PART XIX · DERMATOLOGIC CONDITIONS · CHAPTER 92
先天性與遺傳性皮膚疾病Congenital and Hereditary Disorders of the Skin
本章重點 Key Points
- 遺傳性皮膚病(genodermatoses)涵蓋範圍很廣,都是可遺傳且影響皮膚的疾病,可能合併、也可能不合併其他器官系統的異常。
- 許多(但並非全部)遺傳性皮膚病在新生兒期就會出現皮膚表現,有時也伴隨全身表現。
- 隨著對基因基礎與致病機轉的了解增加,這類疾病的分類與命名仍在持續演變。
- 帶有遺傳性皮膚病徵象的新生兒,常需要多專科共同照護。
導論:遺傳性皮膚病與嵌合現象 Introduction—Genodermatoses and Mosaicism
疾病範圍 Scope of Genodermatoses
- 遺傳性皮膚病可改變表皮(epidermis)、表皮附屬器(epidermal appendages)與結締組織(connective tissue)的顏色、質地與結構完整性。
- 有些疾病只侵犯皮膚,但許多同時伴隨其他器官系統異常。
- 分子遺傳基礎的知識進展快速,原文期待這能帶來新的、更有效的治療。
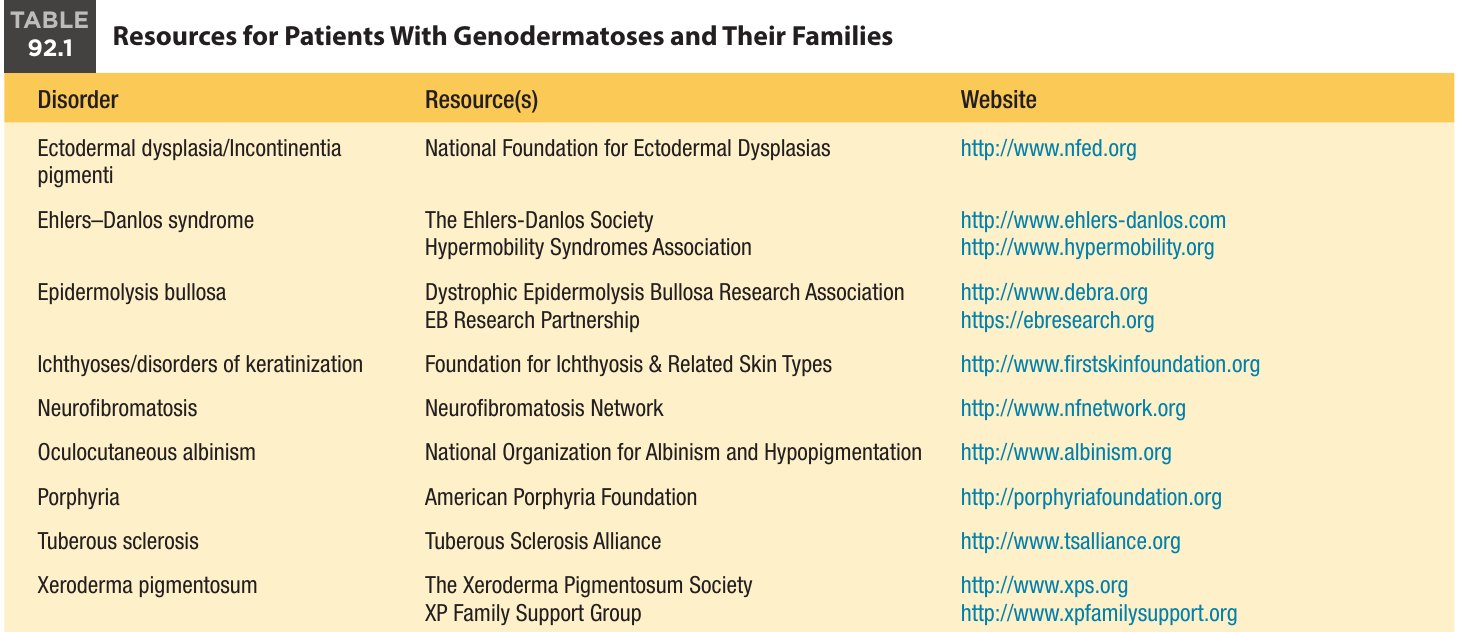
- Table 92.1 彙整了提供給病人與家屬的資源及支持團體。
基因嵌合與 Blaschko 線 Genetic Mosaicism and Blaschko Lines
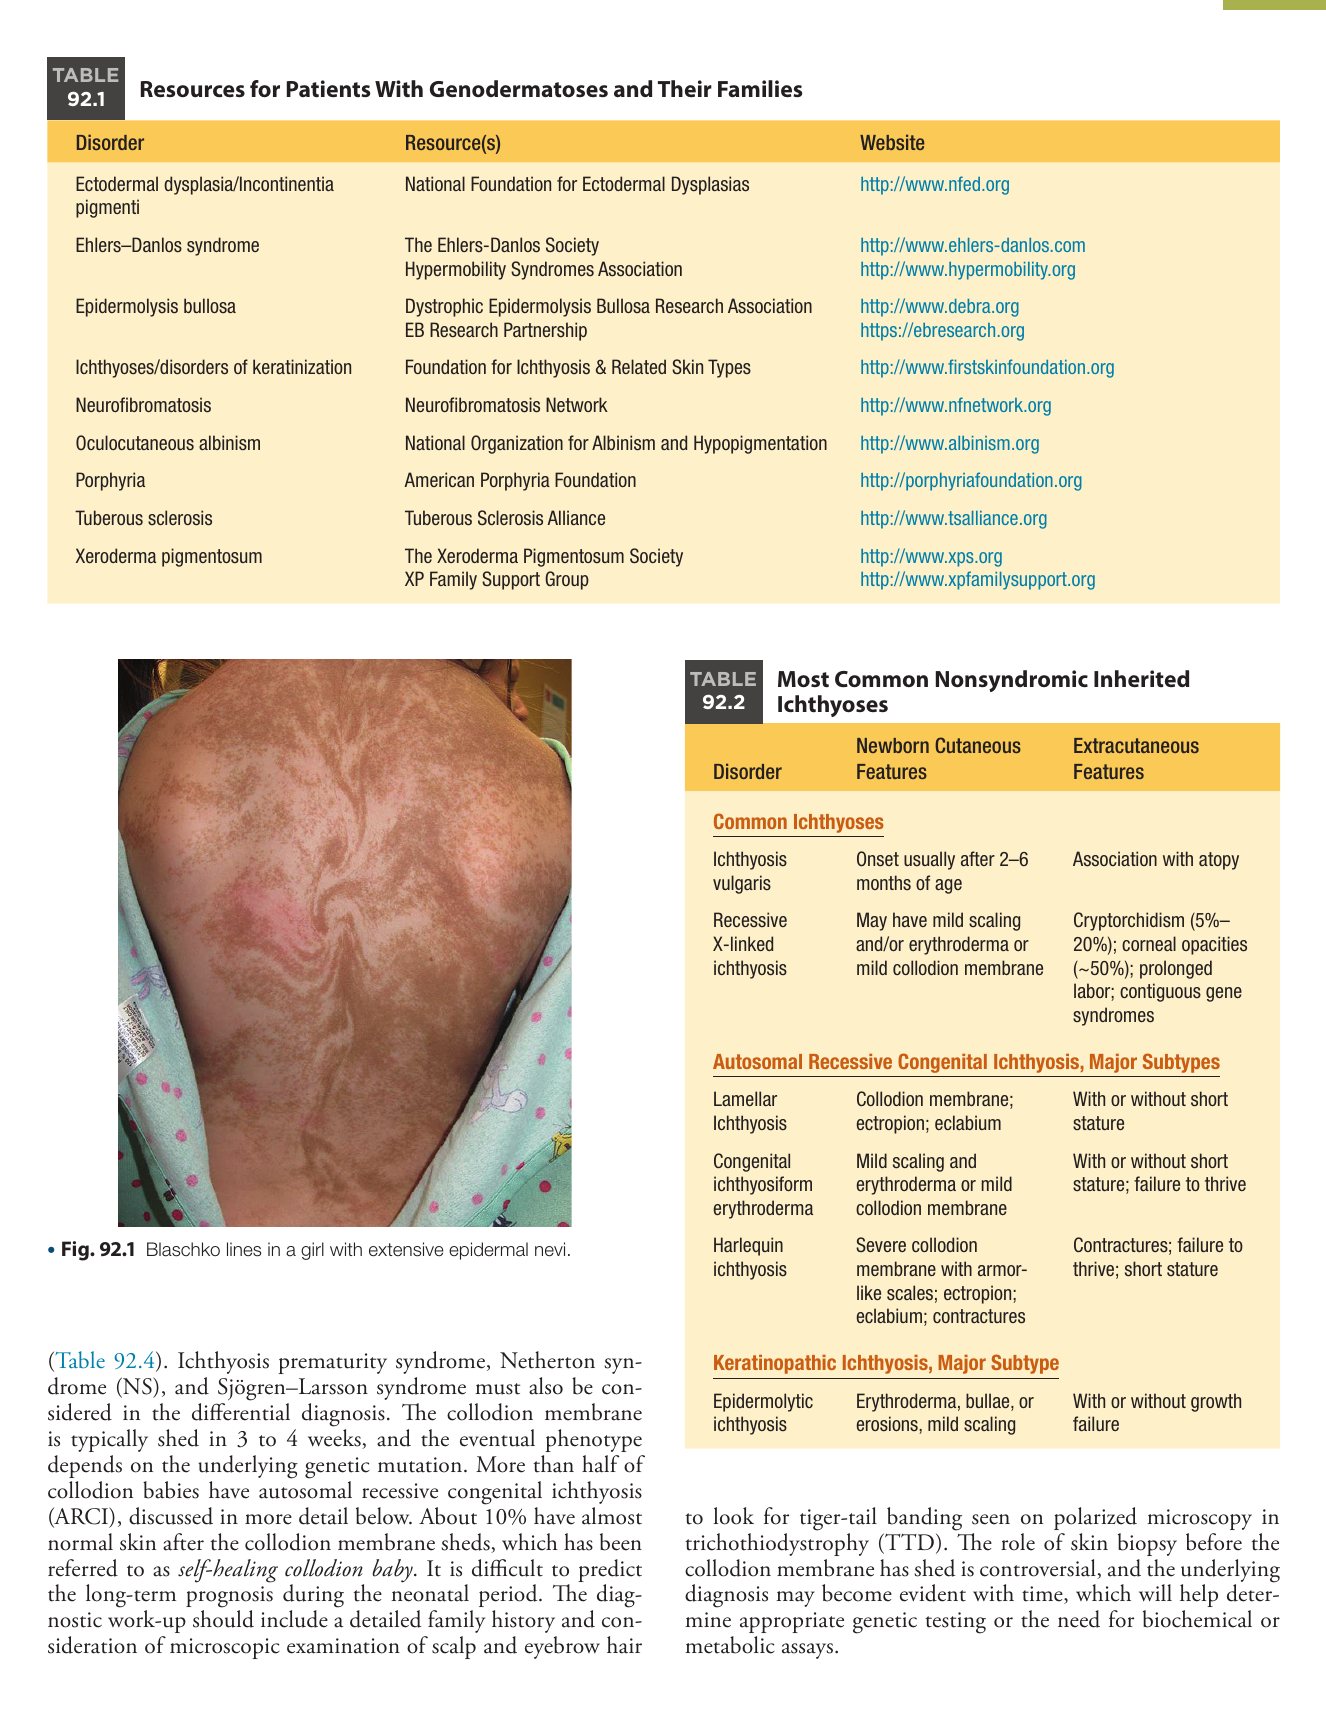
基因嵌合(genetic mosaicism)同一個體由兩群或多群基因不同的細胞組成。嵌合若影響皮膚,可形成獨特的皮膚圖樣。
- Blaschko 線(Blaschko lines):線狀與漩渦狀的圖樣,於身體中線有明顯分界,一般認為代表胚胎細胞的遷移路徑。
- Blaschko 線不同於皮節(dermatomes)、皮膚張力線(skin tension lines)或淋巴引流路線。
- 多種遺傳性皮膚病的病灶會沿 Blaschko 線分布,包括色素疾病、色素失調症(incontinentia pigmenti, IP)與 Goltz 症候群,本章後文均有討論。
魚鱗癬 Ichthyoses
定義與分類 Definition and Classification
- 魚鱗癬又稱角化疾病(disorders of keratinization or cornification),特徵是皮膚脫屑(scaly skin)和/或角化過度(hyperkeratosis,即角質層增厚)。
- 過去依臨床表現(有時加上組織學)分類;隨著分子基礎被發現,疾病分類學持續演變。
- 目前已報告超過 50 個基因可導致各型魚鱗癬。
- 2009 年國際共識會議修訂遺傳性魚鱗癬的命名與分類,分成兩大類:非症候群型(nonsyndromic)與症候群型(syndromic),分別整理於 Table 92.2 與 Table 92.3。極罕見或輕微變異型不在本章範圍;本章僅詳述新生兒表現最突出的類型。
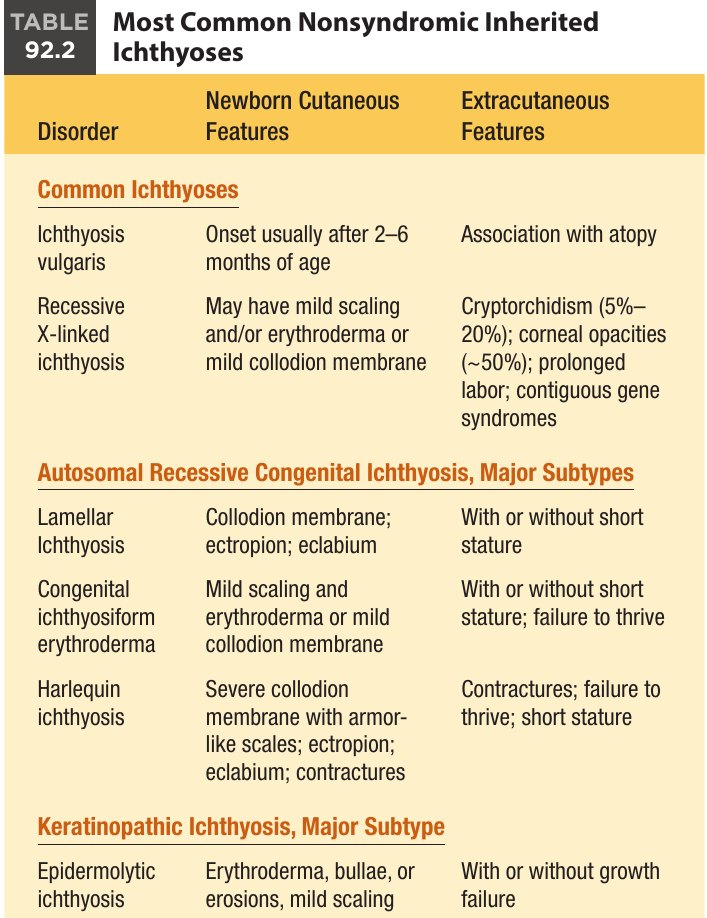
| 分組 | 疾病 | 新生兒皮膚表現 | 皮膚外表現 |
|---|---|---|---|
| 常見魚鱗癬 | 尋常性魚鱗癬(ichthyosis vulgaris) | 通常 2–6 個月後才發病 | 與異位性體質(atopy)相關 |
| 隱性 X 連鎖魚鱗癬(recessive X-linked ichthyosis) | 可有輕微脫屑和/或紅皮症,或輕度火棉膠膜 | 隱睪(5%–20%);角膜混濁(~50%);產程延長;鄰接基因症候群(contiguous gene syndromes) | |
| ARCI 主要亞型 | 板層狀魚鱗癬(lamellar ichthyosis) | 火棉膠膜;眼瞼外翻;唇外翻 | 可有或無身材矮小 |
| 先天性魚鱗癬樣紅皮症(congenital ichthyosiform erythroderma) | 輕微脫屑與紅皮症,或輕度火棉膠膜 | 可有或無身材矮小;生長遲滯 | |
| 丑角樣魚鱗癬(harlequin ichthyosis) | 嚴重火棉膠膜合併盔甲狀鱗屑;眼瞼外翻;唇外翻;攣縮 | 攣縮;生長遲滯;身材矮小 | |
| 角蛋白病變型主要亞型 | 表皮鬆解性魚鱗癬(epidermolytic ichthyosis) | 紅皮症、水皰或糜爛、輕微脫屑 | 可有或無生長遲滯 |
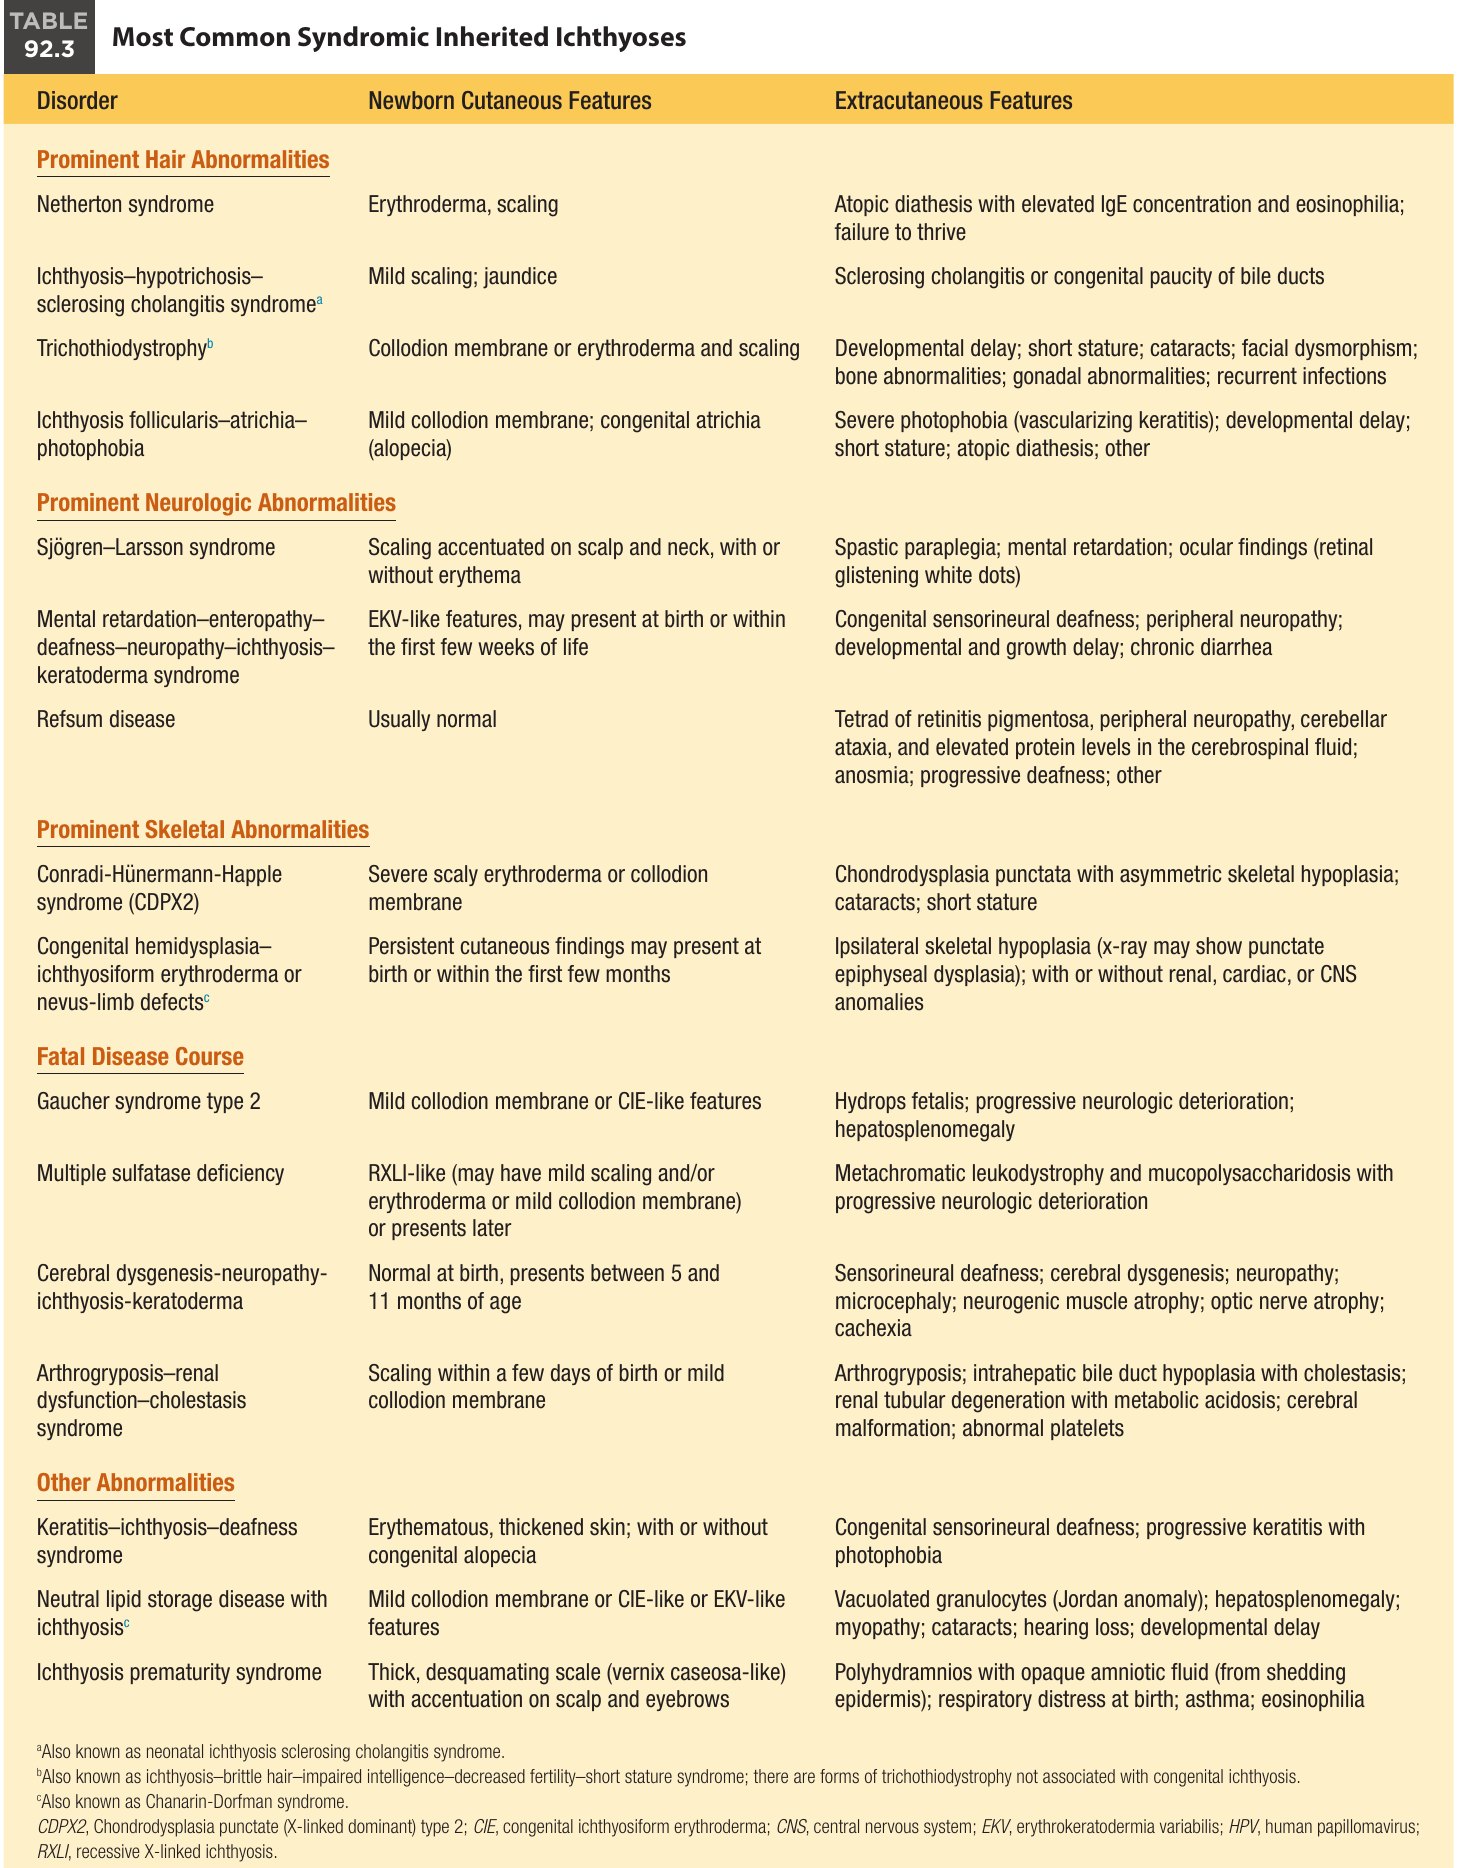
| 分組 | 疾病 | 新生兒皮膚表現 | 皮膚外表現 |
|---|---|---|---|
| 毛髮異常突出 | Netherton 症候群 | 紅皮症、脫屑 | 異位性體質合併 IgE 升高與嗜酸性球增多;生長遲滯 |
| 魚鱗癬-毛髮稀少-硬化性膽管炎症候群(又稱新生兒魚鱗癬硬化性膽管炎症候群) | 輕微脫屑;黃疸 | 硬化性膽管炎或先天性膽管稀少 | |
| 毛髮硫營養不良(trichothiodystrophy);另有不合併先天性魚鱗癬的型別 | 火棉膠膜,或紅皮症與脫屑 | 發展遲緩;身材矮小;白內障;臉部畸形;骨骼與性腺異常;反覆感染 | |
| 毛囊性魚鱗癬-無毛-畏光(ichthyosis follicularis–atrichia–photophobia) | 輕度火棉膠膜;先天無毛(禿髮) | 嚴重畏光(血管增生性角膜炎);發展遲緩;身材矮小;異位性體質;其他 | |
| 神經異常突出 | Sjögren–Larsson 症候群 | 脫屑以頭皮與頸部較明顯,可有或無紅斑 | 痙攣性下身麻痺;智能障礙;眼部表現(視網膜閃亮白點) |
| 智能障礙-腸病變-耳聾-神經病變-魚鱗癬-角皮症症候群 | 類 EKV 表現,出生時或生後數週內出現 | 先天性感音神經性耳聾;周邊神經病變;發展與生長遲緩;慢性腹瀉 | |
| Refsum 病 | 通常正常 | 四聯症:視網膜色素病變、周邊神經病變、小腦共濟失調、腦脊髓液蛋白升高;嗅覺喪失;進行性耳聾;其他 | |
| 骨骼異常突出 | Conradi-Hünermann-Happle 症候群(CDPX2) | 嚴重脫屑性紅皮症或火棉膠膜 | 點狀軟骨發育不良合併不對稱骨骼發育不全;白內障;身材矮小 |
| 先天性半側發育不良-魚鱗癬樣紅皮症或痣-肢體缺損 | 持續性皮膚表現,於出生時或生後數月內出現 | 同側骨骼發育不全(X 光可見點狀骨骺發育不良);可有或無腎臟、心臟或中樞神經異常 | |
| 致死病程 | Gaucher 症候群第 2 型 | 輕度火棉膠膜或類 CIE 表現 | 胎兒水腫;進行性神經退化;肝脾腫大 |
| 多發性硫酸酯酶缺乏症(multiple sulfatase deficiency) | 類 RXLI(可輕微脫屑和/或紅皮症或輕度火棉膠膜),或較晚才出現 | 異染性腦白質失養症與黏多醣症表現,合併進行性神經退化 | |
| 腦發育不全-神經病變-魚鱗癬-角皮症 | 出生時正常,5–11 個月大時出現 | 感音神經性耳聾;腦發育不全;神經病變;小頭;神經性肌肉萎縮;視神經萎縮;惡病質 | |
| 關節攣縮-腎功能異常-膽汁滯留症候群(arthrogryposis–renal dysfunction–cholestasis) | 出生數天內脫屑,或輕度火棉膠膜 | 關節攣縮;肝內膽管發育不全合併膽汁滯留;腎小管退化合併代謝性酸中毒;腦部畸形;血小板異常 | |
| 其他異常 | 角膜炎-魚鱗癬-耳聾症候群(keratitis–ichthyosis–deafness) | 紅斑且增厚的皮膚;可有或無先天性禿髮 | 先天性感音神經性耳聾;進行性角膜炎合併畏光 |
| 中性脂質儲積病合併魚鱗癬(又稱 Chanarin-Dorfman 症候群) | 輕度火棉膠膜,或類 CIE、類 EKV 表現 | 顆粒球空泡化(Jordan anomaly);肝脾腫大;肌病變;白內障;聽力損失;發展遲緩 | |
| 早產魚鱗癬症候群(ichthyosis prematurity syndrome) | 厚而脫落的鱗屑(類胎脂),頭皮與眉毛較明顯 | 羊水過多且羊水混濁(來自脫落表皮);出生時呼吸窘迫;氣喘;嗜酸性球增多 |
縮寫:CDPX2=X 連鎖顯性點狀軟骨發育不良第 2 型;CIE=先天性魚鱗癬樣紅皮症;EKV=變異性紅斑角皮症(erythrokeratodermia variabilis);RXLI=隱性 X 連鎖魚鱗癬。
火棉膠嬰兒 Collodion Baby
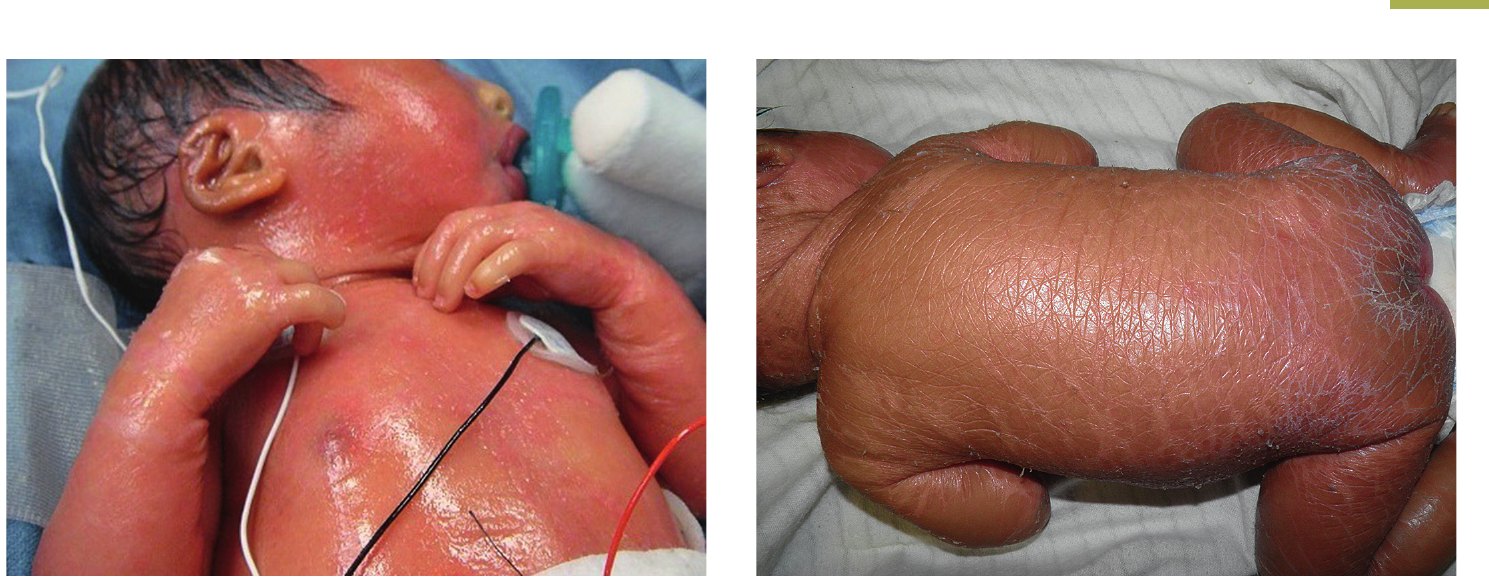
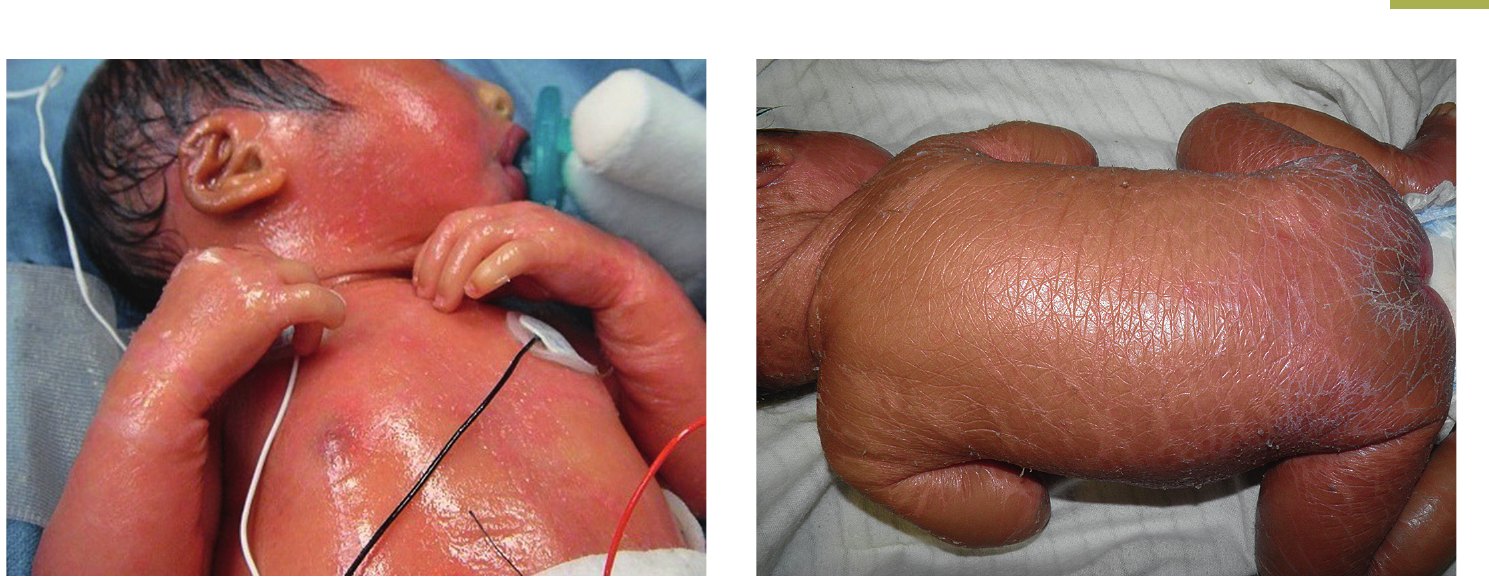
火棉膠嬰兒(collodion baby)新生兒出生時全身包覆一層發亮、增厚、狀似羊皮紙或保鮮膜的皮膚。這不是單一疾病,而是數種魚鱗癬的初始表現型。
臨床表現
- 皮膚緊繃造成多種變形:眼瞼外翻(ectropion)、唇外翻(eclabium)、鼻與耳扁平或發育不全、手指假性攣縮(pseudocontractures)。
- 皮膚屏障失效:無法有效阻擋經皮水分散失(transepidermal water loss)與病原入侵。
併發症風險
- 體溫不穩、脫水、電解質不穩定。
- 感染;吸吮不良;生長遲滯。
- 角膜炎(keratitis);外耳道阻塞。
- 外用藥物經皮毒性(percutaneous toxicity)。
- 吸入羊水中鱗狀物質造成肺炎。
- 肢體遠端或手指缺血。
處置
- 環境與監測:置於加濕保溫箱,積極支持性照護,密切監測體溫、水分與電解質平衡、熱量攝取。
- 感染:監測皮膚或全身感染徵象很重要,但不建議預防性使用抗生素或抗黴菌藥。
- 皮膚照護(略有爭議):許多人主張至少每 6–8 小時塗抹一次溫和的凡士林基底或油包水(water-in-oil)潤膚劑。
- 外用藥與角質溶解劑:因經皮吸收增加、有中毒風險,使用時要謹慎。
- 沐浴:若有糜爛或裂隙,用生理食鹽水洗可能比清水舒適。
- 會診:眼、耳受累時考慮照會眼科與耳鼻喉科。
鑑別、自然病程與檢查
- 可表現為火棉膠嬰兒的疾病見 Table 92.4。鑑別診斷還須考慮早產魚鱗癬症候群、Netherton 症候群(NS)與 Sjögren–Larsson 症候群。
- 火棉膠膜通常在 3–4 週脫落;最終表現型取決於背後的基因突變。
- 超過一半的火棉膠嬰兒為體染色體隱性先天性魚鱗癬(autosomal recessive congenital ichthyosis, ARCI)。
- 約 10% 在膜脫落後皮膚幾近正常,稱為自癒型火棉膠嬰兒(self-healing collodion baby)。
- 新生兒期很難預測長期預後。
- 檢查應包括詳細家族史,並考慮以顯微鏡檢查頭皮與眉毛毛髮,尋找毛髮硫營養不良(TTD)在偏光顯微鏡下的虎尾紋(tiger-tail banding)。
- 膜脫落前做皮膚切片的角色仍有爭議。潛在診斷可能隨時間明朗,有助於決定合適的基因檢測,或是否需要生化、代謝檢驗。
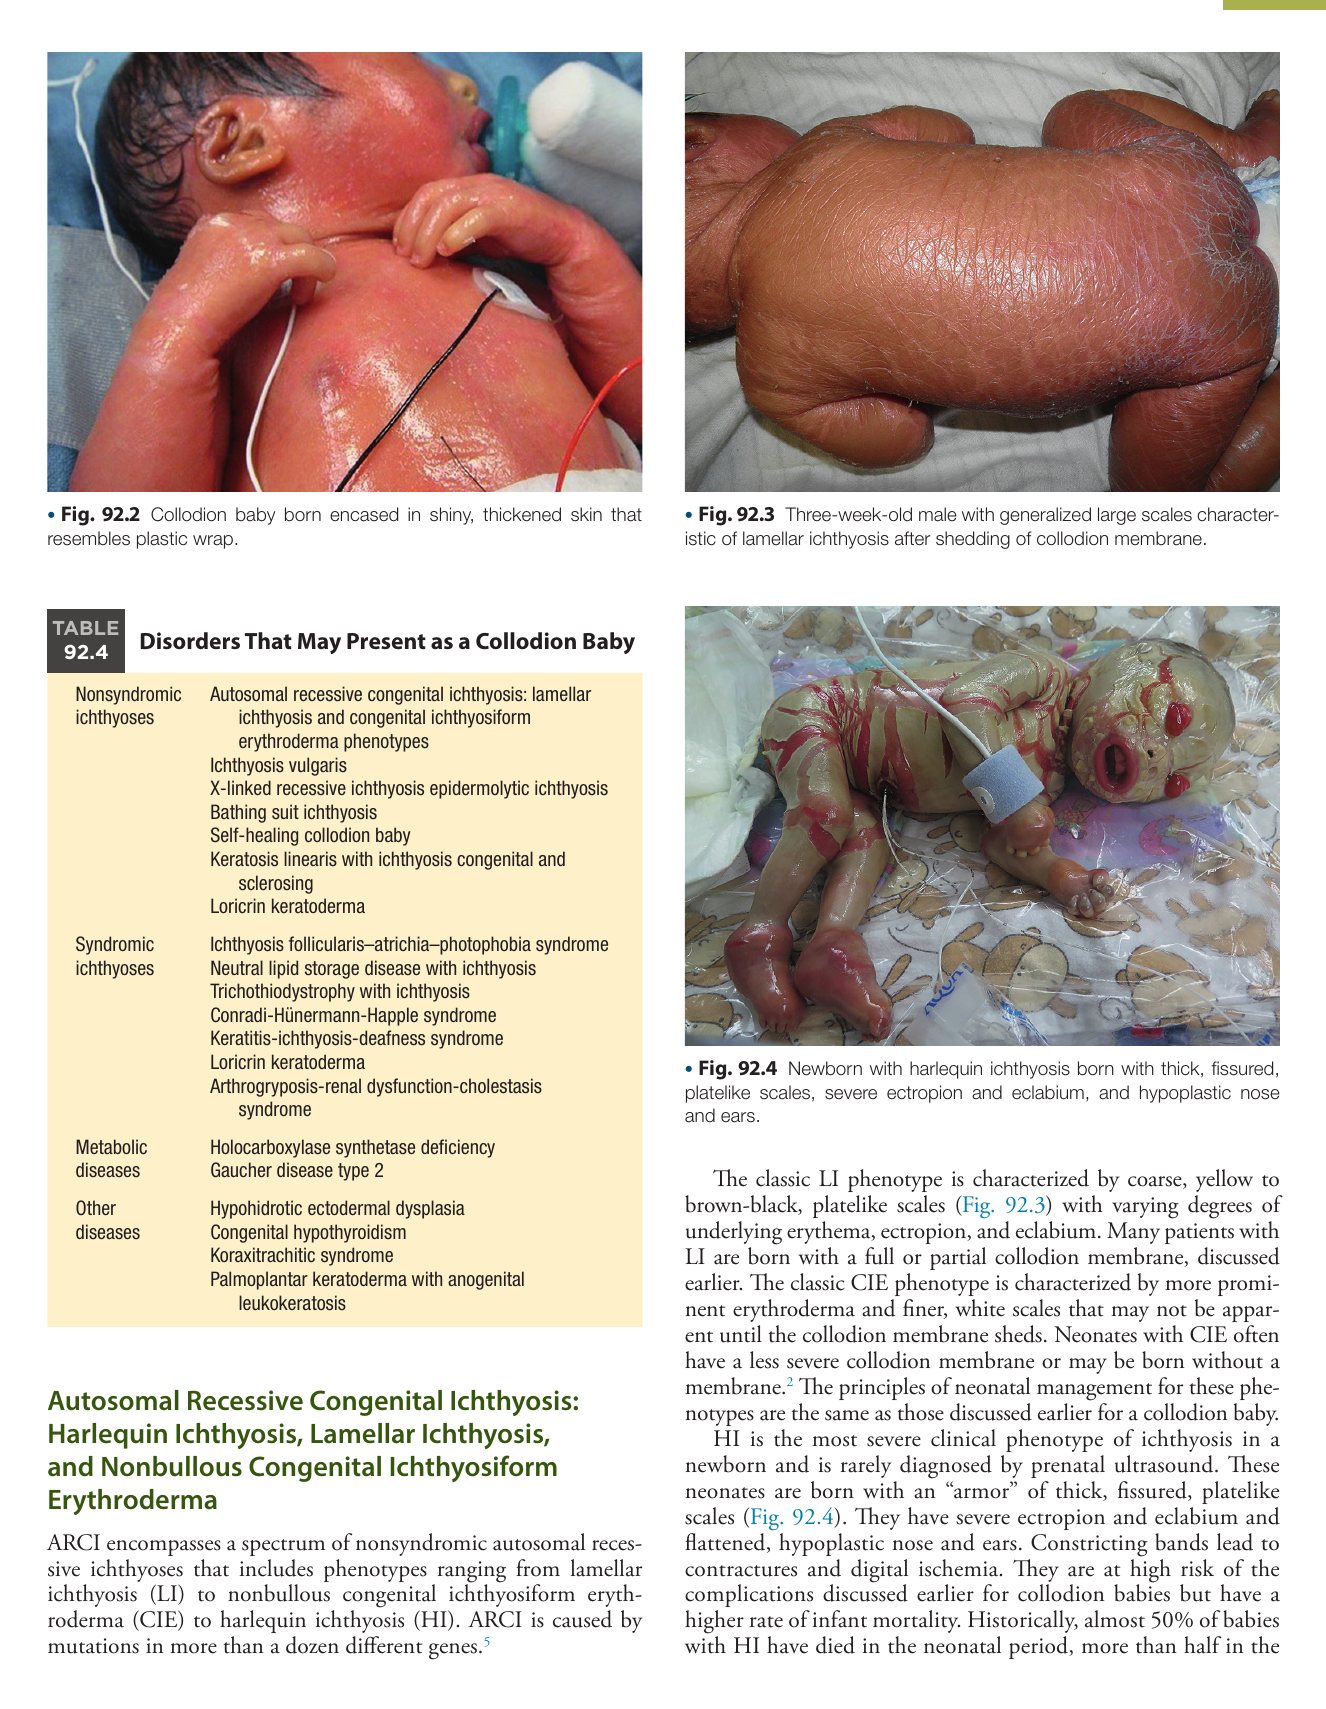
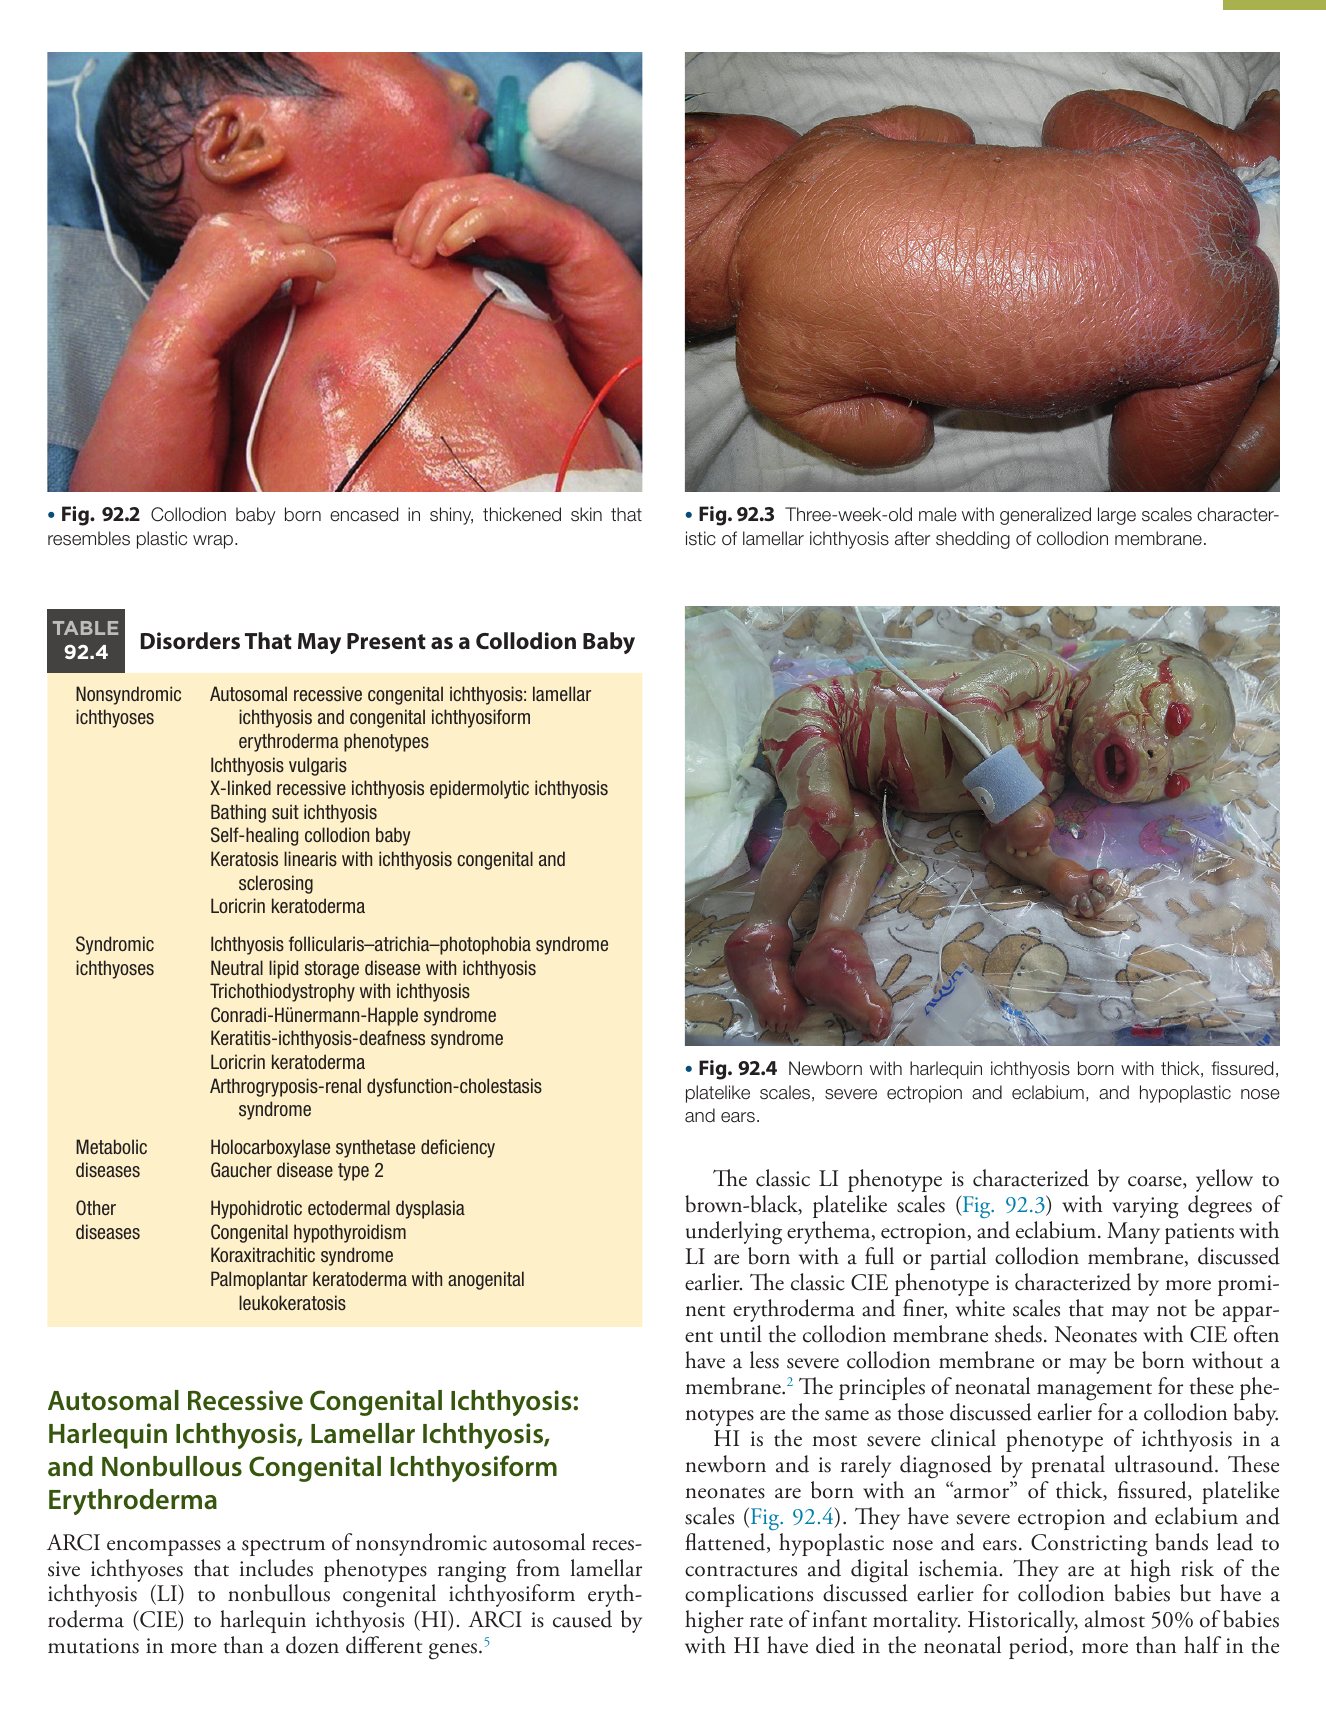
- 非症候群型魚鱗癬:ARCI(板層狀魚鱗癬與先天性魚鱗癬樣紅皮症表現型)、尋常性魚鱗癬、X 連鎖隱性魚鱗癬、表皮鬆解性魚鱗癬、泳衣型魚鱗癬(bathing suit ichthyosis)、自癒型火棉膠嬰兒、keratosis linearis with ichthyosis congenital and sclerosing、loricrin keratoderma。
- 症候群型魚鱗癬:毛囊性魚鱗癬-無毛-畏光症候群、中性脂質儲積病合併魚鱗癬、毛髮硫營養不良合併魚鱗癬、Conradi-Hünermann-Happle 症候群、角膜炎-魚鱗癬-耳聾症候群、loricrin keratoderma、關節攣縮-腎功能異常-膽汁滯留症候群。
- 代謝疾病:holocarboxylase synthetase 缺乏症、Gaucher 病第 2 型。
- 其他疾病:低汗性外胚層發育不良、先天性甲狀腺低下、Koraxitrachitic 症候群、palmoplantar keratoderma with anogenital leukokeratosis。
體染色體隱性先天性魚鱗癬:丑角樣魚鱗癬、板層狀魚鱗癬與非水皰性先天性魚鱗癬樣紅皮症 ARCI: Harlequin Ichthyosis, Lamellar Ichthyosis, and Nonbullous CIE
- ARCI 涵蓋一系列非症候群型體染色體隱性魚鱗癬,表現型從板層狀魚鱗癬(lamellar ichthyosis, LI)、非水皰性先天性魚鱗癬樣紅皮症(nonbullous congenital ichthyosiform erythroderma, CIE)到丑角樣魚鱗癬(harlequin ichthyosis, HI)。
- 由十多個以上不同基因的突變造成。
板層狀魚鱗癬(LI)與 CIE
| 項目 | LI | CIE |
|---|---|---|
| 鱗屑 | 粗大、黃至棕黑色、板狀鱗屑 | 較細、白色鱗屑,可能要到火棉膠膜脫落後才看得出來 |
| 紅斑 | 底層紅斑程度不一 | 紅皮症較明顯 |
| 其他 | 不同程度的眼瞼外翻與唇外翻 | — |
| 火棉膠膜 | 許多病人出生時有完整或部分火棉膠膜 | 膜常較不嚴重,也可能出生時沒有膜 |
| 新生兒處置 | 原則同前述火棉膠嬰兒 | |
丑角樣魚鱗癬(HI)
- 新生兒魚鱗癬中臨床表現最嚴重的類型,很少能由產前超音波診斷。
- 出生時覆蓋一層「盔甲」般的厚重、裂開、板狀鱗屑;嚴重眼瞼外翻與唇外翻;鼻與耳扁平、發育不全。
- 束帶狀的緊縮造成攣縮與手指缺血。
- 有火棉膠嬰兒的各項併發症高風險,且嬰兒死亡率更高。
- 死亡率:歷史上將近 50% 於新生兒期死亡,其中超過一半死於出生後前 3 天;死因最常歸於敗血症和/或呼吸衰竭。
- 處置:密集、多專科的支持性照護至關重要,已有詳細的新生兒照護建議可參考。
- 全身性 A 酸(retinoid):於出生第 7 天前及早開始,可能改善存活率。
- isotretinoin:0.5–1 mg/kg/day
- acitretin:0.5 mg/kg/day
- 度過嬰兒期者,會有終生的魚鱗癬,外觀類似 CIE。
表皮鬆解性魚鱗癬 Epidermolytic Ichthyosis
- 角蛋白病變型魚鱗癬(keratinopathic ichthyoses):由角蛋白(keratin)突變引起,多數為體染色體顯性。
- 其中最常見的是表皮鬆解性魚鱗癬(epidermolytic ichthyosis, EI),舊稱表皮鬆解性角化過度(epidermolytic hyperkeratosis)或水皰性 CIE(bullous CIE),表現為全身紅皮症與水皰。
- 「表皮鬆解性角化過度」一詞描述的是切片或超微結構所見:明顯角化過度,以及基底層以上表皮細胞的凝集與溶解(lysis,崩解)。
臨床表現與演變
- 新生兒典型表現為廣泛紅斑與表淺水皰,源於角蛋白製造異常造成的表皮脆弱。
- 易誤診為表皮分解性水皰症(epidermolysis bullosa, EB)或葡萄球菌燙傷樣皮膚症候群(staphylococcal scalded skin syndrome)。
- 診斷線索:手肘、膝、手掌或腳掌細微的皮膚增厚。
- 生後數月內,表現型逐漸演變為更明顯的皮膚增厚,伴疣狀、脊狀鱗屑,在摩擦部位(包括屈側與皺褶處)較明顯。
- 惡臭的細菌移生很常見。
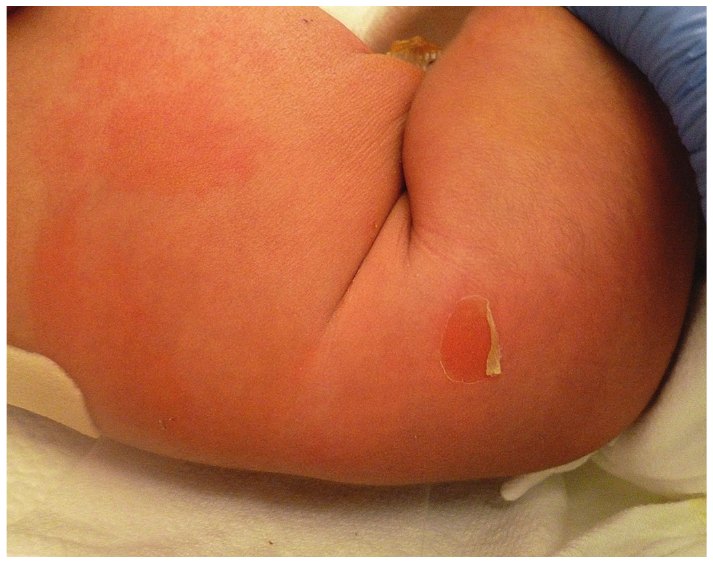
處置
- 支持性照護,輕柔操作以減少水皰形成,包括使用不沾黏敷料。
- 有體溫不穩、脫水與電解質不穩定的風險,應密切監測細菌感染。
遺傳
- 由 KRT1 或 KRT10 的體染色體顯性突變造成,可為遺傳或自發突變。
- EI 孩童的父母也可能帶有先天性表皮鬆解性表皮痣(congenital epidermolytic epidermal nevus),來自 KRT1 或 KRT10 的體細胞嵌合突變。
- 若突變累及生殖腺(表皮痣分布廣泛者較常見),後代可為全身性 EI。
魚鱗癬的診斷 Diagnosis of Ichthyoses
- 皮膚與皮膚外臨床表現是縮小鑑別診斷的關鍵,有時已足以診斷。
- 家族史可能有幫助,尤其是顯性遺傳的魚鱗癬。
- 診斷黃金標準:基因突變分析。
- 症候群型魚鱗癬的進一步檢查,通常依皮膚外表現決定。
皮膚切片
- 多數魚鱗癬的組織病理不具特異性,少數例外如下:
- EI:具特徵性的「表皮鬆解性角化過度」。
- 尋常性魚鱗癬、NS、TTD、Refsum 症候群、Conradi-Hünermann-Happle 症候群:顆粒層(stratum granulosum)可能減少或消失。
- Loricrin keratoderma:角化不全(parakeratosis)與顆粒層增厚(hypergranulosis)。
- 特定病例可考慮特殊免疫組織化學染色,或電子顯微鏡超微結構分析。
毛幹檢查
- 有助於診斷 NS 與 TTD。
- NS:套疊性脆髮(trichorrhexis invaginata,「竹節髮」或「球窩」畸形)具特徵性,但通常 1 歲後才出現。
- TTD:光學顯微鏡下可見 trichoschisis(乾淨的橫向斷裂)或結節性脆髮(trichorrhexis nodosa,纖維縱裂形成的結節);偏光顯微鏡下因含硫量低而呈特徵性虎尾紋。
魚鱗癬的預後與治療 Prognosis and Treatment of Ichthyoses
- 預後差異極大,區分魚鱗癬類型是提供家屬預後資訊的關鍵。
- 嚴重表現型(火棉膠嬰兒、LI、HI、EI)的新生兒照護已如前述。
- 各型魚鱗癬的皮膚照護,通常都是塗抹溫和潤膚劑以滋潤角質層。
- 含角質溶解劑(尿素、水楊酸、α-羥基酸、丙二醇)的潤膚劑,嬰兒期通常避免使用,因為有吸收中毒的風險。
- 口服 A 酸主要考慮用於 HI,或少數延遲脫落的嚴重火棉膠膜病人。
表皮分解性水皰症 Epidermolysis Bullosa
概論 Overview
- EB 是一群機械性水皰疾病(mechanobullous disorders),特徵為皮膚脆弱與水皰形成。臨床譜系很廣,但新生兒期多數有小水皰、大水皰或糜爛。
- 機轉:多數型別的基因突變使表皮-真皮交界處(基底膜帶,basement membrane zone, BMZ)的黏附蛋白缺失或減少,因此表皮在較小的摩擦或外力下就與真皮分離,形成水皰。
- 部分亞型會侵犯外眼、耳、鼻、上呼吸道、胃腸道與泌尿生殖道的上皮。
- 突變蛋白的性質與突變嚴重度,通常決定表現型:水皰局限或全身,以及皮膚外侵犯的程度。
- 通則:較輕型通常較常見且為體染色體顯性;較重型較罕見且為體染色體隱性。
EB 的分類 Classification of Epidermolysis Bullosa
- 分類與命名歷經多年演變,最近一次更新是 2013 年國際共識會議,此後又有新的亞型與基因被發現。
- 型別由皮膚機械性脆弱與水皰形成的層次決定。
- 再依臨床表現、超微結構、免疫組織化學與特定基因突變,細分為超過 39 種亞型;本章僅討論較常見或較重要者(Tables 92.5–92.7)。
| 型別 | 裂開層次 | 主要分子標的(本章所述) | 遺傳與瘢痕特點 |
|---|---|---|---|
| 單純型 EB(EB simplex, EBS) | 最表淺,位於表皮內,通常在基底角質細胞 | 最常為角蛋白 5 與 14 | 多為體染色體顯性;水皰通常癒合不留疤 |
| 交界型 EB(junctional EB, JEB) | 較深,在 BMZ 中段(透明板,lamina lucida) | 透明板的組成蛋白 | 已知亞型皆為體染色體隱性;特徵為牙釉質發育不全 |
| 失養型 EB(dystrophic EB, DEB) | BMZ 正下方,真皮最淺層(緻密板下,sublamina densa) | 第七型膠原蛋白(collagen VII) | 有顯性與隱性型;明顯瘢痕與粟粒疹 |
| Kindler 症候群 | 皮膚多個深度都有脆弱與水皰 | — | 非常罕見 |
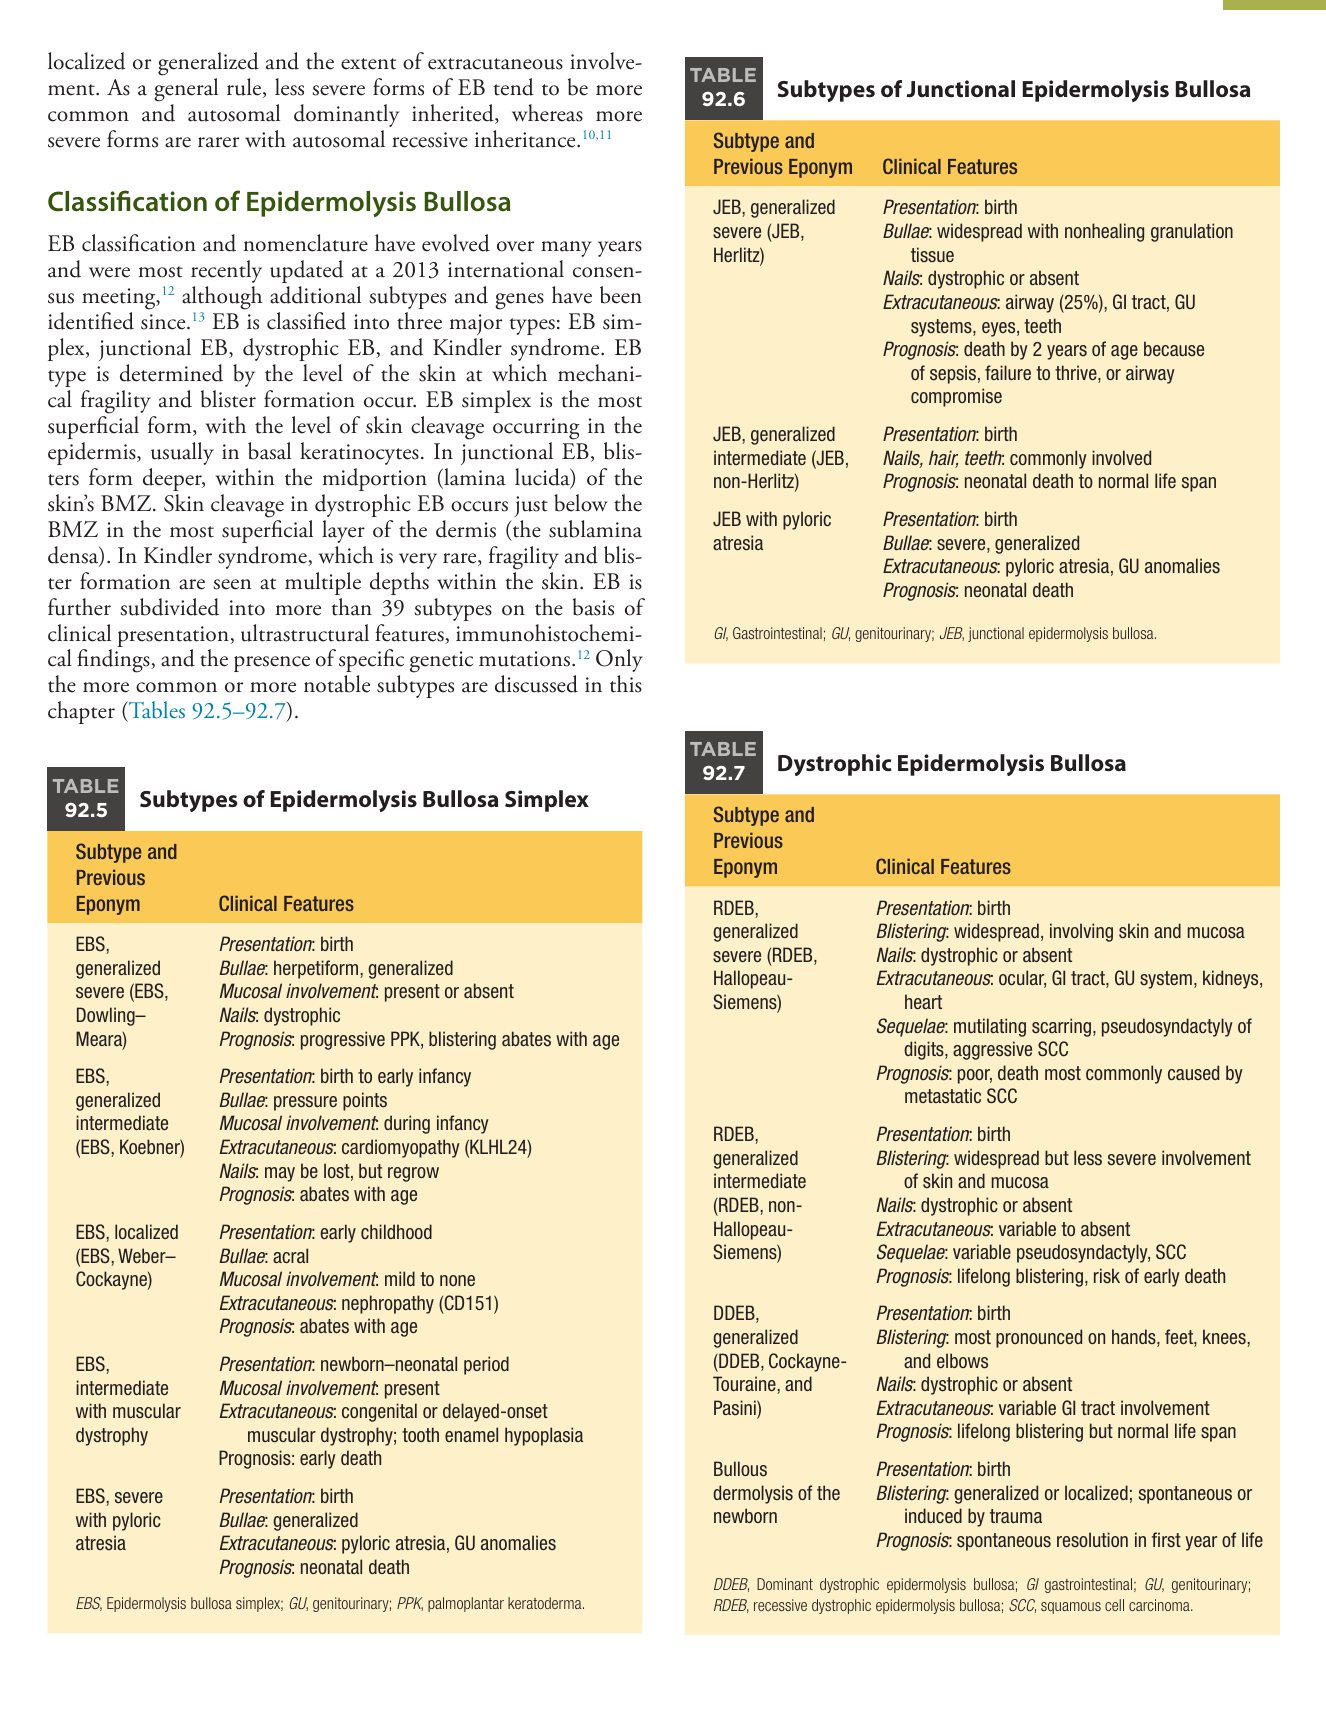
| 亞型(舊稱) | 發病 | 水皰/黏膜 | 皮膚外/指甲 | 預後 |
|---|---|---|---|---|
| 全身重度(Dowling–Meara) | 出生時 | 皰疹樣、全身;黏膜可有可無 | 指甲失養 | 進行性掌蹠角皮症(PPK),水皰隨年齡減輕 |
| 全身中度(Koebner) | 出生至嬰兒早期 | 受壓點;嬰兒期黏膜受累 | 心肌病變(KLHL24);指甲可脫落但會再長 | 隨年齡減輕 |
| 局限型(Weber–Cockayne) | 幼兒早期 | 肢端;黏膜輕微或無 | 腎病變(CD151) | 隨年齡減輕 |
| 中度合併肌肉失養 | 新生兒期 | 黏膜受累 | 先天或遲發肌肉失養;牙釉質發育不全 | 早期死亡 |
| 重度合併幽門閉鎖 | 出生時 | 全身 | 幽門閉鎖、泌尿生殖異常 | 新生兒期死亡 |
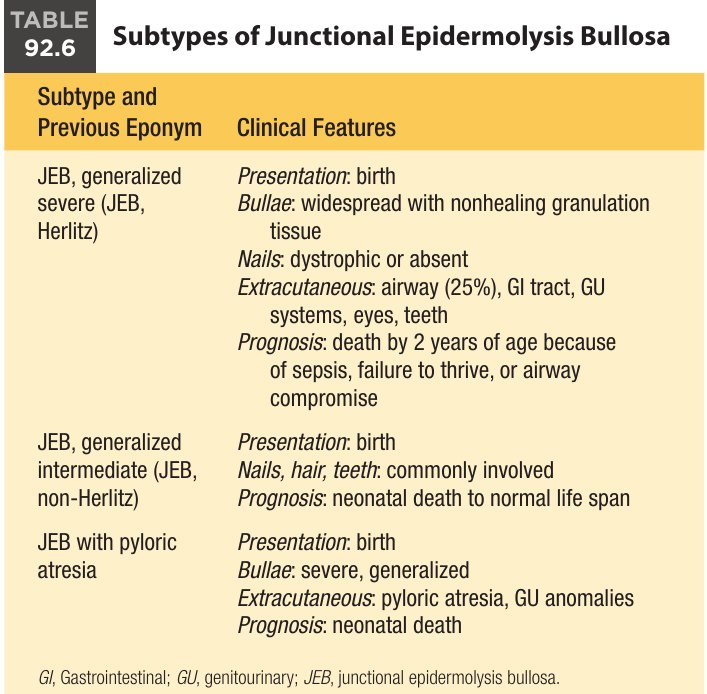
| 亞型(舊稱) | 發病 | 臨床特徵 | 預後 |
|---|---|---|---|
| 全身重度(Herlitz) | 出生時 | 廣泛水皰合併不癒合肉芽組織;指甲失養或缺如;皮膚外:呼吸道(25%)、胃腸道、泌尿生殖系統、眼、牙齒 | 2 歲前死亡,原因為敗血症、生長遲滯或呼吸道受損 |
| 全身中度(non-Herlitz) | 出生時 | 指甲、毛髮、牙齒常受累 | 從新生兒期死亡到正常壽命 |
| 合併幽門閉鎖 | 出生時 | 嚴重、全身水皰;幽門閉鎖、泌尿生殖異常 | 新生兒期死亡 |
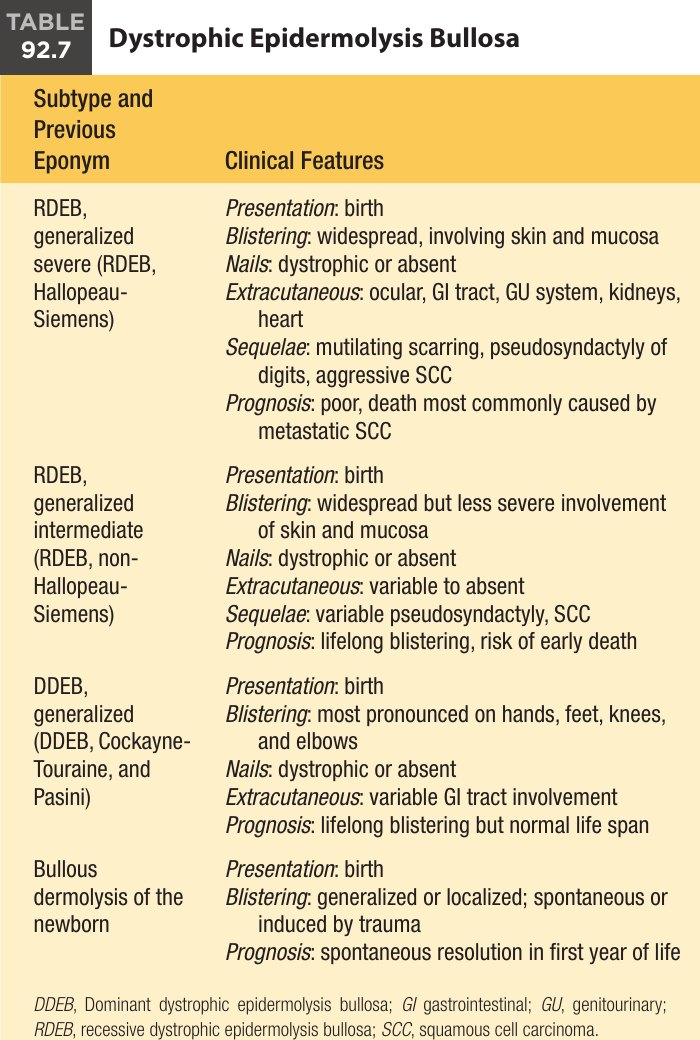
| 亞型(舊稱) | 水皰 | 皮膚外/後遺症 | 預後 |
|---|---|---|---|
| RDEB 全身重度(Hallopeau-Siemens) | 廣泛,皮膚與黏膜;指甲失養或缺如 | 眼、胃腸道、泌尿生殖、腎、心臟;毀損性瘢痕、手指假性併指、侵襲性鱗狀細胞癌(SCC) | 差,死亡最常因轉移性 SCC |
| RDEB 全身中度(non-Hallopeau-Siemens) | 廣泛但皮膚黏膜受累較輕;指甲失養或缺如 | 皮膚外不一至無;假性併指程度不一、SCC | 終生水皰,有早逝風險 |
| DDEB 全身型(Cockayne-Touraine 與 Pasini) | 手、腳、膝、肘最明顯;指甲失養或缺如 | 胃腸道受累程度不一 | 終生水皰但壽命正常 |
| 新生兒水皰性皮膚鬆解症 | 全身或局部;自發或外傷誘發 | — | 第一年內自行緩解 |
以上 DEB 亞型皆於出生時發病。RDEB=隱性失養型 EB;DDEB=顯性失養型 EB。
單純型 EB Epidermolysis Bullosa Simplex
- 最常因表皮基底層角蛋白 5 與 14的基因突變造成(見 Table 92.5)。
- 水皰通常癒合不留疤。
- 多數病人為體染色體顯性遺傳,壽命正常;但部分隱性型(包括合併肌肉失養與幽門閉鎖者)預後差,與早期死亡相關。
- 全身型(中度與重度)於新生兒期出現水皰。
- 全身重度:廣泛水皰,呈皰疹樣(herpetiform)或弧形(arcuate)成簇;可見黏膜受累;指甲失養常見;進行性掌蹠角皮症(palmoplantar keratoderma)具特徵性。
- 全身中度:大水皰最常見於肘、膝、腿、腳、手等受壓點,生產外傷後可能分布廣泛;新生兒期可有黏膜受累,隨年齡減輕;指甲可脫落但會再長。
- 局限型:是 EB 中最常見的形式;新生兒期通常無症狀,幼兒早期才出現肢端水皰。
交界型 EB Junctional Epidermolysis Bullosa
- 基因突變影響 BMZ 透明板重要蛋白的表現。
- 所有已知亞型皆為體染色體隱性,臨床嚴重度差異很大(見 Table 92.6)。
- 牙釉質發育不全(tooth enamel hypoplasia)具特徵性。
- 全身重度(舊稱 Herlitz 亞型):最嚴重的形式,在所有 EB 中早期死亡風險最高。
- 出生時即有廣泛黏膜與皮膚水皰,受壓點最明顯。
- 指甲失養或缺如。
- 口周與上背常長出旺盛的肉芽組織(exuberant granulation tissue)。
- 呼吸道受累是典型表現;眼、胃腸道與泌尿生殖系統也常受影響。
- 預後極差,多數在生後 2 年內死於生長遲滯、敗血症或呼吸衰竭。
- 全身中度:表現多變,較全身重度輕微。
- 也有局限型亞型。
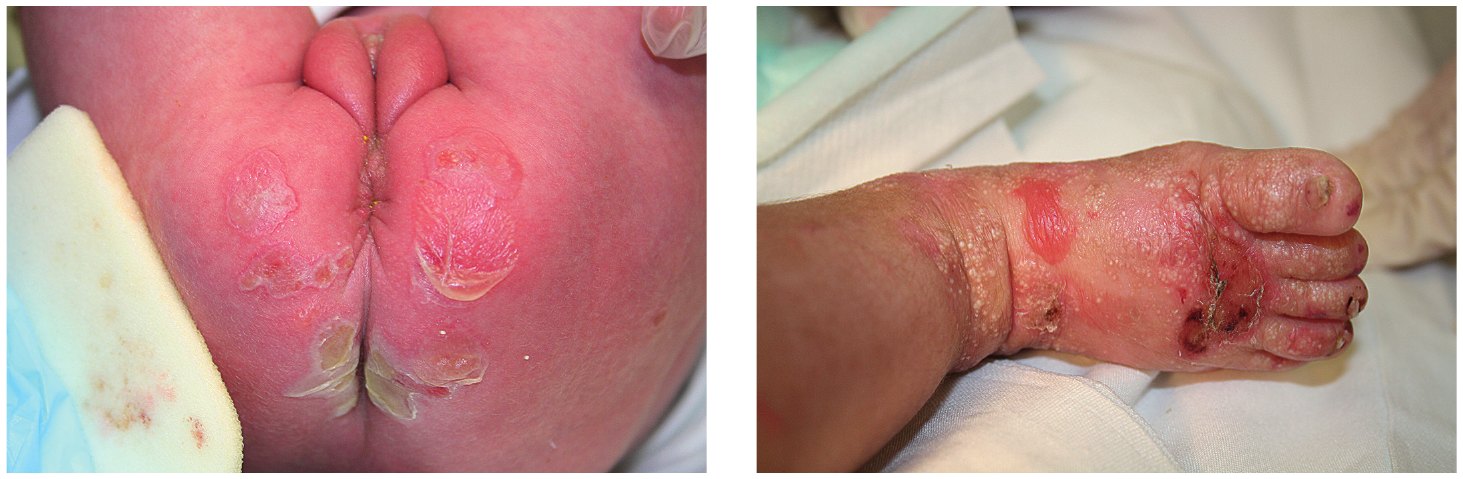
失養型 EB Dystrophic Epidermolysis Bullosa
- 所有失養型亞型都由影響第七型膠原蛋白表現的突變造成。第七型膠原蛋白構成錨定纖維(anchoring fibrils),對基底膜黏附上層真皮至關重要。
- 水皰發生在 BMZ 正下方,造成明顯瘢痕與粟粒疹(milia)。
- 分顯性與隱性變異型(見 Table 92.7)。一般而言,隱性型缺乏第七型膠原蛋白,比表現量減少或異常的顯性型嚴重。
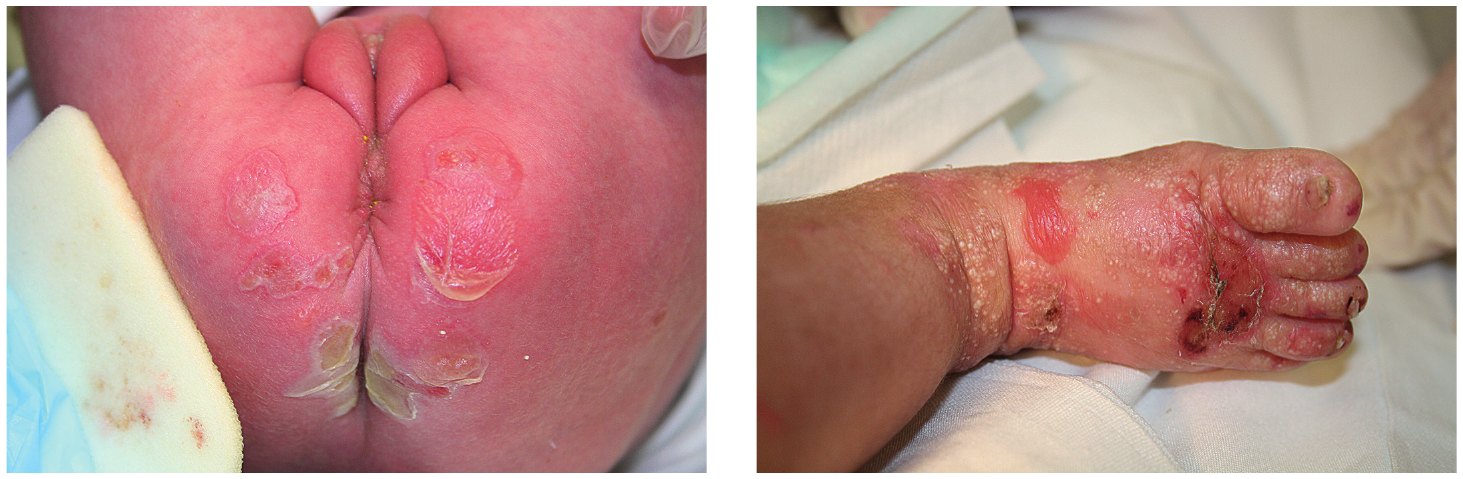
全身重度隱性型
- 失養型中最嚴重的亞型;出生時即有全身皮膚與黏膜水皰。
- 可見多重器官受累:眼、胃腸道、腎、泌尿生殖道與心臟。
- 手腳瘢痕可導致限制功能的假性併指(pseudosyndactyly)與骨骼變形。
- 貧血與生長遲滯具特徵性。
- 慢性傷口上發生的侵襲性鱗狀細胞癌是隱性失養型 EB 最常見的死因,最早可於青少年期發生。
顯性型
- 水皰通常由外傷誘發,局限於手、腳、肘、膝。
- 會有瘢痕與粟粒疹,但通常不造成功能障礙。
- 指甲失養或脫落常見,也可能是唯一表現。
- 預期壽命通常正常。
新生兒水皰性皮膚鬆解症(bullous dermolysis of the newborn)
- 失養型 EB 的一種亞型,皮膚脆弱通常是暫時的,在第一年內自行緩解。
- 病人出生時常有皮膚缺失(aplasia cutis),尤其在下肢。
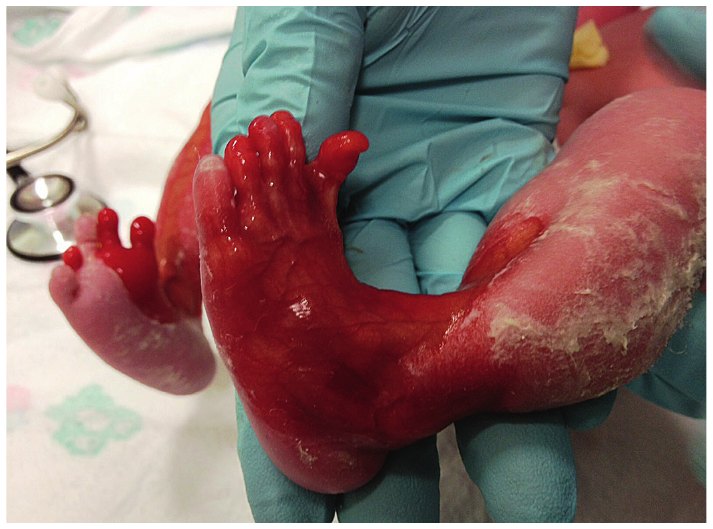
EB 的診斷 Diagnosis of Epidermolysis Bullosa
- 新生兒水皰或糜爛的鑑別診斷很廣,但應包含 EB;須排除外傷與感染性原因。
- 取得完整病史,包括水皰疾病家族史。
- 新生兒期的理學檢查無法可靠判斷 EB 型別;長期預後的討論應等檢測確定亞型後再進行。
- 型別診斷並不簡單。傳統上靠皮膚切片的特殊檢查,至今在許多病例仍不可或缺。
- 基因檢測準確度提高、成本下降,現行照護標準也包括以周邊血 DNA 做突變分析。提供 EB 檢測的實驗室清單見 http://www.ncbi.nlm.nih.gov/gtr/tests/。
- 已知有 EB 家族史者,可考慮產前或胚胎著床前診斷。
皮膚切片要點
- 取樣部位:新鮮水皰與正常皮膚的交界處。
- 理想作法:以鉛筆橡皮擦摩擦皮膚至出現紅斑,誘發水皰。
- 對新誘發的水皰,以穿透式電子顯微鏡(transmission electron microscopy, TEM)或免疫螢光抗原定位(immunofluorescence antigen mapping, IFM)判定水皰層次(表皮內、透明板或淺層真皮)。
- 為求最佳準確度,兩者都應由對 EB 病人檢體有經驗的實驗室執行。
- 注意:常規光學顯微鏡的 H&E 染色切片無法判定 EB 型別。
| 方法 | 原理 | 可得資訊 |
|---|---|---|
| TEM | 詳細觀察表皮-真皮交界 | 水皰位於 BMZ 上方、之內或之下 |
| IFM | 以針對 BMZ 蛋白的單株抗體定位 | 判定裂開層次;部分病例可見突變蛋白表現減少或缺失 |
| H&E 光學顯微鏡 | 常規染色 | 無法判定 EB 型別 |
EB 的處置 Management of Epidermolysis Bullosa
- 新型且高效的療法(基因替代治療、注射基因校正纖維母細胞)已在極少數病人身上顯示成功;進行中試驗的狀態可查 https://clinicaltrials.gov/。
- 目前支持性措施仍是治療主軸。
- 多專科照護很重要:皮膚科、外科、胃腸科、耳鼻喉科、牙科、血液腫瘤科、傷口照護、疼痛處置、職能與物理治療、營養、心理。
- 於嬰幼兒期死亡的 EB 病人,最常死於敗血症,其次為生長遲滯或呼吸衰竭。
- 嚴重 JEB 亞型早期死亡風險明顯較高,部分病人可能適合以舒適照護為重,而非延長生命的積極治療。
新生兒期皮膚照護:預防新水皰與感染最優先
| 項目 | 作法 |
|---|---|
| 操作 | 輕柔照護,避免摩擦外傷;盡量用床單翻身或移動;必須抱起時,一手輕托頭頸,另一手置於臀下 |
| 環境 | 環境溫度宜涼爽;避免常規使用保溫箱,因為熱可能增加皮膚脆弱 |
| 床具與保護 | 床具要柔軟;骨突處與尿布內使用矽膠敷料或襯墊 |
| 水皰 | 完整的大水皰以無菌針輕輕刺破引流,保留水皰頂當生物性敷料 |
| 傷口 | 以不沾黏敷料覆蓋,每天或隔天更換 |
| 黏貼物 | 絕不可在皮膚上使用膠帶或黏著劑;不沾黏敷料可墊在血氧探頭與心電圖導線下 |
| 感染預防 | 常用氯己定(chlorhexidine)、稀釋漂白水和/或稀釋醋浸浴;外用抗生素要節制,以免抗藥性 |
| 疼痛 | 疼痛控制不可或缺 |
營養與其他
- 積極營養支持不可或缺,尤其是嚴重黏膜受累或幽門閉鎖造成餵食困難,或因廣泛水皰增加水分與熱量需求者。
- 口腔受累者應使用唇顎裂嬰兒所用的軟奶嘴。
- EB 病人易發生皮膚感染,最常為葡萄球菌(Staphylococcus),且可能擴散。
- 盡可能避免留置導管,以及過度使用 mupirocin 等外用抗生素。
- 呼吸道受累者可能需要氣切(tracheostomy)。
- 幽門閉鎖手術修補可提高存活,尤其是皮膚受累相對輕微者。
- 重症病人也應監測缺鐵性貧血。
Ehlers–Danlos 症候群 Ehlers–Danlos Syndrome
概論與分類 Overview and Classification
- Ehlers-Danlos 症候群(EDS)是一群異質性的遺傳性結締組織疾病,特徵為程度不一的皮膚過度延展(hyperextensibility)、關節過度活動(joint hypermobility)與組織脆弱。
- 1997 年 Villefranche 分類描述 6 型;最新的 2017 年共識分類描述 13 種臨床亞型,基因病因多樣。
- EDS 嬰兒或受影響母親的妊娠中,早發性破水(premature rupture of membranes)較常見,並可能是本病的首發徵象。
古典型與心瓣膜型 EDS Classical and Cardiac-Valvular EDS
- 古典型(classical EDS, cEDS)是最常見亞型,通常由編碼第五型膠原蛋白的 COL5A1 體染色體顯性突變造成。
- 皮膚柔軟、如天鵝絨、麵團感(doughy)且可過度延展;重要的是,拉開後能迅速彈回原位(與後述皮膚鬆弛症相反)。
- 皮膚脆弱,易形成變寬的萎縮性疤痕,常稱魚嘴狀(fish-mouth)或香菸紙狀(cigarette-paper)疤痕。
- 血管脆弱造成容易瘀青。
- 血腫可纖維化,形成軟的皮下結節(假性腫瘤,pseudotumors)或硬的鈣化結節(spheroids)。
- cEDS 也有關節過度活動及其併發症。
- 心瓣膜型(cardiac-valvular EDS, cvEDS):體染色體隱性,皮膚表現類似,但有嚴重進行性心瓣膜功能異常的高風險。
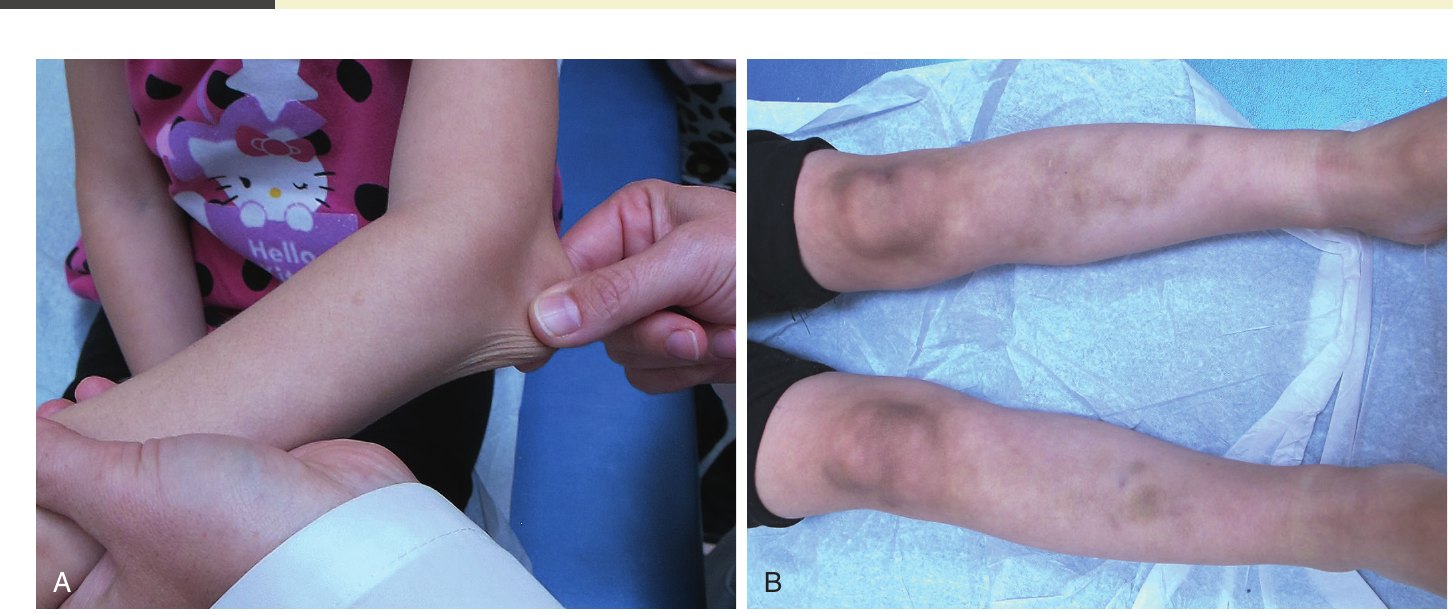
血管型與其他罕見亞型 Vascular and Rarer Subtypes
- 血管型(vascular EDS, vEDS):由 COL3A1 與 COL1A1 的體染色體顯性突變造成(分別編碼第三型與第一型膠原蛋白),有致命的動脈或器官破裂風險。皮膚薄而透明、廣泛瘀青,但沒有皮膚過度延展。
- 較罕見且嚴重的型別可能在出生時因多重異常而被發現:
| 亞型 | 表現 |
|---|---|
| Arthrochalasia EDS | 嚴重關節過度活動,造成多處脫臼與半脫位 |
| Kyphoscoliotic EDS | 先天性低張力合併脊柱後側彎 |
| Brittle cornea syndrome | 眼部異常 |
| Spondylodysplastic EDS | 低張力、身材矮小與肢體彎曲 |
| Musculocontractural 與 myopathic EDS | 先天性攣縮 |
| Dermatosparaxis EDS | 極罕見但嚴重,體染色體隱性;皮膚極脆弱鬆弛,出生時或輕微外傷即撕裂;嚴重易瘀青,有皮下血腫與出血風險 |
骨折與兒虐EDS 嬰兒(包括基因基礎不明確的 hypermobile EDS)並未被證實骨折風險增加。尚不會行走的病人若有骨折,應提高對兒童虐待的警覺。
皮膚鬆弛症 Cutis Laxa
- 皮膚鬆垮、冗餘、彈性差,拉開後不會回彈(EDS 皮膚則會回彈,也不形成冗餘皺褶)。
- 可為先天(遺傳)或後天。
- 已報告至少 13 個基因的突變會造成各變異型,這些基因編碼參與真皮彈力纖維生成的蛋白。
- 體染色體顯性型:由編碼彈力蛋白(elastin)的 ELN 突變造成。
- 臨床表現差異大;皮膚表現與臉部畸形可能在出生時就很明顯。
- 皮膚外的彈力纖維常受影響,可能導致危及生命的併發症,包括動脈迂曲與動脈瘤,以及泌尿生殖道與胃腸道憩室。
- X 連鎖型:曾被歸為 EDS 的一型,又稱枕角症候群(occipital horn syndrome)。由 ATP7A 突變造成銅代謝障礙,與 Menkes 病為等位基因疾病(allelic)。這兩種疾病的皮膚表現可包括柔軟麵團感皮膚,以及色素減少、脆弱、捲曲的毛髮(扭曲髮,pili torti)。
| 特點 | 古典型 EDS | 皮膚鬆弛症 |
|---|---|---|
| 拉開後 | 可過度延展,且迅速回彈 | 不回彈 |
| 外觀 | 柔軟、天鵝絨感、麵團感,不形成冗餘皺褶 | 鬆垮、冗餘、彈性差 |
| 分子基礎(本章所述) | 第五型膠原蛋白(COL5A1) | 真皮彈力纖維生成相關蛋白(如 ELN) |
外胚層發育不良 Ectodermal Dysplasias
定義、分類與處置原則 Definition, Classification, and Management
- 外胚層發育不良是一群異質性疾病,共超過 200 種遺傳性疾患,影響兩種以上外胚層衍生物的發育和/或恆定,且至少包含以下附屬器之一:毛髮、牙齒、指甲、特定腺體。
- 其他源自胚胎外胚層的構造:中樞與周邊神經系統、黏膜上皮、乳腺、外耳、黑色素細胞與多種眼部構造。
- 2017 年最新共識分類依基因型、分子路徑與表現型分組。
- 多數相關基因作用於三條外胚層發育必要路徑之一:NFκB(nuclear factor kappa-B)、WNT、TP63。
- 特徵性畸形與毛髮稀少(hypotrichosis)常是最早被辨識的徵象。
- 少汗(hypohidrosis)常見的併發症是體溫調節異常,可造成反覆不明熱。
處置
- 關鍵在確立診斷、依症狀與已知關聯轉介專科,以及支持性措施。
- 及早讓遺傳科參與,理想上取得分子確診。
- 低汗型孩童最重要的是避免過熱。
- 使用眼藥水與鼻腔沖洗來潤滑眼部與呼吸道黏膜。
- 應及早做牙科評估,因為 2 歲前就可開始介入。
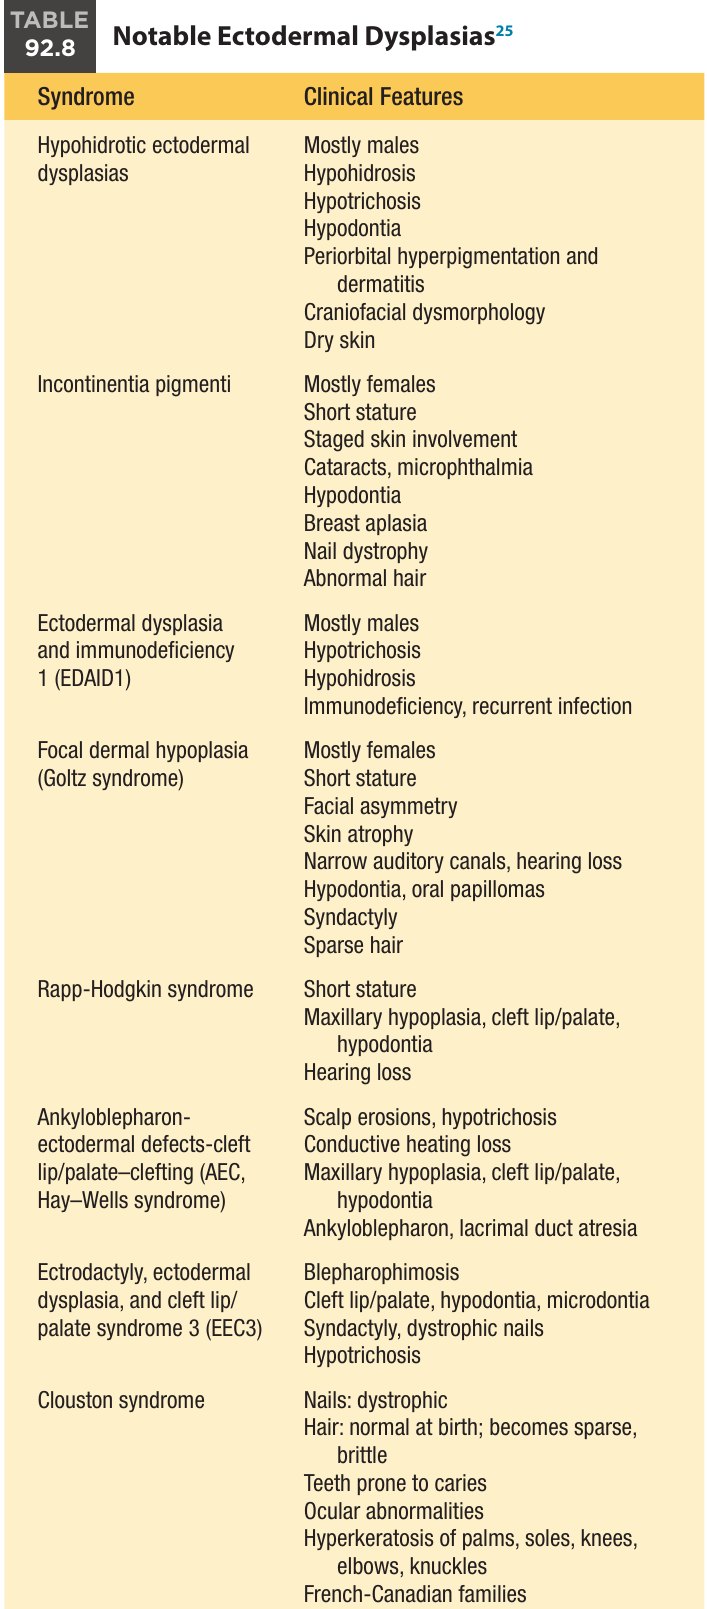
| 症候群 | 臨床特徵 |
|---|---|
| 低汗性外胚層發育不良 | 多為男性;少汗、毛髮稀少、牙齒稀少;眼周色素沉著與皮膚炎;顱顏畸形;皮膚乾燥 |
| 色素失調症 | 多為女性;身材矮小;分期性皮膚表現;白內障、小眼症;牙齒稀少;乳房發育不全;指甲失養;毛髮異常 |
| 外胚層發育不良合併免疫缺乏 1(EDAID1) | 多為男性;毛髮稀少;少汗;免疫缺乏、反覆感染 |
| 局部真皮發育不全(Goltz 症候群) | 多為女性;身材矮小;臉部不對稱;皮膚萎縮;耳道狹窄、聽力損失;牙齒稀少、口腔乳突瘤;併指;毛髮稀疏 |
| Rapp-Hodgkin 症候群 | 身材矮小;上頷發育不全、唇顎裂、牙齒稀少;聽力損失 |
| AEC(Hay–Wells 症候群) | 頭皮糜爛、毛髮稀少;傳導性聽力損失;上頷發育不全、唇顎裂、牙齒稀少;眼瞼沾黏(ankyloblepharon)、淚管閉鎖 |
| EEC3(缺指/趾、外胚層發育不良、唇顎裂症候群 3) | 瞼裂狹小;唇顎裂、牙齒稀少、小牙;併指、指甲失養;毛髮稀少 |
| Clouston 症候群 | 指甲失養;毛髮出生時正常,之後變稀疏脆弱;牙齒易蛀;眼部異常;手掌、腳掌、膝、肘、指節角化過度;見於法裔加拿大家族 |
低汗性外胚層發育不良 Hypohidrotic Ectodermal Dysplasia
- HED 是最常見的外胚層發育不良,最常來自外胚層發育蛋白 A 基因(ectodysplasin A, EDA)的 X 連鎖隱性突變。
- 典型三聯症:少汗、禿髮(alopecia)、牙齒稀少(hypodontia,牙數減少)。
- X 連鎖 HED 的男性為 EDA 半合子(hemizygous),通常有完整三聯症,也容易有呼吸道疾病;多數在生後 2 年內被發現。
- 女性通常為異型合子,表現可能不明顯,診斷常延遲。
- 嬰兒可出現生長遲滯、鼻塞、唾液減少與胃食道逆流;濕疹通常在第一年出現。
- 男性較易有呼吸問題,包括慢性惡臭鼻塞、喘鳴與反覆鼻竇炎。
外胚層發育不良合併免疫缺乏 1(EDAID1)
- 最常由染色體帶 Xq28 的 IKBKG 基因突變造成。
- 受影響男性表現類似 HED,另有免疫缺乏與多重感染。
- 同一基因較嚴重突變的女性帶因者則為 IP(見下節)。
眼瞼沾黏-外胚層缺損-唇顎裂(AEC,Hay-Wells 症候群)
- 對新生兒科醫師特別重要:先天性頭皮糜爛可能讓人懷疑新生兒感染或 EB。
色素失調症 Incontinentia Pigmenti
- IP 又稱 Bloch-Sulzberger 症候群,是 X 連鎖外胚層發育不良,不同程度地影響皮膚、毛髮、指甲、牙齒、眼與中樞神經系統(CNS)。
- 由 IKBKG 基因(又稱 NEMO,編碼 NF-κB essential modulator)突變造成,位於染色體帶 Xq28。
- 絕大多數病人為女性,顯示致病突變對男性致死;但有罕見男性病例報告,見於 Klinefelter 症候群(XXY)、體細胞嵌合或亞效等位基因(hypomorphic alleles)。
- IKBKG 錯義突變(missense mutation)的女性,其兒子可能罹患前述 X 連鎖外胚層發育不良合併免疫缺乏。
- 女性因胚胎早期隨機 X 染色體去活化(lyonization)而成為功能性嵌合,這解釋了表現型的變異;皮膚病灶呈嵌合分布,通常沿 Blaschko 線。
皮膚表現
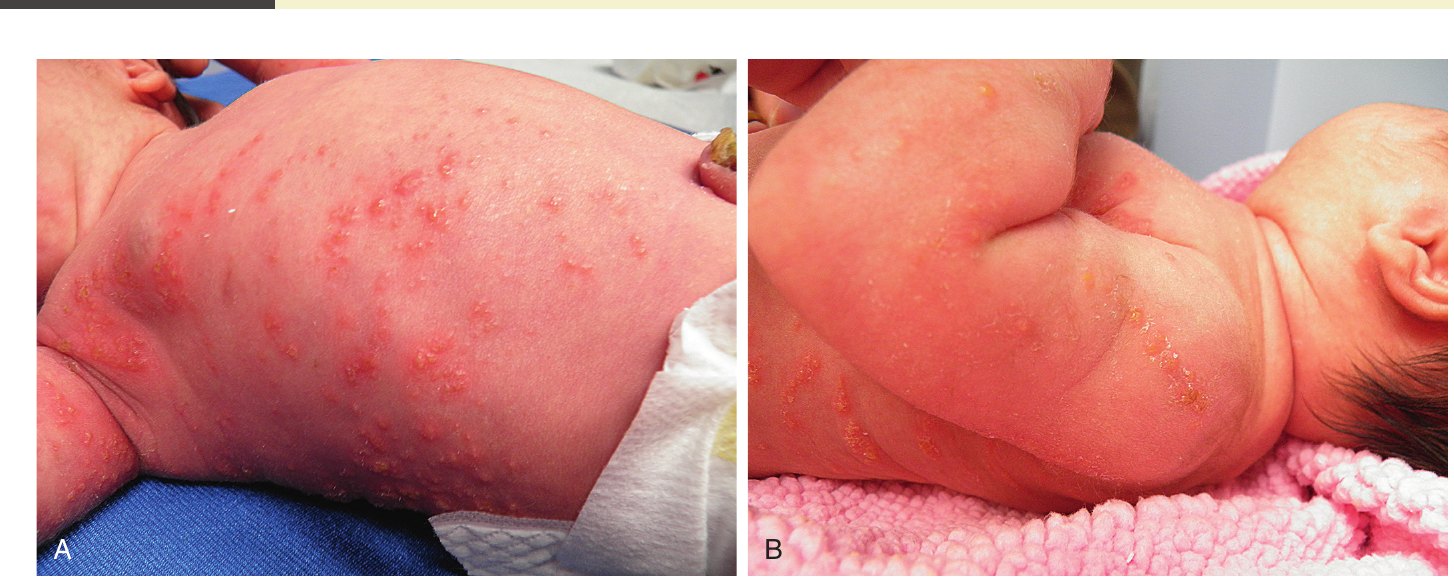
幾乎所有病人都在出生時或生後數週內出現皮膚表現。典型分四期,但並非每位病人都經歷各期,各期也可重疊。
- 第 1 期:水皰期紅斑合併水皰或膿皰,呈線狀與漩渦狀沿 Blaschko 線分布。持續數週到數月後自行消退,但可於多年後復發,常由感染誘發。沿 Blaschko 線的分布有助於與皰疹或細菌感染區分。
- 第 2 期:疣狀期線狀、角化過度的疣狀丘疹與斑塊,可由先前水皰演變而來,也可不是。通常分布於四肢,手腳最明顯。常在約 6 個月大時消退,少數持續或復發。
- 第 3 期:色素沉著期線狀與漩渦狀的棕色至石板灰色色素沉著,沿 Blaschko 線,通常侵犯軀幹與四肢,或僅軀幹。分布通常與先前的發炎或疣狀病灶不對應。於生後數週至數月開始,可持續數年,常在青春期或成年時自行消退。
- 第 4 期:萎縮/色素減退期不到一半的病人出現。萎縮、色素減少或血管減少的條紋,缺少附屬器(毛囊或汗腺)。常位於下肢後側,可能很輕微因而低報。萎縮病灶會持續存在,可能是成年時唯一的皮膚表現。
- IP 病人也可能有毛髮與指甲異常。
皮膚外表現
- 眼部:視網膜與非視網膜異常是最常見的表現之一,也是最需要及早發現的。視網膜血管病變導致缺血及後續剝離,是失明的重要原因。血管病變在生後數天內就可偵測,雷射治療可預防失明。
- CNS:通常在第一年出現,可有癲癇、運動障礙、學習困難與智能障礙。建議做腦部 MRI 與 EEG。
- 牙齒:異常常見,乳牙與恆牙都可能受累。
- 其他:曾報告乳腺與骨骼異常,以及肺動脈高壓。
診斷
| 主要條件(major) | 次要條件(minor) |
|---|---|
| 特徵性皮膚表現 IKBKG 基因突變 牙齒異常 | 嗜酸性球增多 毛髮、指甲或乳腺異常 視網膜周邊新生血管 特徵性皮膚組織學 |
- 第 1 期切片:表皮有特徵性嗜酸性球浸潤,合併表皮內水皰與角化不良(dyskeratosis);可伴隨明顯周邊白血球增多與嗜酸性球增多。
- 這些發現有助於和以下疾病區分:感染(皰疹、水痘、水皰性膿痂疹)、蘭格罕細胞組織球增生症、EB、自體免疫水皰病、水皰性肥大細胞增生症或兒童虐待。
- 第 2 期切片:乳頭瘤樣增生、角化過度與角化不良,但表皮痣也可見相同發現。
- 第 3、4 期切片:不具特異性。
預後與治療
- 除第 4 期萎縮或色素減退病灶外,IP 皮膚表現會自行消退。
- 水皰病灶可能需要敷料或傷口照護,並監測續發感染。
- 所有疑似 IP 者都應在出生後盡快接受完整眼科評估。
- 仔細的神經學檢查不可或缺;有 CNS 受累徵象者應做神經影像與腦電圖。
- 牙科評估應於 2 歲前開始。
局部真皮發育不全(Goltz 症候群) Focal Dermal Hypoplasia (Goltz Syndrome)
- 局部真皮發育不全(focal dermal hypoplasia, FDH)是罕見的外胚層發育不良,有皮膚、骨骼、眼部等表現,由 PORCN 基因突變造成。
- 與 IP 相似,為 X 連鎖顯性,主要影響女性(90%),女性為功能性嵌合;突變常對男性致死。
- 皮膚:病灶通常出生即有,包括:
- 沿 Blaschko 線的線狀真皮發育不全條紋,伴微血管擴張或色素變化。
- 脂肪經發育不全的真皮疝出,形成黃至紅棕色結節或外突。
- 先天性皮膚缺失(aplasia cutis)造成的潰瘍。
- 之後可出現皮膚或黏膜的紅色乳突瘤。
- 附屬器:指甲發育不全或脊狀、禿髮、牙齒異常常見。
- 骨骼:顱顏表現與缺指/趾或併指等肢體畸形;長骨 X 光可見骺端縱向條紋(osteopathia striata)。
- 其他:多種眼部發育異常;也有先天性橫膈疝氣等發育異常的描述。
- 多數人發展正常,但有發展遲緩的報告。治療需多專科合作。
全身性色素減退疾病 Disorders With Generalized Hypopigmentation
眼皮膚白化症概論 Oculocutaneous Albinism
- 眼皮膚白化症(oculocutaneous albinism, OCA)的特徵是皮膚、毛髮與眼睛全面色素減少,並有其他眼部異常。
- 分為「典型」非症候群型,以及有其他全身表現的症候群型。
- 非症候群型 OCA 已確認 8 種,各對應特定基因突變;這些突變影響黑色素製造或分布的關鍵蛋白。
- 色素喪失與眼部表現的嚴重度取決於 OCA 型別與突變嚴重度。例如:
- OCA 1A(最嚴重):酪胺酸酶(tyrosinase)基因無義突變,完全不產生黑色素。
- OCA 1B:同一基因錯義突變,可產生不等量黑色素。
- OCA 第 1–4 型占大多數。
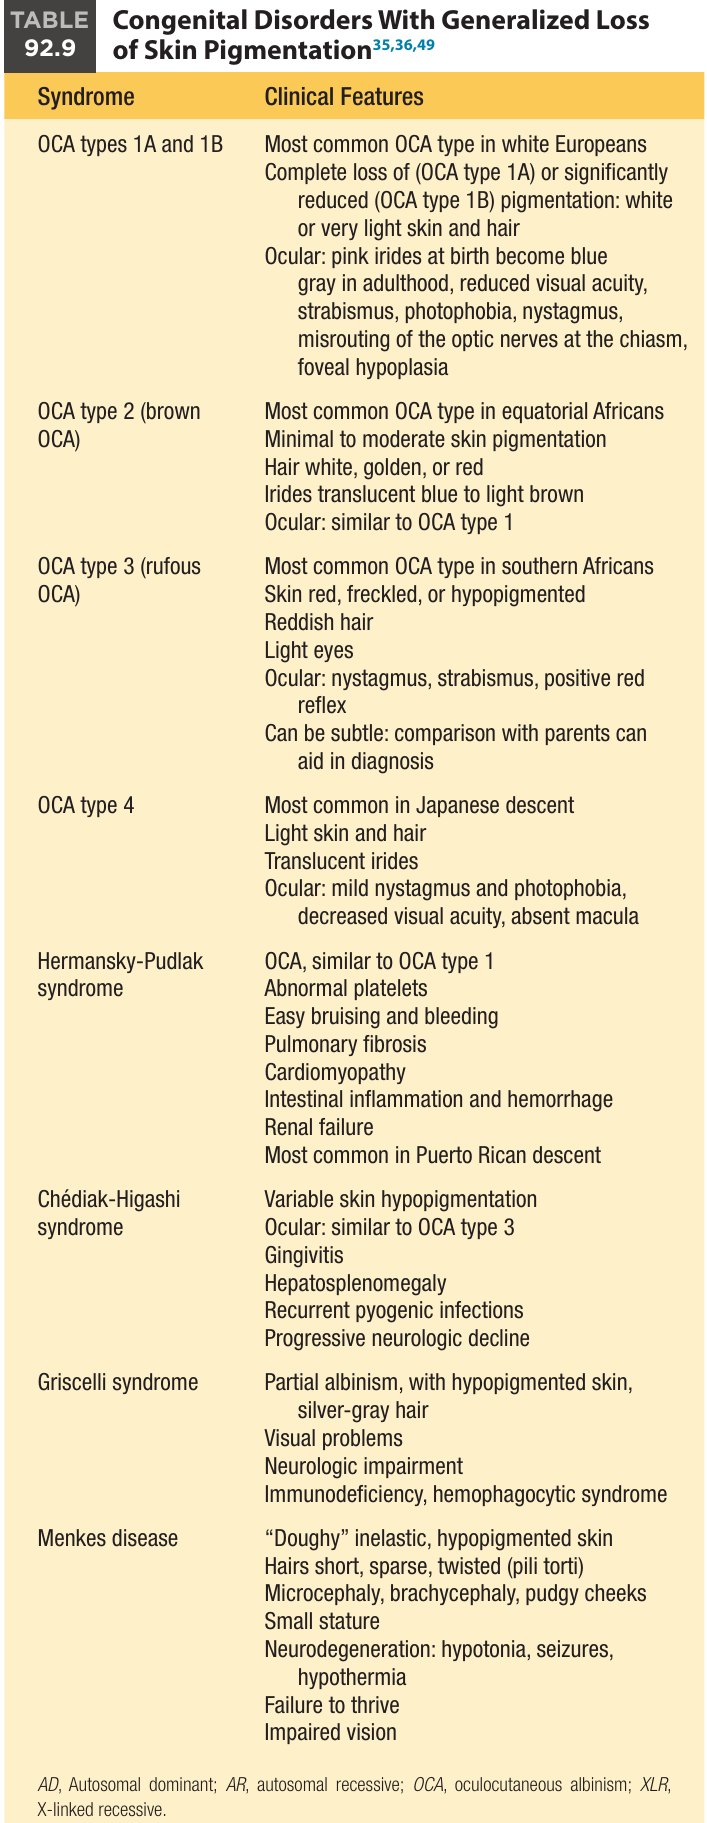
| 疾病 | 好發族群 | 皮膚/毛髮 | 眼部與其他 |
|---|---|---|---|
| OCA 1A、1B | 白人歐洲人最常見的 OCA | 完全喪失(1A)或明顯減少(1B):皮膚與毛髮白或極淺 | 虹膜出生時粉紅,成年轉藍灰;視力下降、斜視、畏光、眼球震顫、視神經於視交叉路徑錯誤、中央窩發育不全 |
| OCA 2(棕色 OCA) | 赤道非洲人最常見 | 皮膚極少至中等色素;毛髮白、金或紅 | 虹膜半透明藍至淺棕;眼部類似 OCA 1 |
| OCA 3(紅褐色 OCA,rufous) | 南部非洲人最常見 | 皮膚紅、有雀斑或色素減少;毛髮偏紅 | 眼色淺;眼球震顫、斜視、紅反射陽性;可能不明顯,與父母比較有助診斷 |
| OCA 4 | 日本裔最常見 | 皮膚與毛髮淺 | 虹膜半透明;輕度眼球震顫與畏光、視力下降、黃斑缺失 |
| Hermansky-Pudlak 症候群 | 波多黎各裔最常見 | OCA,類似 OCA 1 | 血小板異常;易瘀青出血;肺纖維化;心肌病變;腸道發炎與出血;腎衰竭 |
| Chédiak-Higashi 症候群 | — | 皮膚色素減少程度不一 | 眼部類似 OCA 3;牙齦炎;肝脾腫大;反覆化膿性感染;進行性神經退化 |
| Griscelli 症候群 | — | 部分白化,皮膚色素減少,毛髮銀灰 | 視覺問題;神經障礙;免疫缺乏、噬血症候群 |
| Menkes 病 | — | 麵團感、無彈性、色素減少皮膚;毛髮短、稀疏、扭曲(pili torti) | 小頭、短頭、胖臉頰;身材矮小;神經退化(低張力、癲癇、低體溫);生長遲滯;視力受損 |
症候群型 OCA 與代謝疾病
- Hermansky-Pudlak 症候群:最常見於波多黎各裔家族;除 OCA 外有血小板功能異常、容易出血;腸、肺、腎、心臟也可能受累。
- Chédiak-Higashi 症候群:吞噬功能受損,易有化膿性感染。
- Griscelli 症候群:合併神經或免疫異常。
- 代謝疾病:也可表現為全身色素減少。例如 Menkes 病無法代謝銅,缺乏酪胺酸酶活性與黑色素生成所需的必要輔因子。
OCA 的診斷 Diagnosis of Oculocutaneous Albinism
- 重度 OCA 在新生兒期常可由臨床直接看出。
- 仍有部分黑色素者表現可能不明顯,例如膚色較深父母所生的 OCA 2、3 型。
- 與其他家人比較皮膚、毛髮與眼睛顏色可能有幫助。
- 專科中心的基因檢測目前可在約 80% 的 OCA 病人找到致病突變。
OCA 的治療 Treatment of Oculocutaneous Albinism
- 治療目標是處理視力障礙與預防日光誘發的癌變。
- 及早轉介眼科並定期追蹤至關重要。
- 嚴格避曬與防曬不可或缺:防曬乳、抗 UV 衣物與眼鏡。
- 含物理阻隔成分(氧化鋅、二氧化鈦)的防曬乳,一般認為對嬰幼兒最安全。
- 提升黑色素生成的藥物臨床試驗正在進行。
局部色素減退疾病 Disorders With Localized Hypopigmentation
斑駁病 Piebaldism
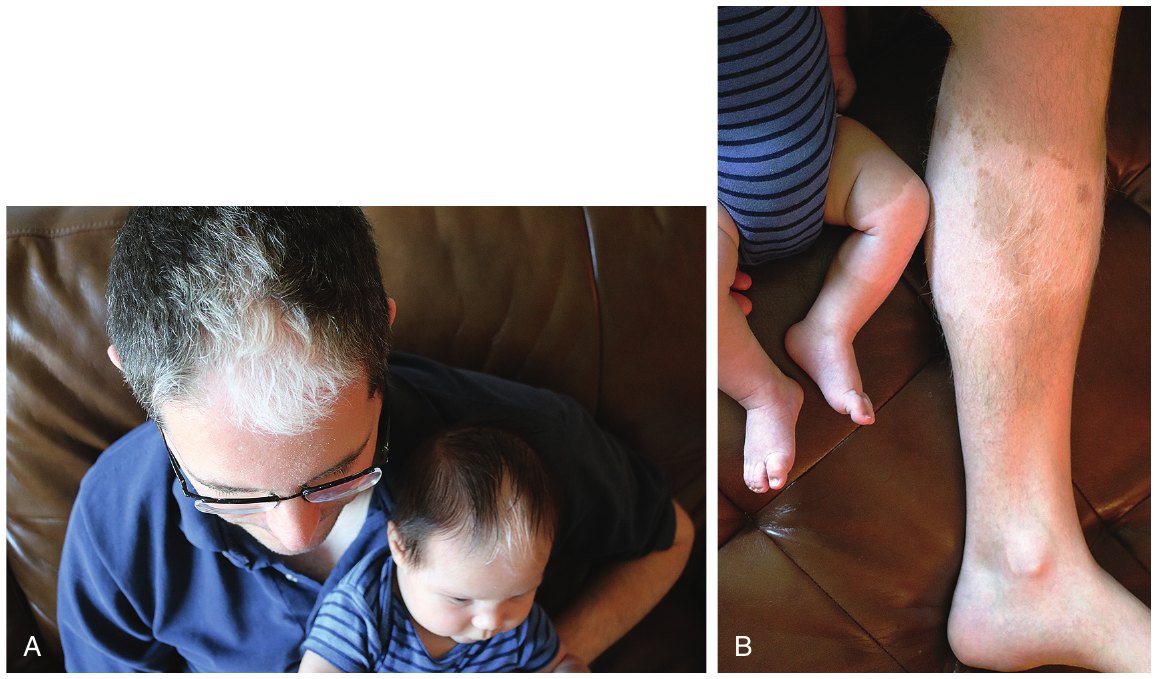
- 體染色體顯性疾病,特徵為界限清楚的白斑區(leukoderma,皮膚色素缺失)。
- 80%–90% 的病例侵犯前髮際,形成白額髮(white forelock,poliosis circumscripta),這常是唯一表現。
- 界限清楚的脫色斑內有正常色素島與色素沉著島,通常出生即有且到成年維持穩定,但有少數自發再色素化的報告。
- 分布:腹側受累較多,尤其前額中央、前軀幹、手臂與腿;背部中線、手、腳與孔口周圍通常不受影響。
- 診斷:臨床診斷,可用 KIT 基因分子分析確認。皮膚切片並非必要;若做,脫色區黑色素細胞缺失或明顯減少。
- 處置:新生兒期重點是嚴格保護無色素皮膚免受日照。遮瑕化妝品可用於美觀;手術與雷射治療持續發展,可於日後考慮。
局部色素喪失的鑑別診斷 Differential Diagnosis of Localized Pigment Loss
- 鑑別包括有全身併發症的疾病,如 Waardenburg 症候群與結節性硬化症(Table 92.10),以及非症候群型色素異常。
- Ito 色素減少症(hypomelanosis of Ito):歷史名詞,描述沿 Blaschko 線的線狀與漩渦狀色素減少,可為單獨皮膚表現,或合併神經、肌肉骨骼等皮膚外異常。現已不視為獨立疾病,而是涵蓋一群與各種嵌合缺陷相關的疾病;許多人偏好用色素嵌合(pigmentary mosaicism)描述其皮膚表現。
- 其他用於先天色素減退或脫色的名詞:patterned dyspigmentation、segmental pigmentation disorder、nevus depigmentosus。先天性白斑症(congenital vitiligo)也有罕見報告。
- 任何出生即有局部色素減退或脫色者,都應完整詢問病史、家族史並做理學檢查,再依發現的異常決定進一步檢查。
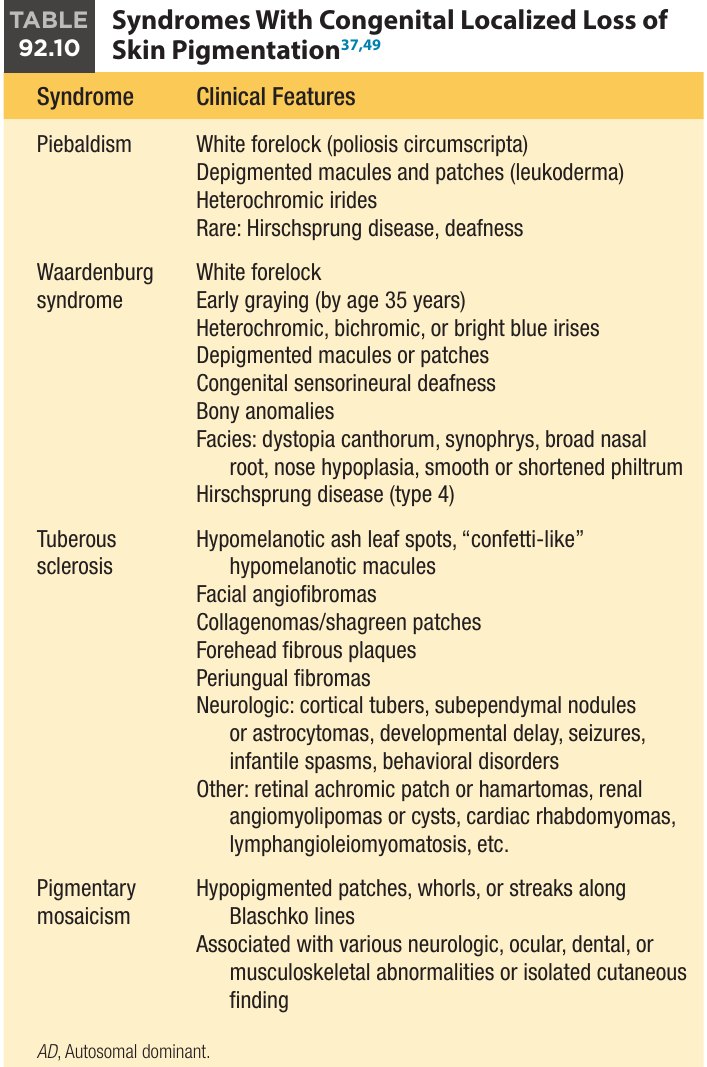
| 症候群 | 皮膚與毛髮 | 其他表現 |
|---|---|---|
| 斑駁病 | 白額髮;脫色斑(leukoderma) | 虹膜異色;罕見 Hirschsprung 病、耳聾 |
| Waardenburg 症候群 | 白額髮;早生白髮(35 歲前);脫色斑 | 虹膜異色、雙色或亮藍;先天性感音神經性耳聾;骨骼異常;臉部:內眥異位(dystopia canthorum)、連眉、鼻根寬、鼻發育不全、人中平滑或短;Hirschsprung 病(第 4 型) |
| 結節性硬化症 | 色素減少的柳葉斑(ash leaf spots)、「紙屑樣」色素減少斑;臉部血管纖維瘤;膠原瘤/鯊魚皮斑;前額纖維斑塊;甲周纖維瘤 | 神經:皮質結節、室管膜下結節或星狀細胞瘤、發展遲緩、癲癇、嬰兒痙攣、行為問題。其他:視網膜無色斑或缺陷瘤、腎血管肌脂肪瘤或囊腫、心臟橫紋肌瘤、淋巴管平滑肌增生症等 |
| 色素嵌合 | 沿 Blaschko 線的色素減少斑、漩渦或條紋 | 合併各種神經、眼、牙或肌肉骨骼異常,或僅單獨皮膚表現 |
紫質症 Porphyrias
概論與分類 Overview and Classification
- 紫質症是一群血基質(heme)生合成酵素突變造成的疾病,導致紫質或紫質前驅物堆積。
- 多數為體染色體顯性,部分為體染色體隱性、X 連鎖或遺傳模式更複雜。
- 皮膚表現來自紫質的光敏化作用。光毒性可為立即型(灼痛、紅斑、水腫)和/或延遲型(水皰、色素異常、瘢痕)。
- 依堆積器官分類(傳統):紅血球生成性(骨髓紅血球系細胞)、肝性(肝臟)、混合型(肝紅血球生成性紫質症)。
- 依主要症狀分類:「急性紫質症」以神經內臟發作為主;「皮膚紫質症」以皮膚光敏感為主。
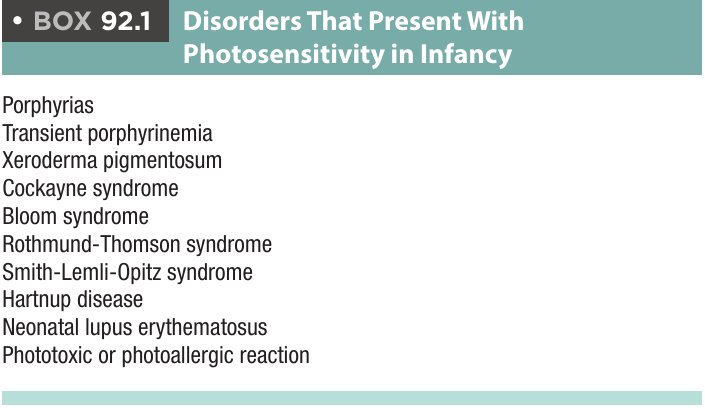
- 紅血球生成性紫質症(先天性紅血球生成性紫質症 CEP、紅血球生成性原紫質症 EPP、X 連鎖 EPP[XLP])與肝紅血球生成性紫質症(HEP)可在嬰兒早期以嚴重光敏感表現。
- 新生兒溶血性疾病的新生兒,可因暫時性紫質血症(transient porphyrinemia)出現光療誘發的皮疹。
- 肝性紫質症以神經內臟發作為特徵,皮膚光敏感程度不一,通常到兒童後期或成年才發病。例外是遺傳性糞紫質症、變異型紫質症、急性間歇性紫質症的同型合子變異型,以及胺基乙醯丙酸脫水酶紫質症;這些極為罕見,但可在嬰兒期發病。
先天性紅血球生成性紫質症 Congenital Erythropoietic Porphyria
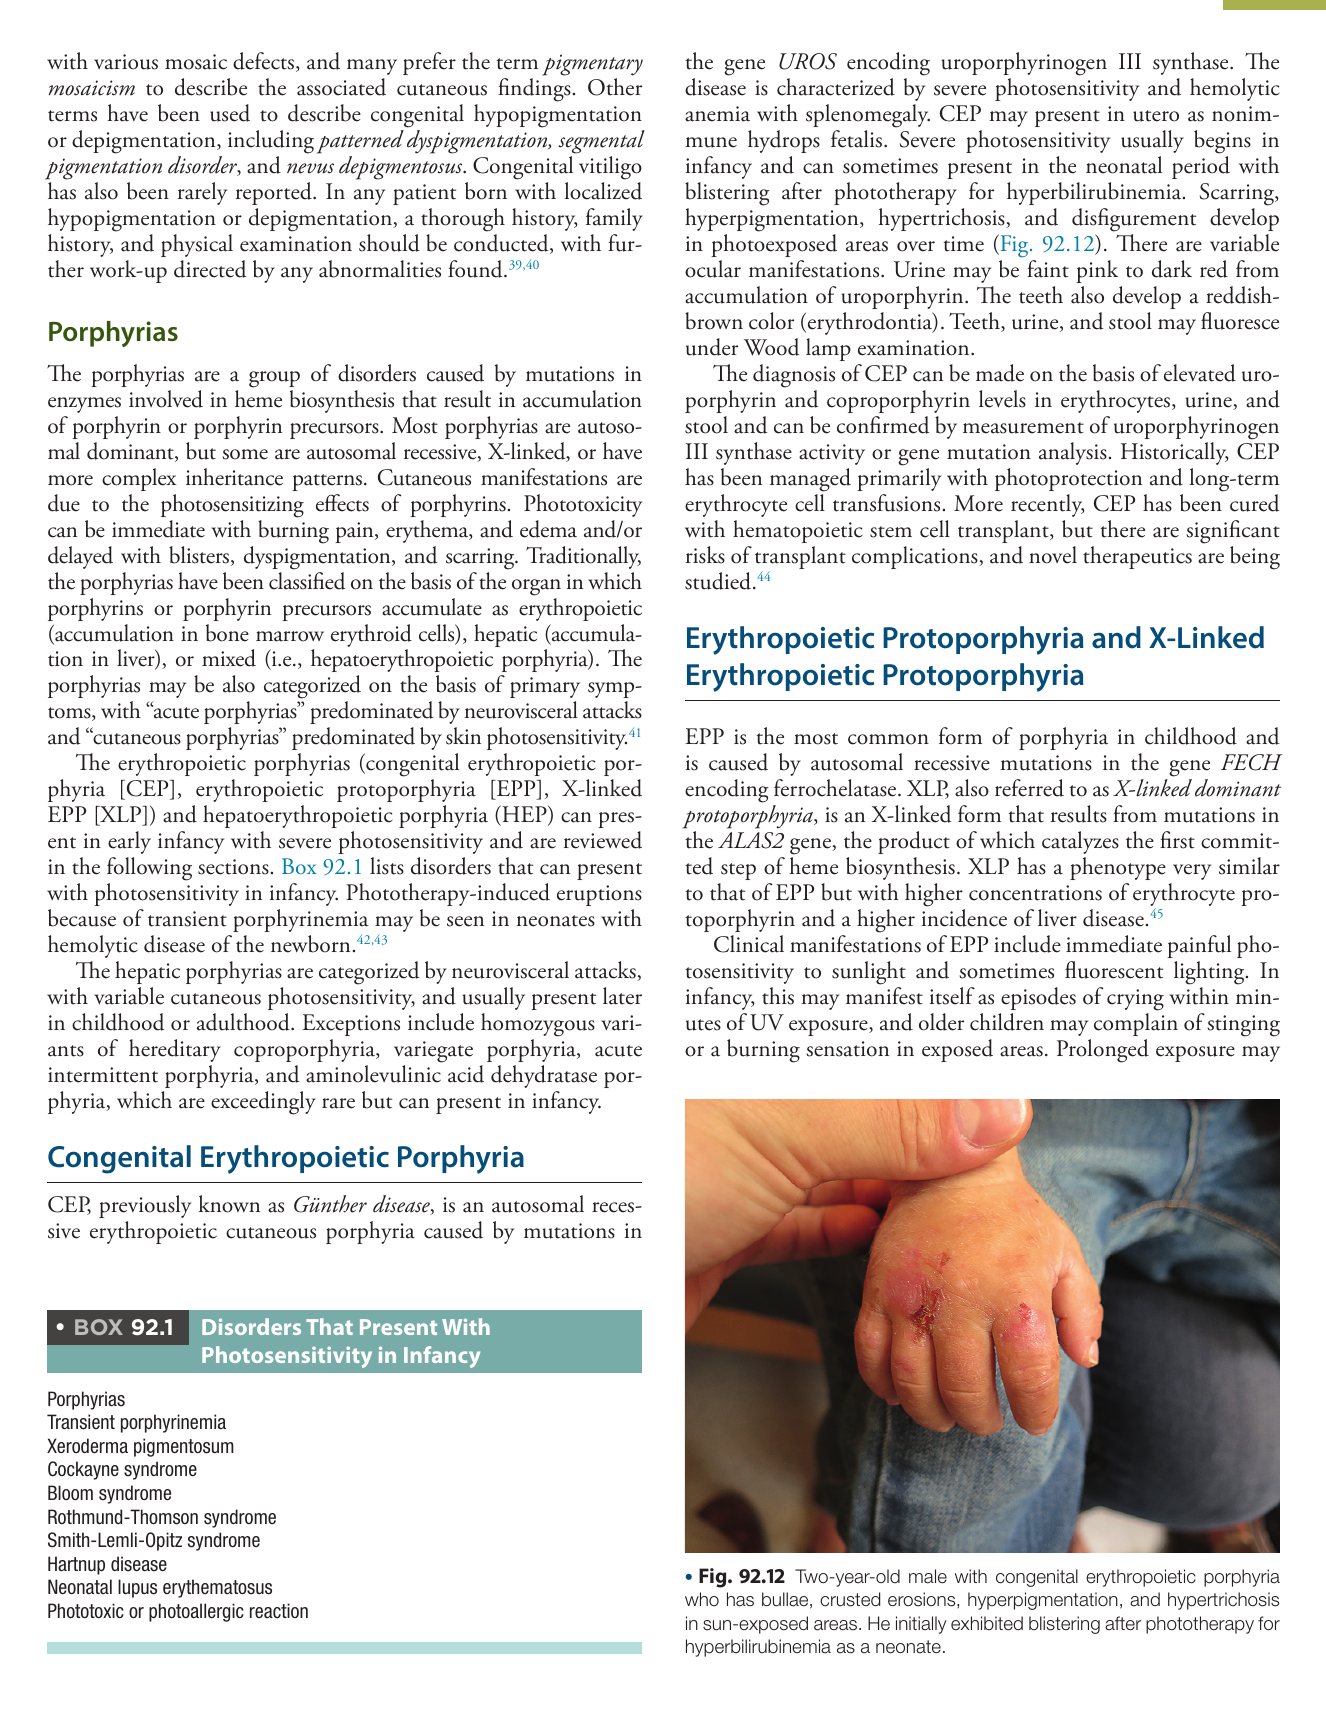
- CEP 舊稱 Günther 病,是體染色體隱性的紅血球生成性皮膚紫質症,由編碼尿紫質原 III 合成酶(uroporphyrinogen III synthase)的 UROS 基因突變造成。
- 特徵為嚴重光敏感與溶血性貧血合併脾腫大。
- 可在子宮內以非免疫性胎兒水腫表現。
- 嚴重光敏感通常始於嬰兒期,有時在新生兒期因高膽紅素血症照光治療後出現水皰而表現。
- 日曬部位隨時間出現瘢痕、色素沉著、多毛(hypertrichosis)與毀容;眼部表現不一。
- 尿液因尿紫質堆積可呈淡粉紅至深紅色;牙齒呈紅棕色(erythrodontia)。牙齒、尿液與糞便在 Wood 燈下可能發螢光。
- 診斷:紅血球、尿液與糞便的尿紫質及糞紫質升高;可用尿紫質原 III 合成酶活性或基因突變分析確認。
- 治療:過去主要是防曬與長期紅血球輸注。近年已有以造血幹細胞移植治癒的案例,但移植併發症風險顯著;新療法正在研究中。
紅血球生成性原紫質症與 X 連鎖紅血球生成性原紫質症 Erythropoietic Protoporphyria and X-Linked Erythropoietic Protoporphyria
- EPP是兒童期最常見的紫質症,由編碼亞鐵螯合酶(ferrochelatase)的 FECH 體染色體隱性突變造成。
- XLP又稱 X 連鎖顯性原紫質症,由 ALAS2 基因突變造成,其產物催化血基質生合成第一個關鍵步驟。表現型與 EPP 非常相似,但紅血球原紫質濃度較高,肝病發生率也較高。
- 光敏感:對日光(有時包括螢光燈)立即疼痛。嬰兒可能表現為 UV 暴露數分鐘內陣發哭鬧;較大孩童會抱怨暴露處刺痛或灼熱。
- 長時間暴露:紅斑、水腫、瘀點,極少出現小水皰或大水皰。
- 長期 UV 暴露:淺的萎縮疤痕,口周(pseudorhagades)與指節上皮膚增厚呈皮革樣。
- 肝與膽:從輕微肝功能異常到罕見肝衰竭;膽結石可造成劇烈腹痛。
- 貧血:通常輕微或沒有。
- 診斷:紅血球原紫質濃度升高,紅血球在 Wood 燈下發螢光;也可能測到糞便原紫質增加;以基因檢測確認。
- 處置:嬰兒期避曬與防曬,並症狀性處理光敏感反應;監測肝病與小球性貧血。Afamelanotide 是成人 EPP 的標靶治療選項。
肝紅血球生成性紫質症 Hepatoerythropoietic Porphyria
- HEP 極為罕見,由編碼尿紫質原脫羧酶(uroporphyrinogen decarboxylase)的基因同型合子或複合異型合子突變造成。
- 同一基因的異型合子突變或散發突變則造成遲發性皮膚紫質症(porphyria cutanea tarda),是成人最常見的紫質症。
- 通常在 2 歲前以嚴重水皰性光敏感表現,之後出現多毛與瘢痕,類似 CEP。
- 診斷:紅血球鋅原紫質(zinc protoporphyrin)濃度極高,尿與糞便紫質濃度升高;可用基因檢測確認。
| 疾病 | 基因/遺傳 | 皮膚表現 | 診斷線索 |
|---|---|---|---|
| CEP | UROS;體染色體隱性 | 嚴重光敏感、水皰、瘢痕、色素沉著、多毛 | 紅血球、尿、糞尿紫質與糞紫質升高;紅棕色牙;可有非免疫性胎兒水腫 |
| EPP | FECH;體染色體隱性 | 立即疼痛性光敏感,水皰極少 | 紅血球原紫質升高;紅血球 Wood 燈螢光 |
| XLP | ALAS2;X 連鎖 | 與 EPP 非常相似 | 紅血球原紫質更高;肝病發生率較高 |
| HEP | 尿紫質原脫羧酶基因;同型合子或複合異型合子 | 嚴重水皰性光敏感(2 歲前),之後多毛與瘢痕 | 紅血球鋅原紫質極高;尿與糞便紫質升高 |
臨床反思:NICU 視角 Clinical Reflection—NICU Perspective
臨床上可帶走的重點
- 火棉膠嬰兒與 EB 的環境需求不同:火棉膠嬰兒放加濕保溫箱;EB 則宜涼爽環境,避免常規使用保溫箱,因為熱可能增加皮膚脆弱。
- 火棉膠表現是表現型,不是診斷:最終表現型取決於背後的基因突變,新生兒期難以預測長期預後。
- EB 預後同樣要等分型:新生兒期理學檢查無法可靠分型,應等檢測確定亞型後再談長期預後;H&E 切片無法分型。
- 表皮很脆弱的新生兒不只有 EB:EI 可被誤診為 EB 或葡萄球菌燙傷樣皮膚症候群;AEC 的頭皮糜爛可讓人懷疑感染或 EB;IP 第 1 期的線狀水皰要與皰疹和細菌感染區分。
- EB 床邊操作:皮膚上絕不用膠帶或黏著劑,血氧探頭與心電圖導線下墊不沾黏敷料;盡量避免留置導管。
- 外用藥要謹慎:魚鱗癬新生兒經皮吸收增加;含角質溶解劑的潤膚劑在嬰兒期通常避免。
- HI 的時間窗:全身性 A 酸於出生第 7 天前開始可能改善存活;此處原文語氣為「可能」。
- IP 的眼科評估要快:視網膜血管病變在生後數天內即可偵測,雷射可預防失明。
- 照光後出現水皰要想到紫質:CEP 可在高膽紅素血症照光後以水皰表現;新生兒溶血性疾病可有暫時性紫質血症相關的照光皮疹。
- 不明熱與 HED:體溫調節異常可造成反覆不明熱,要避免過熱。
- 早發性破水與 EDS:可能是首發徵象。尚不會行走的嬰兒若有骨折,即使懷疑 EDS,也應提高對兒虐的警覺。
- 舒適照護:嚴重 JEB 早期死亡風險明顯較高,部分病人可能適合以舒適照護為重。
閱讀時請留意 Points to Verify
原文內部不一致
- EB 分類數量:原文說 EB 分為「三大型」,卻列出四項(單純型、交界型、失養型、Kindler 症候群)。
- NS 毛幹表現:原文寫套疊性脆髮通常 1 歲後才出現,「and even then is invariably present」。前後語意不順,可能應為 variably,筆記未採用此句,請對照原書。
- JEB 呼吸道受累:內文稱全身重度 JEB 呼吸道受累是典型表現(typical),Table 92.6 則標示 airway(25%)。
- JEB 中度亞型:內文說全身中度亞型「less severe than that of the generalized form」,但該亞型本身也是全身型,推測是指全身重度。
- Table 92.3 註腳 c:Chanarin-Dorfman 症候群的別名註腳,同時標在中性脂質儲積病與先天性半側發育不良那一列;後者疑似誤標,筆記僅保留於前者。
- Table 92.4 第一欄:「X-linked recessive ichthyosis epidermolytic ichthyosis」印在同一行,疑似漏了分隔,筆記拆成兩項。Loricrin keratoderma 同時列於非症候群型與症候群型。
- 尋常性魚鱗癬:Table 92.2 寫通常 2–6 個月後才發病,Table 92.4 卻列為可表現為火棉膠嬰兒的疾病。
- Table 92.8:AEC 列的「Conductive heating loss」疑為 hearing 之誤,筆記寫作傳導性聽力損失。
- EBS 全身中度黏膜受累:內文為新生兒期可能出現,Table 92.5 為 during infancy。
- Table 92.9:內文說此表整理 OCA 第 1–4 型的致病機轉與臨床特徵,但表中只有臨床特徵;註腳的 AD、AR、XLR 也未出現在表內。Table 92.10 的 AD、Table 92.3 的 HPV 同樣未在表內使用。
- 拼字:原文多處寫 chondrodysplasia punctate,Table 92.3 內文則為 punctata;EPP 一節「vary rarely」疑為 very rarely,筆記寫作極少。
- Gaucher 與 Refsum 名稱:Table 92.3 用 Gaucher syndrome,Table 92.4 用 Gaucher disease;Refsum 也有 disease 與 syndrome 兩種寫法。