PART XVIII · CRANIOFACIAL AND ORTHOPEDIC CONDITIONS · CHAPTER 90
骨骼發育不良與遺傳性結締組織疾病Skeletal Dysplasias and Heritable Connective Tissue Disorders
本章重點 Key Points
- 許多骨骼發育不良與結締組織疾病在新生兒期外觀相似,早產兒尤其如此。盡可能做出最準確的診斷,是醫療決策與家屬諮詢的基礎;應善用所有資源:醫療會診、專書、線上資源與分子診斷。
- 分子診斷的四個觀念:
- 並非每個個案都必須做,尤其是理學檢查或 X 光已能臨床確診時。
- 同一基因內的特定突變不一定決定預後,但有明顯例外(FGFR3、COL1A1)。
- 已找到致病基因的疾病,都可在商業實驗室做診斷性分子檢測;若先前已在受影響個體找到該基因突變,就可做產前診斷。
- 分子診斷可能要數週才完成。臨床遺傳科醫師、遺傳諮詢師與遺傳實驗室主任可協助選擇檢測策略,以因應具遺傳異質性的疾病。
- 和所有個案一樣,要持續讓家屬知道:目前臨床狀況、已知什麼、未知什麼,以及接下來的診斷與預後資訊何時會得到。
導論 Introduction
定義
- 骨骼發育不良(skeletal dysplasias)又稱骨軟骨發育不良(osteochondrodysplasias):軟骨與骨的發育和生長異常。
- 結締組織疾病(connective tissue disorders):細胞外基質(extracellular matrix)中,支撐與連結細胞的成分發生異常。
- 發生率:波士頓一個逾 100,000 次分娩、出生後追蹤監測 15 年的系列中,骨骼發育不良發生率為 2.14/10,000。
- 隨著產前超音波使用增加、準確度提升,有更多骨軟骨發育不良與結締組織疾病在產前就被診斷。
- 分類:最新分類依放射學、臨床和(或)分子標準,將骨骼發育不良分為 42 群。
- 本章範圍:聚焦於在產前或周產期表現、較「常見」的幾種骨骼發育不良(擴充清單見 Table 90.1、90.2)與結締組織疾病(Table 90.3),並非完整論述。
結締組織分子與相關疾病
- 結締組織分子種類眾多:膠原蛋白(collagens,超過 24 型)、彈性蛋白(elastin)、原纖維蛋白(fibrillin,2 型)、微纖維相關醣蛋白(microfibril-associated glycoproteins)。
- 這些分子構成骨、軟骨、皮膚、血管中層、肌腱、韌帶,以及多種器官的基底膜。
- 遺傳性結締組織疾病種類多樣,臨床表現可能差異極大,可在子宮內或出生後任何年齡出現。
- 可能在出生時表現者:早發型(新生兒型)馬凡氏症候群(Marfan syndrome)、先天性攣縮性蜘蛛指症(congenital contractural arachnodactyly, CCA;Beals 症候群)、皮膚鬆弛症(cutis laxa)、部分 Ehlers–Danlos 症候群(EDS),以及 Menkes 病。
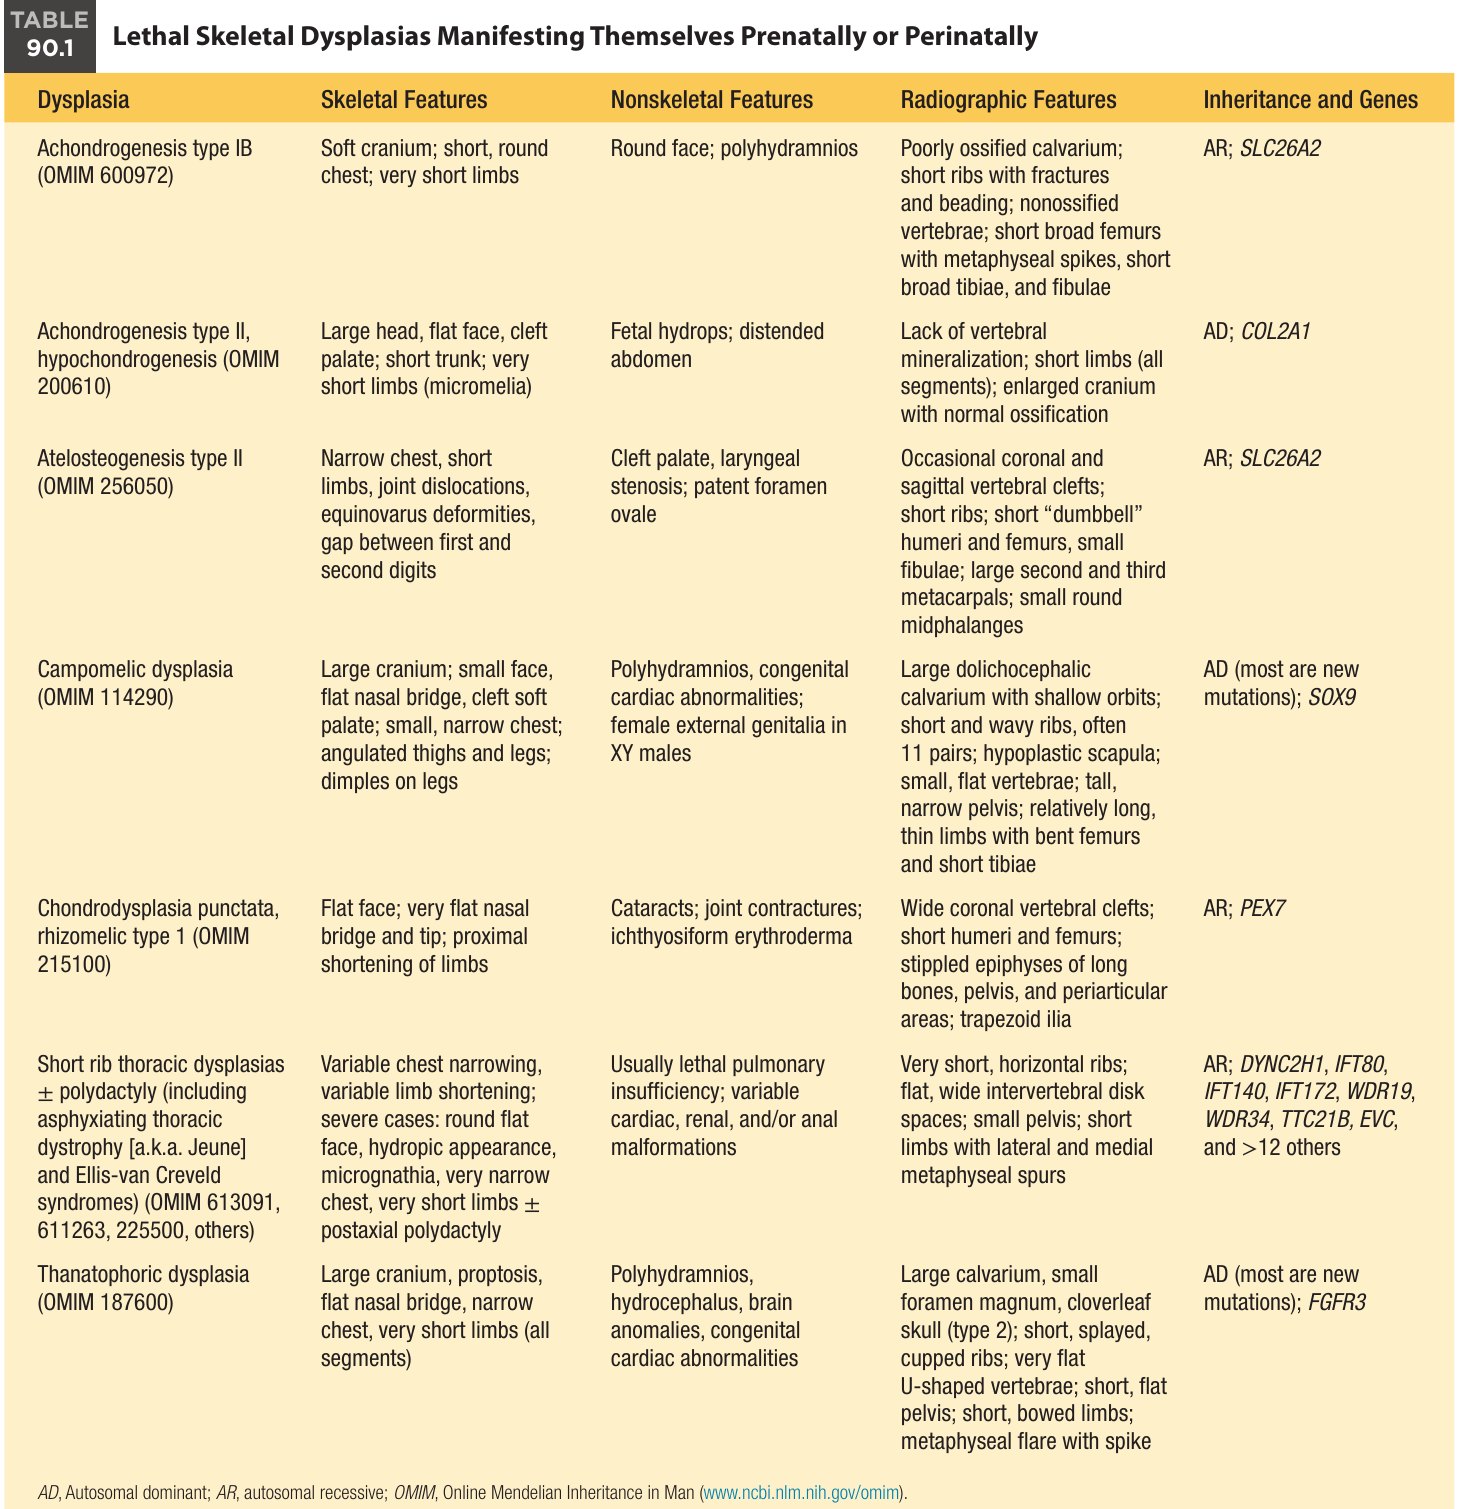
| 疾病 | 骨骼與非骨骼線索 | 放射學 | 遺傳/基因 |
|---|---|---|---|
| 軟骨不生成 IB 型 Achondrogenesis type IB | 頭顱軟;胸短而圓;四肢極短;圓臉;羊水過多 | 顱頂骨化差;肋骨短,有骨折與串珠狀;椎骨未骨化;股骨短寬、幹骺端有棘;脛腓骨短寬 | AR;SLC26A2 |
| 軟骨不生成 II 型、軟骨生成低下 Achondrogenesis type II, hypochondrogenesis | 頭大、臉平、腭裂;軀幹短;四肢極短(micromelia);胎兒水腫;腹脹 | 椎骨缺乏礦化;四肢各節皆短;顱骨增大但骨化正常 | AD;COL2A1 |
| 骨不全發育 II 型 Atelosteogenesis type II | 胸窄、肢短、關節脫位、馬蹄內翻變形、第 1、2 指(趾)間有間隙;腭裂、喉狹窄、卵圓孔未閉 | 偶見椎骨冠狀及矢狀裂;肋骨短;肱骨與股骨短呈「啞鈴狀」;腓骨小;第 2、3 掌骨大;中節指骨小而圓 | AR;SLC26A2 |
| 彎肢發育不良 Campomelic dysplasia | 頭大、臉小、鼻樑平、軟腭裂;胸小而窄;大腿與小腿成角,腿部有小凹;羊水過多、先天性心臟異常;XY 男性外生殖器呈女性 | 長頭型大顱頂、眼眶淺;肋骨短而呈波浪狀,常僅 11 對;肩胛骨發育不良;椎骨小而扁;骨盆高而窄;肢骨相對長而細,股骨彎、脛骨短 | AD(多為新突變);SOX9 |
| 點狀軟骨發育不良,肢根型 1 型 Chondrodysplasia punctata, rhizomelic type 1 | 臉平;鼻樑與鼻尖極平;四肢近端短;白內障;關節攣縮;魚鱗癬樣紅皮症 | 椎骨寬冠狀裂;肱骨與股骨短;長骨骨骺、骨盆及關節周圍點狀鈣化;髂骨呈梯形 | AR;PEX7 |
| 短肋胸廓發育不良 ± 多指(含窒息性胸廓失養症〔Jeune〕與 Ellis-van Creveld 症候群) Short rib thoracic dysplasias | 胸窄與肢短程度不一;重症:圓平臉、水腫外觀、小下巴、胸極窄、肢極短 ± 軸後多指;通常因肺功能不全致死;心、腎和(或)肛門畸形程度不一 | 肋骨極短而水平;椎間盤間隙扁寬;骨盆小;肢短,幹骺端內外側有骨刺 | AR;DYNC2H1、IFT80、IFT140、IFT172、WDR19、WDR34、TTC21B、EVC,及 >12 個其他基因 |
| 致死性骨發育不良 Thanatophoric dysplasia | 頭大、突眼、鼻樑平、胸窄、四肢各節皆極短;羊水過多、水腦、腦部異常、先天性心臟異常 | 顱頂大、枕骨大孔小、苜蓿葉顱(第 2 型);肋骨短、外展、呈杯狀;椎骨極扁呈 U 形;骨盆短扁;肢短而彎;幹骺端外展帶棘 | AD(多為新突變);FGFR3 |
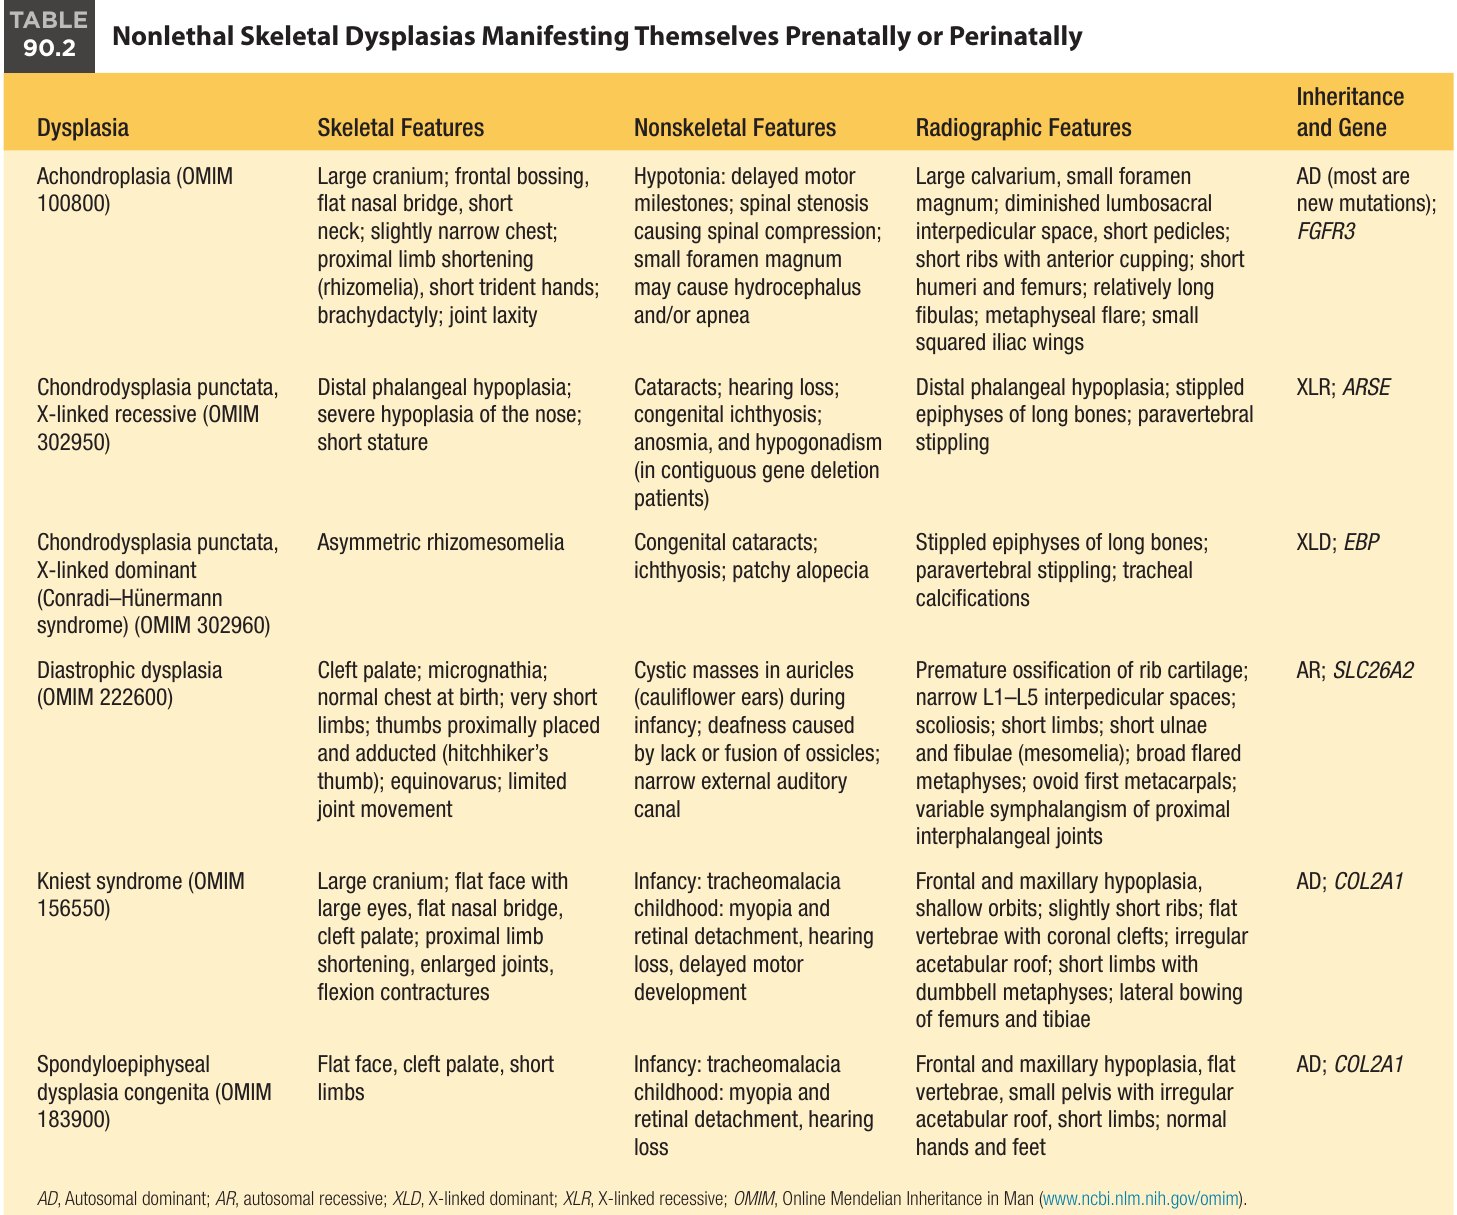
| 疾病 | 骨骼特徵 | 非骨骼特徵 | 放射學 | 遺傳/基因 |
|---|---|---|---|---|
| 軟骨發育不全 Achondroplasia | 頭大、額部突出、鼻樑平、頸短;胸略窄;肢根短(rhizomelia);手短呈三叉狀;短指;關節鬆弛 | 張力低致動作里程碑落後;椎管狹窄致脊髓壓迫;枕骨大孔小可致水腦和(或)呼吸暫停 | 顱頂大、枕骨大孔小;腰薦椎椎弓根間距縮小、椎弓根短;肋骨短、前端杯狀;肱骨股骨短;腓骨相對長;幹骺端外展;髂翼小而方 | AD(多為新突變);FGFR3 |
| 點狀軟骨發育不良,X 連鎖隱性 | 遠端指骨發育不良;鼻部嚴重發育不良;身材矮小 | 白內障;聽損;先天性魚鱗癬;嗅覺喪失與性腺低下(見於鄰接基因缺失者) | 遠端指骨發育不良;長骨骨骺點狀鈣化;椎旁點狀鈣化 | XLR;ARSE |
| 點狀軟骨發育不良,X 連鎖顯性(Conradi–Hünermann 症候群) | 不對稱的肢根肢中短縮(rhizomesomelia) | 先天性白內障;魚鱗癬;斑塊狀脫髮 | 長骨骨骺點狀鈣化;椎旁點狀鈣化;氣管鈣化 | XLD;EBP |
| 畸形性發育不良 Diastrophic dysplasia | 腭裂;小下巴;出生時胸廓正常;四肢極短;拇指位置偏近端且內收(搭便車拇指);馬蹄內翻;關節活動受限 | 嬰兒期耳廓囊性腫塊(花椰菜耳);聽小骨缺如或融合致耳聾;外耳道窄 | 肋軟骨提早骨化;L1–L5 椎弓根間距窄;脊柱側彎;肢短;尺骨腓骨短(mesomelia);幹骺端寬而外展;第 1 掌骨卵圓形;近端指間關節不等程度併指節症 | AR;SLC26A2 |
| Kniest 症候群 | 頭大;臉平、眼大、鼻樑平、腭裂;肢根短、關節腫大、屈曲攣縮 | 嬰兒期:氣管軟化;兒童期:近視與視網膜剝離、聽損、動作發展遲緩 | 額骨與上頜發育不良、眼眶淺;肋骨略短;椎骨扁有冠狀裂;髖臼頂不規則;肢短、幹骺端啞鈴狀;股骨脛骨外彎 | AD;COL2A1 |
| 先天性脊椎骨骺發育不良 SEDC | 臉平、腭裂、肢短 | 嬰兒期:氣管軟化;兒童期:近視與視網膜剝離、聽損 | 額骨與上頜發育不良、椎骨扁、骨盆小且髖臼頂不規則、肢短;手足正常 | AD;COL2A1 |
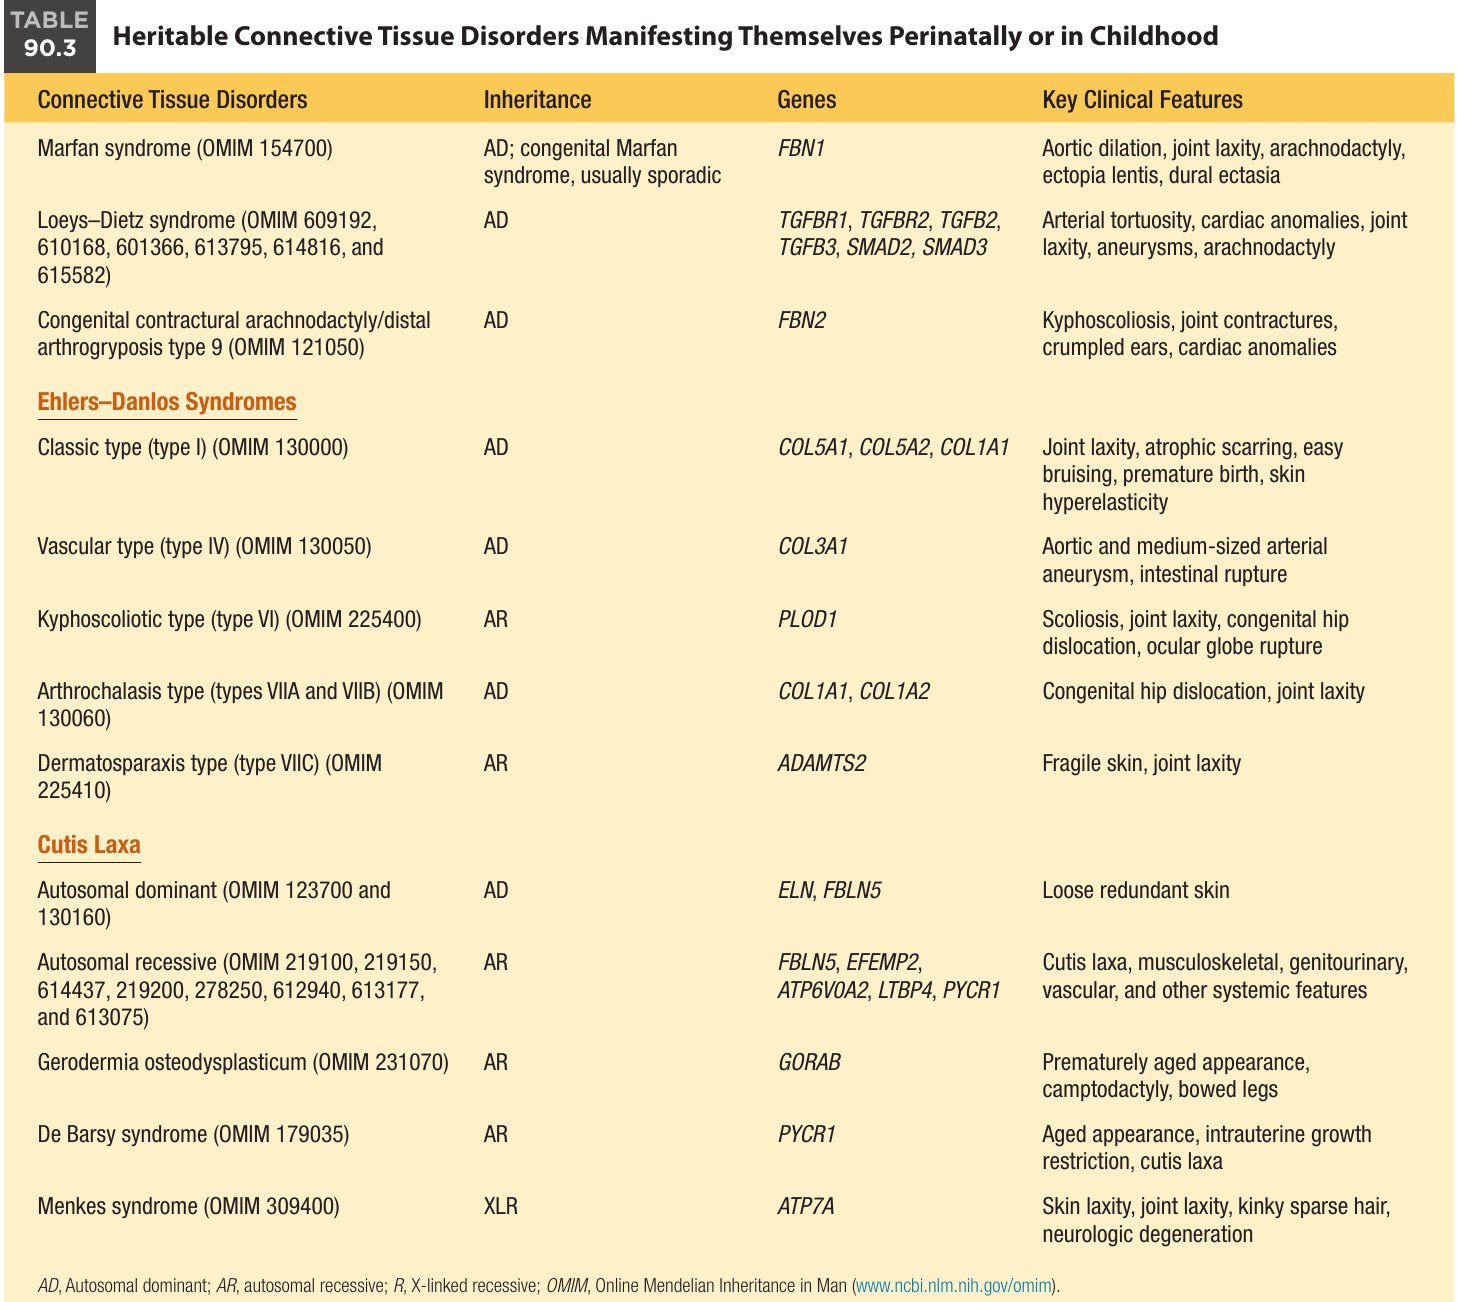
| 疾病 | 遺傳 | 基因 | 主要臨床特徵 |
|---|---|---|---|
| 馬凡氏症候群 Marfan syndrome | AD;先天型通常為偶發 | FBN1 | 主動脈擴張、關節鬆弛、蜘蛛指、水晶體異位、硬腦膜擴張 |
| Loeys–Dietz 症候群 | AD | TGFBR1、TGFBR2、TGFB2、TGFB3、SMAD2、SMAD3 | 動脈迂曲、心臟異常、關節鬆弛、動脈瘤、蜘蛛指 |
| CCA/遠端關節攣縮第 9 型 | AD | FBN2 | 脊柱後側彎、關節攣縮、耳廓皺縮、心臟異常 |
| EDS 經典型(I 型) | AD | COL5A1、COL5A2、COL1A1 | 關節鬆弛、萎縮性疤痕、易瘀青、早產、皮膚過度延展 |
| EDS 血管型(IV 型) | AD | COL3A1 | 主動脈及中型動脈瘤、腸破裂 |
| EDS 脊柱後側彎型(VI 型) | AR | PLOD1 | 脊柱側彎、關節鬆弛、先天性髖脫位、眼球破裂 |
| EDS 關節鬆弛型(VIIA、VIIB 型) | AD | COL1A1、COL1A2 | 先天性髖脫位、關節鬆弛 |
| EDS 皮膚脆裂型(VIIC 型) | AR | ADAMTS2 | 皮膚脆弱、關節鬆弛 |
| 皮膚鬆弛症,體顯性 | AD | ELN、FBLN5 | 皮膚鬆弛冗贅 |
| 皮膚鬆弛症,體隱性 | AR | FBLN5、EFEMP2、ATP6V0A2、LTBP4、PYCR1 | 皮膚鬆弛,合併肌肉骨骼、泌尿生殖、血管及其他全身表現 |
| 老人樣皮膚骨發育不良 Gerodermia osteodysplasticum | AR | GORAB | 早衰外觀、屈指症、腿彎 |
| De Barsy 症候群 | AR | PYCR1 | 老化外觀、子宮內生長遲滯、皮膚鬆弛 |
| Menkes 症候群 | XLR | ATP7A | 皮膚鬆弛、關節鬆弛、捲曲稀疏毛髮、神經退化 |
分子或細胞機轉相同的臨床光譜 Clinical Spectra of Disorders With Common Molecular or Cellular Bases
- 臨床上可區分的骨骼發育不良與結締組織疾病為數眾多。分子知識進步後,發現數種不同的發育不良源自同一基因的突變。其中有些疾病早先就因臨床相似而被懷疑同源。
| 基因 | 同一光譜的疾病 | 臨床相似度 |
|---|---|---|
| FGFR3(纖維母細胞生長因子受體 3) | 軟骨發育不全、軟骨發育不足(hypochondroplasia)、合併發育遲緩與黑色棘皮症的重度軟骨發育不全(SADDAN)、致死性骨發育不良 | 臨床上早有相似性 |
| COL2A1(第 II 型膠原蛋白) | Stickler 症候群、Kniest 發育不良、部分脊椎骨骺幹骺端發育不良、SEDC、軟骨生成低下、軟骨不生成 II 型、隱性多發性骨骺發育不良 | 臨床上早有相似性 |
| SLC26A2 | 畸形性發育不良、骨不全發育 II 型、軟骨不生成 IB 型 | 共同病因在臨床上不那麼明顯 |
遺傳異質性(genetic heterogeneity)與上述情形相反:同一臨床疾病(例如多發性骨骺發育不良,multiple epiphyseal dysplasia)可由數個不同基因之一的突變造成。
- 何時可解釋遺傳異質性:一群基因(a)功能相似、(b)共用同一細胞路徑,或(c)都影響同一次細胞層級的過程。
- 例子:纖毛病變(ciliopathies),即影響細胞初級纖毛(primary cilia)的疾病。
- 纖毛是以微小管為基礎的胞器,像細胞的「天線」,提供化學感覺、機械感覺與滲透調節訊號的受體所需。
- 短肋胸廓發育不良(short rib thoracic dysplasias)屬於纖毛病變,且不成比例地影響胎兒骨骼發育(見 Table 90.1)。
診斷方法 Approach to Diagnosis
為何要早期且精確診斷
- 影響預後判斷、近期與長期的最佳處置、再發風險的遺傳諮詢,以及找出其他可能受影響的家人或帶因者。
- 例子:點狀軟骨發育不良(chondrodysplasia punctata):一群骨骺有點狀鈣化(stippling)的疾病,有數種類型與三種可能的遺傳方式:體染色體隱性、X 連鎖隱性、X 連鎖顯性。
- 和其他少見遺傳疾病一樣,確診可能需要多個環節:完整理學檢查、三代家族史、放射學檢查,以及生化和(或)分子檢測。
身材比例與肢段短縮
- 多數骨骼發育不良造成身材矮小,可為成比例或不成比例;不成比例者可呈短肢型或短軀幹型侏儒。
- 出生時就表現的骨骼發育不良,多數都有四肢短縮。
| 術語 | 受影響肢段 |
|---|---|
| 肢根短縮 rhizomelia | 上臂與大腿 |
| 肢中短縮 mesomelia | 前臂與小腿 |
| 肢端短縮 acromelia | 手與足 |
- 測量:在硬質平面上準確量身長,並量頭圍與胸圍,畫到標準生長曲線。再量臂展(arm span)、計算上身/下身比(upper body/lower body segment ratio),客觀評估比例失調。
骨骼線索
| 線索 | 想到的疾病 |
|---|---|
| 大頭(macrocephaly) | 軟骨發育不全、致死性骨發育不良 |
| 苜蓿葉顱(cloverleaf skull) | 部分類型的致死性骨發育不良 |
| 胸廓相對長而窄 | 窒息性胸廓失養症及其他短肋胸廓失養症 |
| 手短、手指呈三叉狀(trident) | 軟骨發育不全 |
| 特殊的「搭便車」拇指(hitchhiker thumb) | 畸形性發育不良 |
| 馬蹄足(clubfeet) | 畸形性發育不良、Kniest 發育不良、脊椎骨骺發育不良、成骨不全症(OI)II 型 |
| 軸後(偶為軸前)多指 | 部分短肋胸廓發育不良 |
| 出生時多關節脫位 | Larsen 症候群、EDS VII 型、骨不全發育、Desbuquois 症候群 |
骨骼外線索
- 腭裂(cleft palate):彎肢、Kniest、脊椎骨骺、短肋多指(Majewski)、骨不全發育 I 與 II 型、軟骨生成低下、畸形性發育不良。
- 先天性白內障:常見於部分類型的點狀軟骨發育不良。
- 先天性心臟缺損:見於部分短肋胸廓發育不良,如 Ellis-van Creveld 症候群。
臨床與分子評估 Clinical and Molecular Evaluation
- 全身骨骼 X 光是準確診斷的必要條件:包含顱骨、胸廓(用肋骨攝影技術)、長骨、手、足、骨盆與側位脊椎。
- 骨骼發育不良專用圖譜不可或缺,即使對有經驗的放射科或新生兒科醫師也是如此。
- 超音波:懷疑腦、心、腎有異常時,這些器官的超音波影像可能有幫助。
- 家族評估:詳細家族史與家人測量可能有幫助,症狀較輕的家人可能一直未被診斷。
- 分子檢查:可能是確診所必需;因為複雜,應在諮詢臨床遺傳科醫師後才考慮。
- 次世代定序(next-generation sequencing)使多基因診斷套組(multigene panels)更普及,可用於單靠臨床與放射學無法確診時(見 Genetic Testing Registry)。
- 新生兒期若準確診斷對臨床決策至關重要,也可採用快速全外顯子定序(rapid whole exome sequencing)。
- 在體染色體隱性與 X 連鎖疾病,分子定義有助於諮詢再發風險,以及後續妊娠的產前診斷。
嬰兒或胎兒死亡而尚未確診時
- 可保存臍帶血(取 DNA)、軟骨與皮膚纖維母細胞檢體,供組織化學、生化與(或)分子分析,以建立或確認診斷,並讓未來能做準確的產前診斷。
- 即使當下還不了解該病的分子或酵素基礎,組織日後仍可能有用。
- 若死亡前沒有拍攝照片與骨骼 X 光,應於死後取得。
- 困難個案可從美國加州大學洛杉磯分校(UCLA)的國際骨骼發育不良登錄(International Skeletal Dysplasia Registry)取得更多資訊。
骨骼脆弱性疾病 Disorders of Bone Fragility
成骨不全症 II 型與 III 型 Osteogenesis Imperfecta Types II and III
- 成骨不全症(osteogenesis imperfecta, OI)的特徵是骨骼脆弱性增加。傳統分為四大臨床類型,其中 II、III 型最嚴重,於產前與周產期表現。
- 不過最輕的 I 型也可能在出生時有骨折。
- 近來發現 OI 有更多異質性,尤其是重度體染色體隱性類型。
臨床表現 Presentation
| 項目 | II 型(周產期致死型 perinatal lethal type) | III 型(進行性變形型 progressive deforming type) |
|---|---|---|
| 流行病學/發病 | 估計每 20,000 至 60,000 名嬰兒 1 例 | 可於產前、周產期或出生後前 2 年內表現 |
| 出生表現 | 可能早產、低出生體重、不成比例矮小;肢短而彎,皮膚有多餘環狀皺褶;髖外展屈曲;頭軟而鬆,幾乎摸不到顱骨;鞏膜深藍;胸窄 | 產前與周產期特徵類似 II 型但較輕 |
| 骨折 | 可能有多處、處於不同癒合階段的骨折,碰觸時會哭 | OI 中骨折盛行度最高,一生可達 200 次 |
| 預後 | 60% 死產或於出生第 1 天死亡;80% 於 1 個月內死亡 | 周產期死亡並不少見;重度脊柱後側彎致心肺功能受損,是早期死亡的主因 |
| 產前發現 | 隨超音波普及,第二孕期可因肢短而彎或成角、胸廓窄而發現 | — |
OI III 型的長期演變
- 生長板微骨折可造成極度矮小,成人身高 92 至 108 cm。
- 頭可能因顱頂軟、前囟大而顯大。
- 鞏膜起初可能是藍色,到青春期變白。
- 頭形變成三角形:前額寬而突出,下巴尖細。
- 兒童期後段可能出現牙本質生成不全(dentinogenesis imperfecta)與聽力喪失。
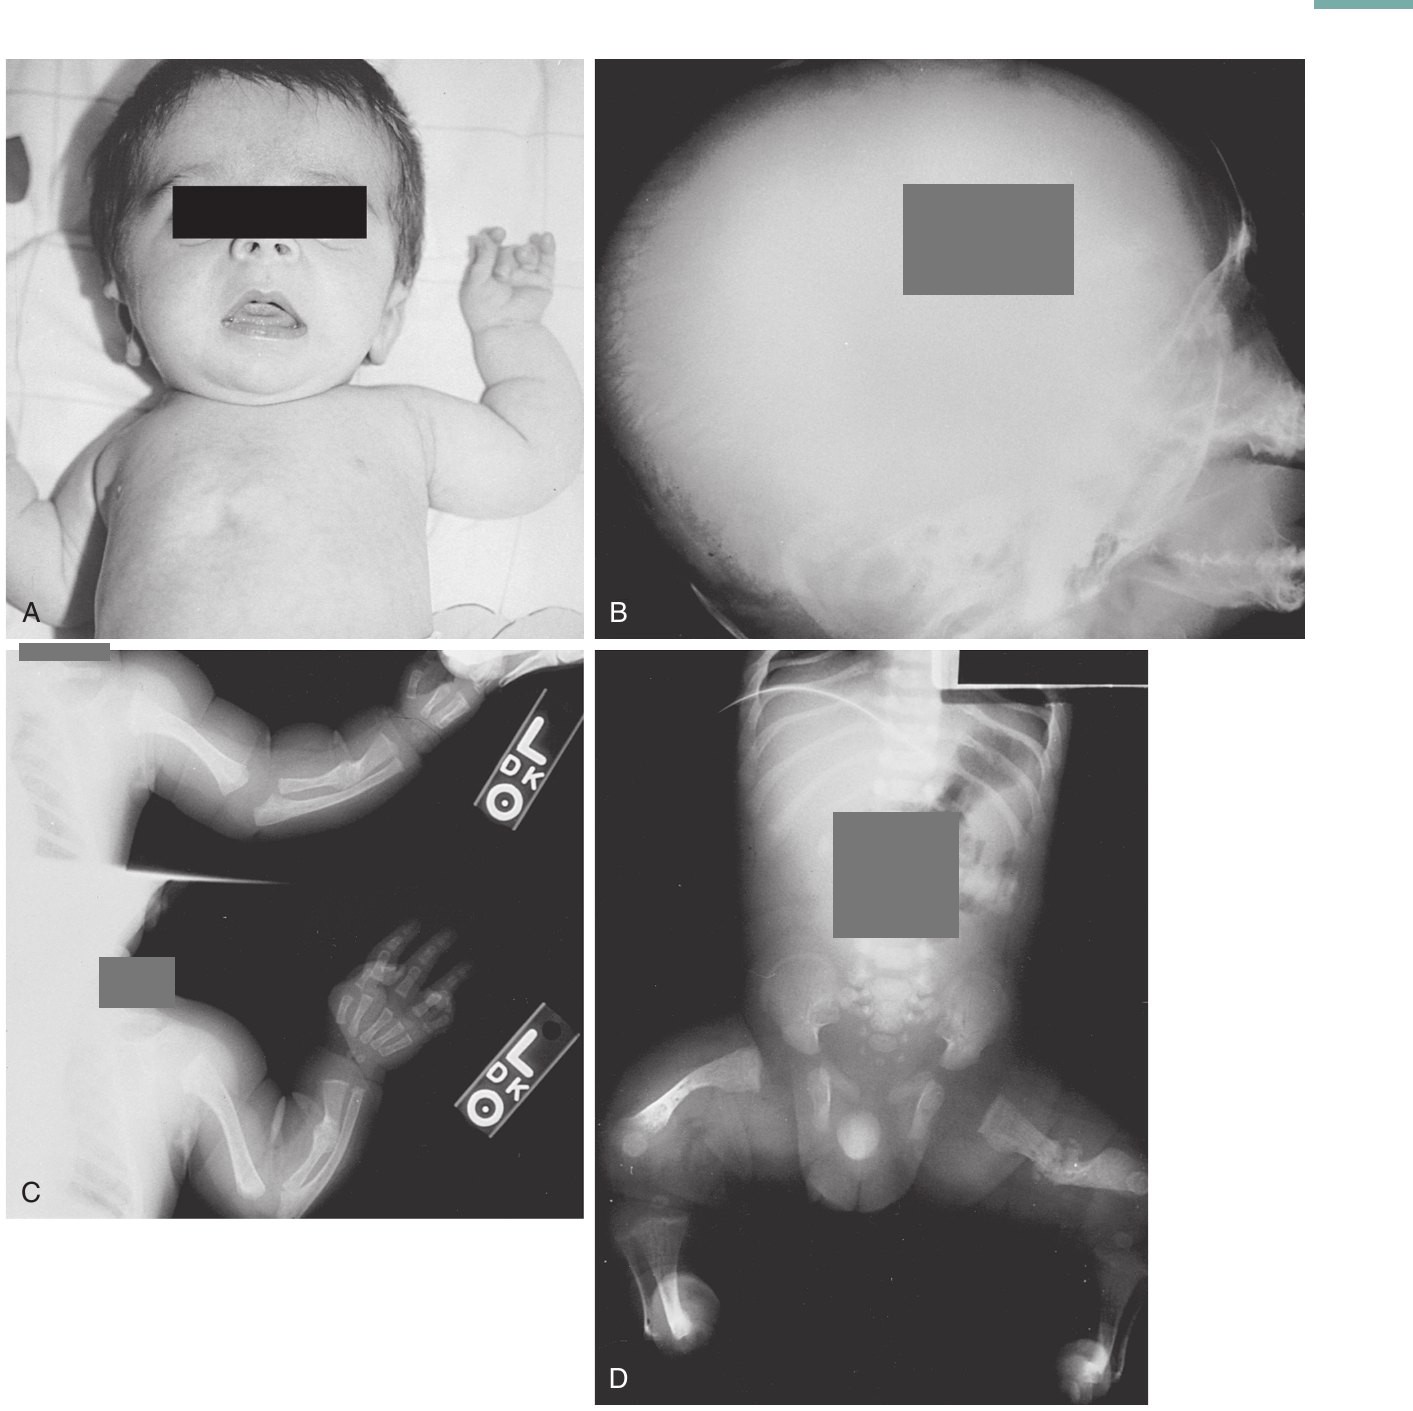
放射學特徵 Radiographic Features
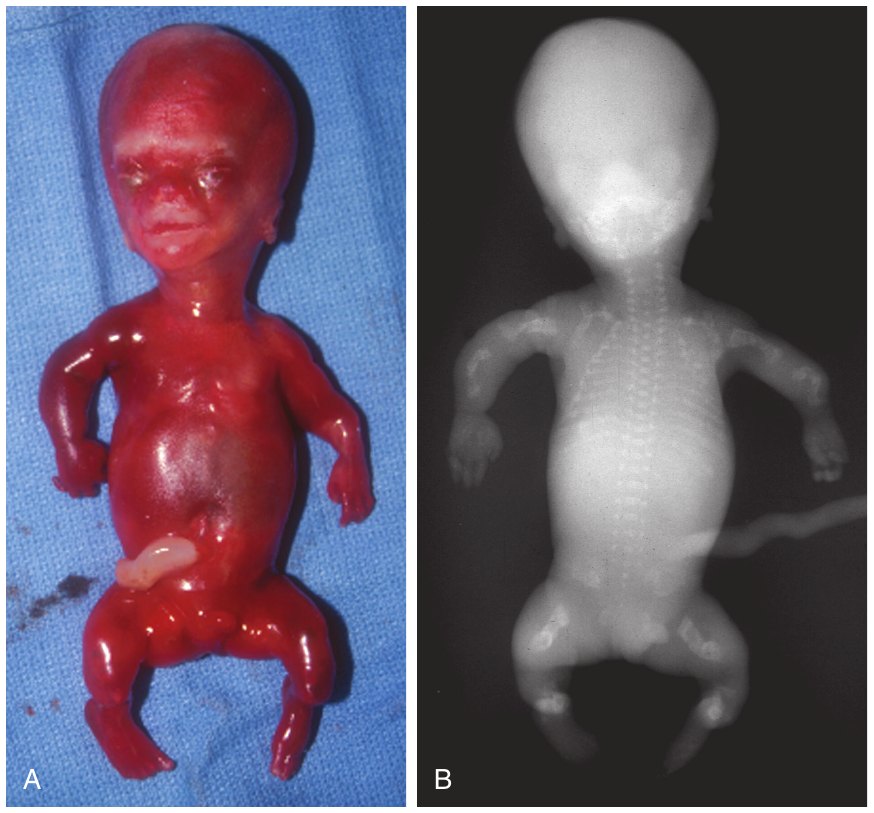
- II 型(見 Fig. 90.1B):
- 股骨短、寬,呈「套疊(telescoped)」或「皺縮(crumpled)」狀。
- 脛骨短而彎或成角;腓骨可能細。
- 顱頂礦化極少到沒有。
- 髖臼與髂翼可能略扁。
- 肋骨短、呈波浪狀,細或寬,胎內骨折處的骨痂造成「串珠(beading)」。
- III 型(見 Fig. 90.2B–D):
- 股骨短且變形,但不像 II 型那樣皺縮。
- 其他長骨比一般細,有子宮內骨折的癒合痕跡、彎曲與變形。
- 顱頂礦化不足、前囟大,有許多 Wormian 骨(骨縫間的小骨島)。
- 肋骨細而纖弱。
病因 Etiology
- 最常見為第 I 型膠原蛋白兩個基因之一(COL1A1、COL1A2)突變;第 I 型膠原蛋白是骨的主要蛋白質構件。
- 臨床較重的類型來自膠原蛋白合成的品質異常,而非單純產量減少;此外也有許多影響非膠原蛋白的隱性類型。
遺傳 Inheritance
- OI II 或 III 型的胎兒或嬰兒,通常是自發的顯性作用基因突變。
- 因可能有親代體細胞或生殖腺鑲嵌(mosaicism),之後的手足仍有小幅再發風險,約 6%。
- 親代通常沒有症狀,但可能有輕微表現,如身材矮小。
- 若已在受影響個體找到該基因突變,可做產前診斷。
- 多數 OI 為體染色體顯性遺傳;少見隱性型由軟骨相關蛋白(CRTAP)、脯胺酸 3-羥化酶(P3H1)、親環蛋白 B(PPIB)等基因突變造成。
鑑別診斷 Differential Diagnosis
- 其他致死性骨骼發育不良可能有與 OI II 型相似的異常,產前超音波不易區分;但在有經驗者手中,可依數項超音波發現區別。
- Krakow 等人回顧分析 1500 例產前診斷的骨骼發育不良:最常見的三種產前發病疾病為 OI II 型、致死性骨發育不良、軟骨不生成 II 型,合計佔近 40%。
- 出生後 X 光可清楚顯示致死性骨發育不良、彎肢發育不良、軟骨不生成、周產期低磷酸酯酶症等疾病之間的明顯差異。
處置 Management
- 產前診斷出 OI 時,剖腹產未被證實能降低骨折率,或提高重度受影響胎兒的存活率。
- 重度 OI II 型預期無法活過新生兒期。
- III 型新生兒需小心照護,減輕疼痛並防止再骨折;止痛藥可緩解疼痛。
- 雙磷酸鹽(bisphosphonates):可考慮靜脈注射 pamidronate。這類藥物增加骨密度、減少骨折頻率與疼痛,可能預防矮小與變形,並讓病童能行走。
- 審慎的做法是只治療重度病童,且臨床效益要超過潛在長期影響。
OI 嬰兒的抱持與照護 Handling an Infant With Osteogenesis Imperfecta
| 情境 | 做法 |
|---|---|
| 換尿布 | 一手放在臀部後方,以前臂支撐雙腿 |
| 抱起 | 必須支撐臀部、頭與頸 |
| 攜帶 | 可讓嬰兒躺在枕頭上攜帶 |
| 運送座椅 | 選可盡量後仰、方便放入與取出的嬰兒座椅;可用蛋盒狀泡棉或 1 吋泡棉襯墊,並在座椅安全帶與孩子之間加一層泡棉保護 |
| 汽車座椅 | 一定要放在後座 |
| 不可使用 | 揹巾式背帶(sling carriers)與「傘車(umbrella strollers)」,因為腿、頭、頸支撐不足 |
周產期低磷酸酯酶症 Perinatal Hypophosphatasia
臨床表現 Presentation
- 致死性疾病,特徵為四肢短而變形、顱骨軟、藍鞏膜、全身骨骼礦化不足;許多骨頭在 X 光上看不見,彷彿不存在。顱骨只看得到顱底。
- 可能有佝僂病樣變化與骨折。
- 可能出現對吡哆醇(pyridoxine)有反應的癲癇。
- 妊娠期有羊水過多,可能胎死腹中。
- 約每 100,000 活產 1 例;新生兒死亡常見。
放射學特徵 Radiographic Features
- 產前羊水過多。
- 骨化不足,尤其是顱頂與長骨(變異性很大)。
- 胸腔小;四肢短而彎;前臂與小腿中段有骨刺;椎體緻密。
病因 Etiology
- ALPL 基因突變造成組織非特異性鹼性磷酸酶同功酶(tissue-nonspecific isoenzyme of alkaline phosphatase, TNSALP)缺乏。
- 檢驗:血清鹼性磷酸酶低;血清無機焦磷酸(inorganic pyrophosphate)與磷酸吡哆醛(pyridoxal 5′-phosphate,推定的 TNSALP 天然受質)可能升高;尿液磷酸乙醇胺(phosphoethanolamine)升高。
- 機轉:
- TNSALP 有多種受質,其必要功能在成骨細胞的骨基質礦化。
- TNSALP 把無機焦磷酸水解為磷酸,這被認為是促進成骨細胞礦化的關鍵。
- 缺乏時無機焦磷酸堆積於細胞外,抑制氫氧基磷灰石(hydroxyapatite)結晶形成與骨骼礦化。
- TNSALP 也負責將磷酸吡哆醛送入細胞,在細胞內作為輔因子(維生素 B6)。
遺傳 Inheritance
- 體染色體隱性,未來妊娠再發風險 25%。
- 產前診斷可用超音波、羊水細胞 TNSALP 活性分析、DNA 突變分析(若先前患兒的突變已找到),或合併使用。
鑑別診斷 Differential Diagnosis
- OI II 型、軟骨不生成。
處置 Management
- 直到最近,治療仍以支持性為主,目標是減少疼痛與不適。
- 骨靶向人類重組酵素替代療法(bone-targeted human recombinant enzyme replacement therapy)的臨床試驗,已顯示在非致死性個案有效。
FGFR3 光譜 FGFR3 Spectrum
軟骨發育不全 Achondroplasia
臨床表現 Presentation
- 最常見的非致死性軟骨發育不良,每 25,000 活產 1 例。
- 特徵:
- 短肢型矮小,尤以肢根(近端)與肢端(手)短縮為主,手呈三叉狀。
- 頭大、前額突出(bossing),鼻樑與中臉平。
- 軀幹長而窄,關節鬆弛。
- 嬰兒期出現胸腰椎後凸(thoracolumbar kyphosis,gibbus)。
- 神經風險:枕骨大孔與頸椎管可能狹窄,壓迫脊髓;已有軟骨發育不全專用的枕骨大孔大小標準。下腦幹與頸髓受壓可導致張力低下、中樞性呼吸暫停、遲緩(原文 retardation)、四肢輕癱,以及(罕見)猝死。
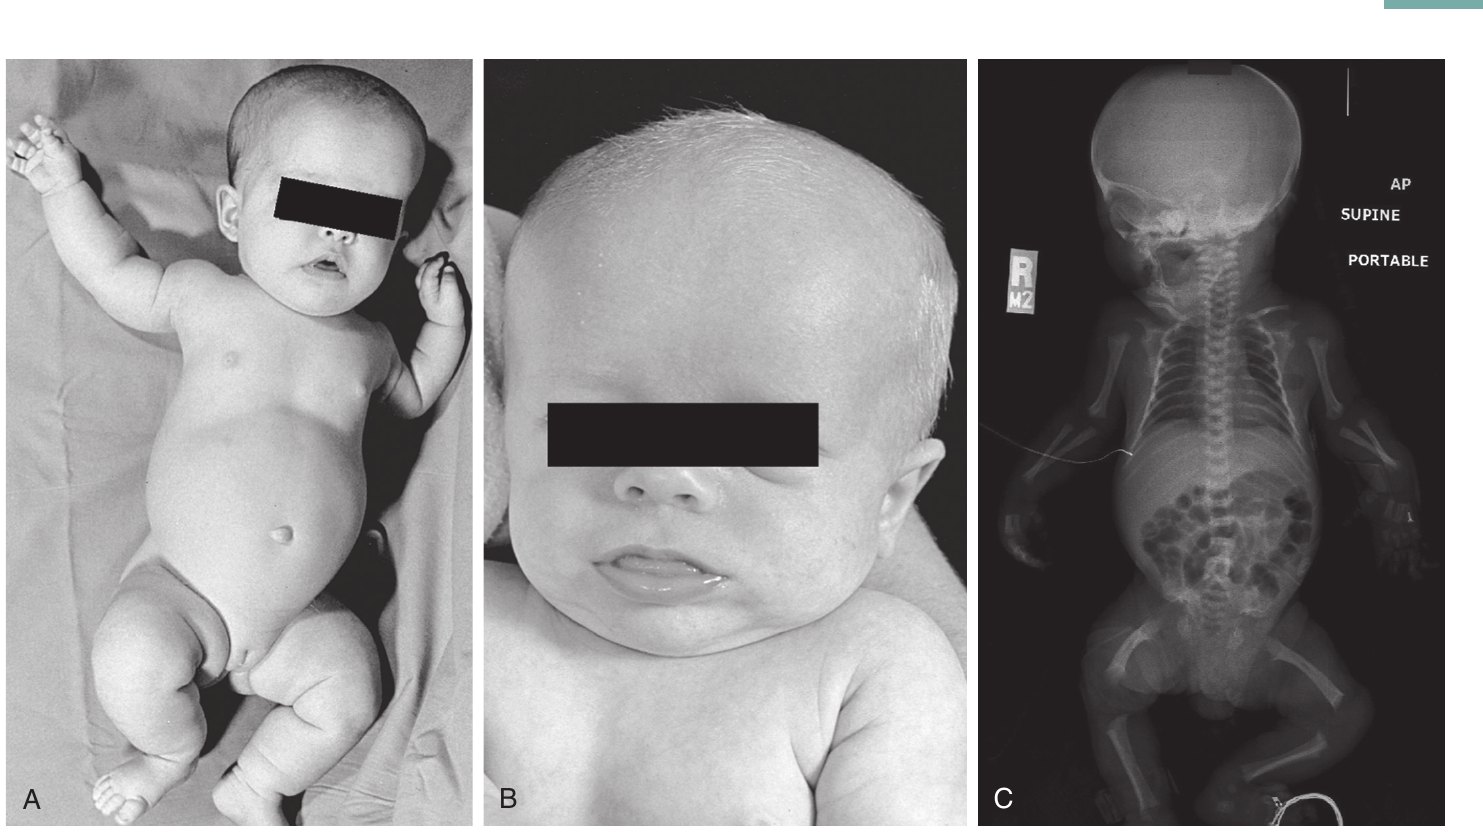
放射學特徵 Radiographic Features
- 顱:顱頂大,枕骨大孔相對小,顱底短。側腦室可能偏大,但水腦並非常見併發症。
- 長骨:近端長骨(肱骨、股骨)短,包括股骨頸;腓骨比脛骨長;幹骺端外展。
- 手:短,手指呈三叉狀,近節與中節指骨短。
- 脊椎:椎骨小、呈立方形,椎弓根短;第一或第二腰椎可能有前緣鳥嘴狀;腰椎椎弓根間距缺乏增寬。
- 骨盆:髂翼方形(「象耳」外觀),坐骨大切跡窄,髖臼頂扁平(見 Fig. 90.3C)。
- 頸髓壓迫:若存在,可用磁振造影合併屈曲與伸展姿勢的腦脊髓液流動檢查確認。
病因 Etiology
- FGFR3 基因突變;此基因編碼跨膜酪胺酸激酶受體,纖維母細胞生長因子受體 3。
- 超過 99% 的患者在 FGFR3 跨膜區有同一個反覆出現的突變:精胺酸取代甘胺酸(Gly380Arg)。
- 同一基因不同位置的突變見於軟骨發育不足、致死性骨發育不良、SADDAN、Muenke 顱縫早閉,以及合併黑色棘皮症的 Crouzon 顱縫早閉症候群。
- 組織病理顯示長骨軟骨生長板的組織與成熟有缺陷,原因是受體不同程度的持續活化(constitutive activation)。
遺傳 Inheritance
- 體染色體顯性;約 80% 是家族內偶發的新突變。
- 可能與父親高齡相關,分子研究證實新突變來自父方。
- 有因親代生殖腺鑲嵌而罕見再發的報告。
- 患者具生育力;本病為完全外顯,帶有突變基因者都會表現。
鑑別診斷 Differential Diagnosis
- SADDAN、軟骨發育不足。
處置 Management
- 動作發展與脊柱:
- 嬰兒常張力低,加上頭大,使動作里程碑落後。
- 軀幹肌力不足時就無支撐坐,可能加重胸腰椎後凸;因此不應以屈曲姿勢攜帶嬰兒(包括軟揹巾與傘車)。
- 一定要用後向式汽車安全座椅。
- 第一年做物理治療,可能加快核心肌力增強。
- 多數嬰兒開始走路後,後凸消失,發展為典型的腰椎過度前凸。
- 水腦與頸髓壓迫:
- 前 2 年偶爾會發生水腦,應仔細測量頭圍與身長,畫在軟骨發育不全專用生長曲線上。
- 不建議常規做顱腦影像。
- 出現反射亢進、張力低或呼吸暫停,可能預示嬰兒期或幼兒期有臨床意義的脊髓壓迫,需立即評估。
- 枕骨大孔或上頸椎手術減壓可能預防神經損傷;但多數患者即使較晚,仍會自行達到動作里程碑,因為枕骨大孔直徑擴大得比脊髓快。
- 上呼吸道:氣道小,嬰兒期之後常有阻塞性呼吸暫停、打鼾與慢性漿液性中耳炎;治療可包括扁桃腺切除、腺樣體切除與鼓膜通氣管置放。
- 家屬諮詢:說明臨床與遺傳層面,並提供美國兒科醫學會(AAP)的軟骨發育不全健康監督指引。
- 新藥:抑制 FGFR3/酪胺酸激酶路徑過度表現的藥物正在臨床試驗中,目前看來有希望;但試驗尚未納入新生兒與嬰兒。
致死性骨發育不良 Thanatophoric Dysplasia
臨床表現 Presentation
- 最常見的致死性發育不良之一,每 45,000 次出生 1 例。
- 特徵:四肢極短、軀幹長而窄、頭大且前額突出、眼突出、鼻樑平、囟門寬,偶有苜蓿葉顱變形。
- 依放射學特徵與突變特異性分為 I、II 型。
- 通常在新生兒期因呼吸功能不全死亡;有罕見存活者的報告,但帶有多重慢性問題。
- 妊娠期常有羊水過多。
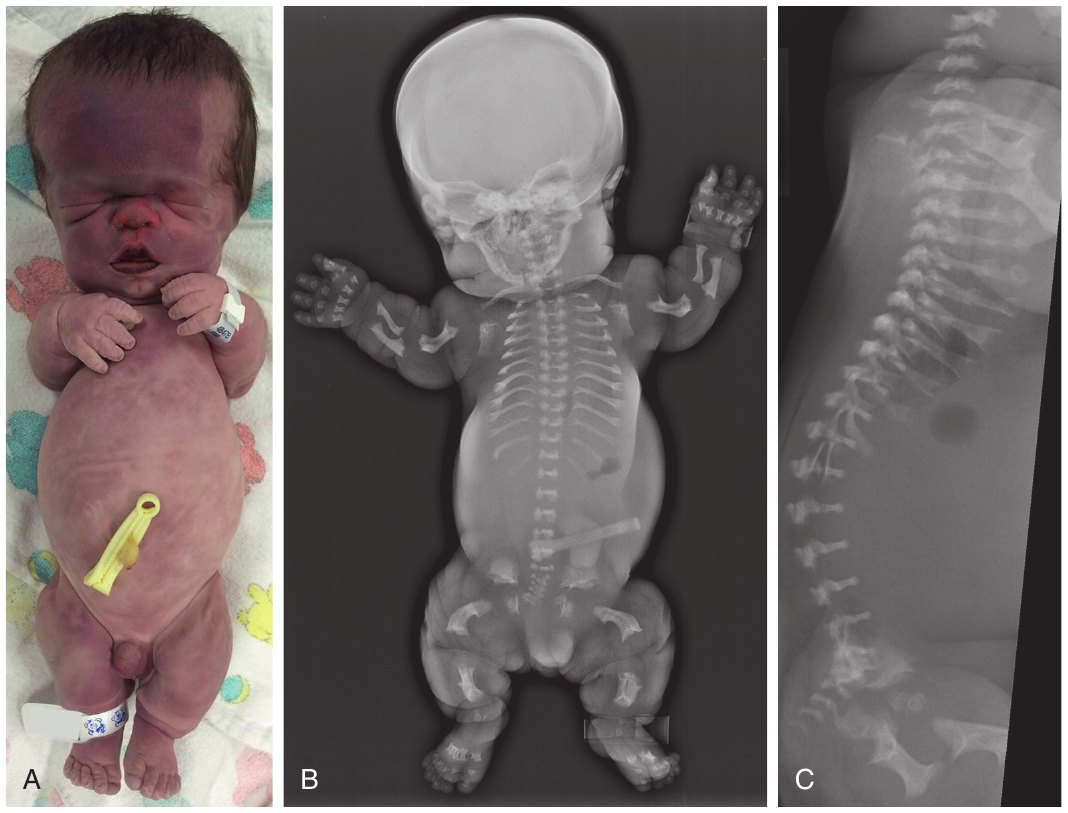
放射學特徵 Radiographic Features
- 股骨:短,幹骺端外展帶內側棘;I 型彎曲,II 型直。其他長骨也短而彎(見 Fig. 90.4)。
- 顱:顱頂大、顱底短、枕骨大孔小;I 型有時有苜蓿葉顱,II 型則很嚴重。
- 椎骨:明顯扁平(platyspondyly),前後位呈 U 形或 H 形,椎弓根間距均勻變窄。
- 肋骨:短,呈杯狀,前端外展。
病因 Etiology
- 代表 FGFR3 光譜的嚴重端。
- I 型:最常見為受體胞外區第 248 位精胺酸被半胱胺酸取代(Arg248Cys);基因其他位置的突變也有描述。
- II 型:所有研究過的個案,都是第 650 位離胺酸被麩胺酸取代(Lys650Glu)。
- 這些突變使 FGFR3 持續活化的程度,高於軟骨發育不全的常見突變,因而表型更嚴重。
遺傳 Inheritance
- 所有個案與多數軟骨發育不全、軟骨發育不足個案相同,都是偶發,來自新的體染色體顯性作用突變。
- 偶發患兒的手足仍可能有小幅再發風險,可能因生殖腺鑲嵌。
- 若已在受影響個體找到該基因突變,可做產前診斷。
鑑別診斷 Differential Diagnosis
- OI II 與 III 型、軟骨發育不全(重度)、軟骨不生成、軟骨生成低下。
處置 Management
- 產前懷疑並以分子方式確診(羊膜穿刺後做突變分析)時,父母應接受遺傳諮詢,並預期新生兒死亡。
- 出生後才懷疑並經 X 光確認時,處置僅為支持性;通常在數小時到數天內死於肺功能不全。
| 項目 | 軟骨發育不全 | 致死性骨發育不良 I 型 | 致死性骨發育不良 II 型 |
|---|---|---|---|
| 突變 | Gly380Arg(跨膜區,超過 99%) | 最常見 Arg248Cys(胞外區),也有其他位置突變 | 所有研究過的個案皆為 Lys650Glu |
| 受體活化程度 | 持續活化 | 持續活化程度高於軟骨發育不全的常見突變 | |
| 股骨 | 短,含股骨頸;幹骺端外展 | 短而彎,幹骺端外展帶內側棘 | 短而直,幹骺端外展帶內側棘 |
| 苜蓿葉顱 | — | 有時出現 | 嚴重 |
| 預後 | 非致死;動作里程碑較晚,需監測脊髓壓迫、水腦與氣道 | 通常於新生兒期死於呼吸功能不全;罕見存活者有多重慢性問題 | |
COL2A1 光譜 COL2A1 Spectrum
先天性脊椎骨骺發育不良 Spondyloepiphyseal Dysplasia Congenita
臨床表現 Presentation
- 頸、軀幹與四肢短,手足大小正常,臉部側面平,偶有腭裂與馬蹄足。
- 名稱由來:脊椎(spondylo)與生長板(epiphyseal)受累;congenita 表示出生時就看得出來。
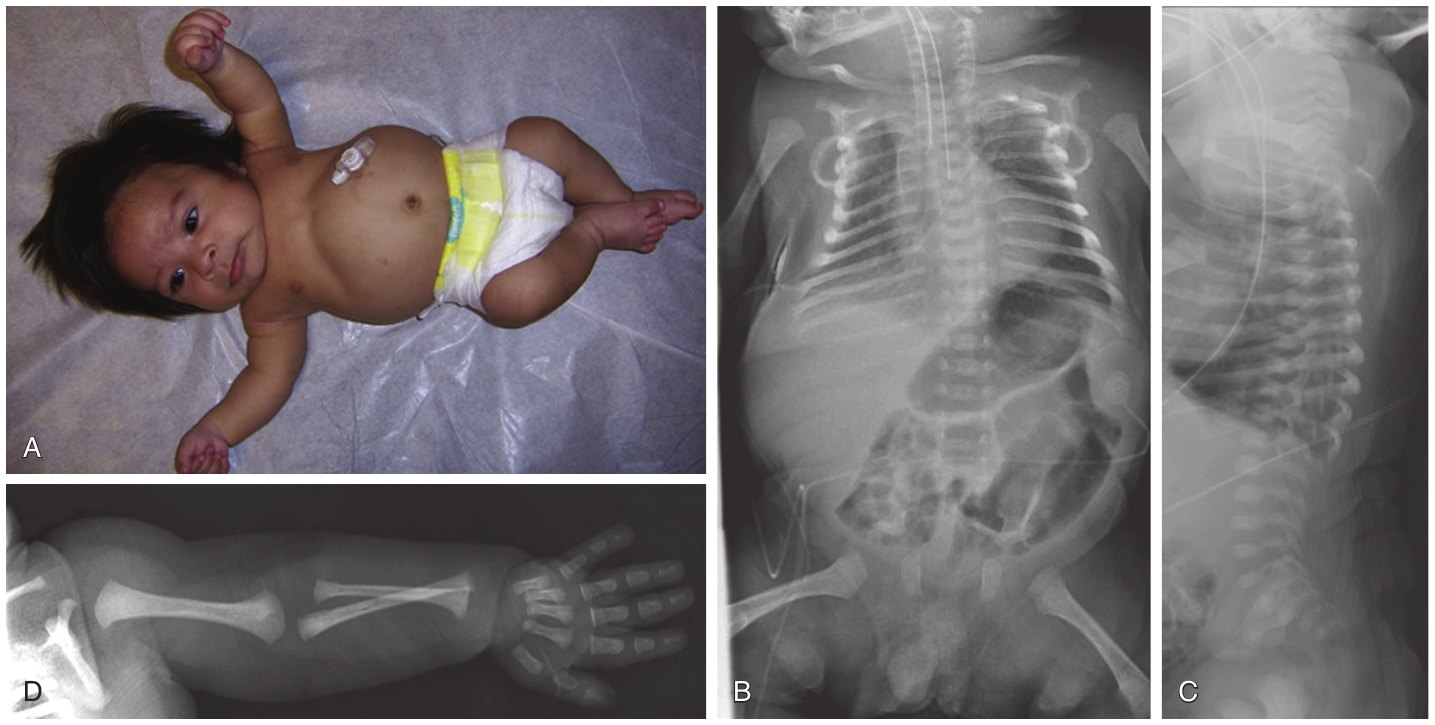
放射學特徵 Radiographic Features
- 嬰兒期椎體呈卵圓形或梨形,扁平椎到較大年齡更明顯。
- 幼兒期可見齒突發育不良(odontoid hypoplasia)。
- 中臉發育不良、下巴後縮。
- 輕度肢根與肢中短縮(見 Fig. 90.5B–D)。
- 恥骨未骨化;因骨骺受累,骨齡看似較小。
- 兒童期發展出髖內翻(coxa vara)、不等程度的後凸與側彎。
病因 Etiology
- 第 II 型膠原蛋白基因(COL2A1)突變;第 II 型膠原蛋白是軟骨的主要蛋白質構件。
- COL2A1 突變也造成 Kniest 發育不良、部分脊椎骨骺幹骺端發育不良與 Stickler 症候群,以及周產期致死的軟骨不生成 II 型與軟骨生成低下。
遺傳 Inheritance
- 體染色體顯性;患者子代有 50% 風險。
- 未受影響的父母,考量生殖腺鑲嵌,再發風險約 6%。
鑑別診斷 Differential Diagnosis
- 新生兒:輕型軟骨生成低下。
- 幼兒期:Morquio 症候群。
處置 Management
- 氣道與頸椎:新生兒可能因上呼吸道受損需插管。因齒突發育不良,操作頸椎(如氣管插管)時要小心。幼兒期可能需要 C1–C2 融合以穩定頸椎。
- 聽力:建議兒童期每年做聽力篩檢。
- 眼科:定期檢查不可少(學齡前每半年一次),以早期發現視網膜剝離並處理近視。
- 成人:骨關節炎是成年早期的常見特徵,常需髖關節置換。
軟骨不生成 II 型-軟骨生成低下 Achondrogenesis Type II–Hypochondrogenesis
臨床表現 Presentation
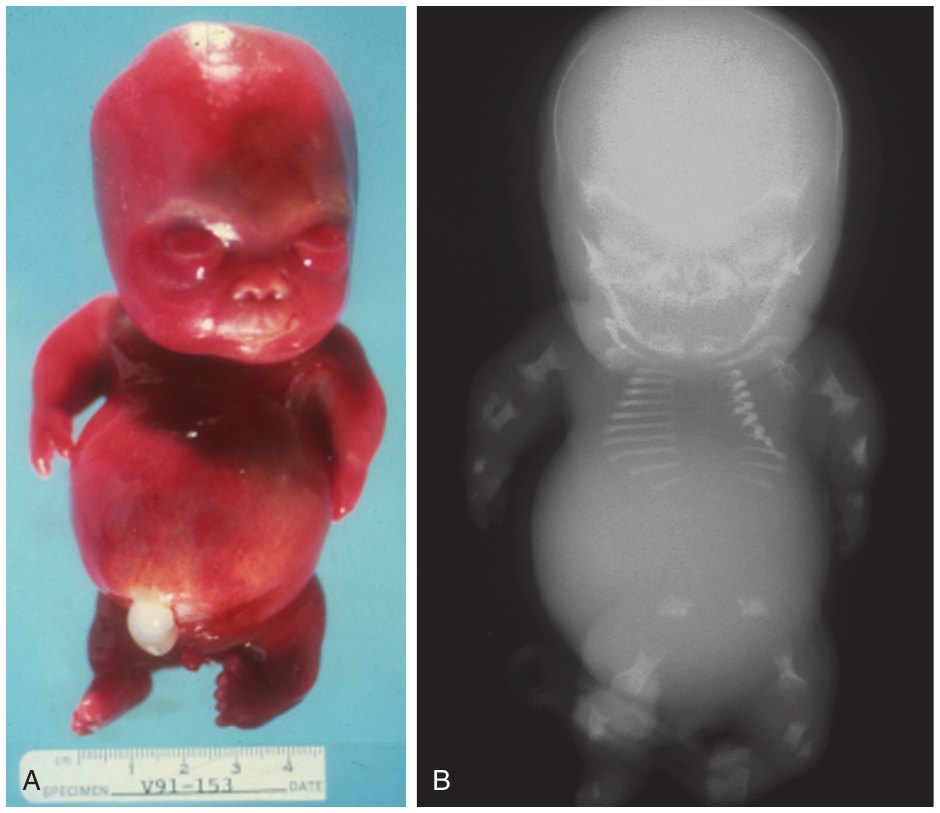
- COL2A1 光譜的嚴重端:胎兒水腫、母體羊水過多、軀幹與四肢嚴重短縮,因肺發育不全導致胎兒或新生兒死亡。
放射學特徵 Radiographic Features
- 產前羊水過多。
- 顱頂大、骨化正常;中臉發育不良、下巴後縮。
- 扁平椎,椎體骨化不足(軟骨不生成 II 型)。
- 胸短、腹部突出;所有管狀骨明顯短縮(Fig. 90.6);髂翼小。
病因 Etiology
- 第 II 型膠原蛋白基因(COL2A1)突變。
遺傳 Inheritance
- 所有個案都是 COL2A1 自發的顯性作用突變。
- 因親代生殖腺鑲嵌,再發風險的報告可高達 6%。
- 若已在受影響個體找到該基因突變,可做產前診斷。
鑑別診斷 Differential Diagnosis
- 軟骨不生成 I 型、OI II 與 III 型。
處置 Management
- 產前診斷時,夫妻應接受遺傳諮詢,並預期新生兒死亡。
- 出生後懷疑並經 X 光確認時,處置僅為支持性;通常在數小時到數天內死於肺功能不全。
SLC26A2 光譜 SLC26A2 Spectrum
畸形性發育不良 Diastrophic Dysplasia
臨床表現 Presentation
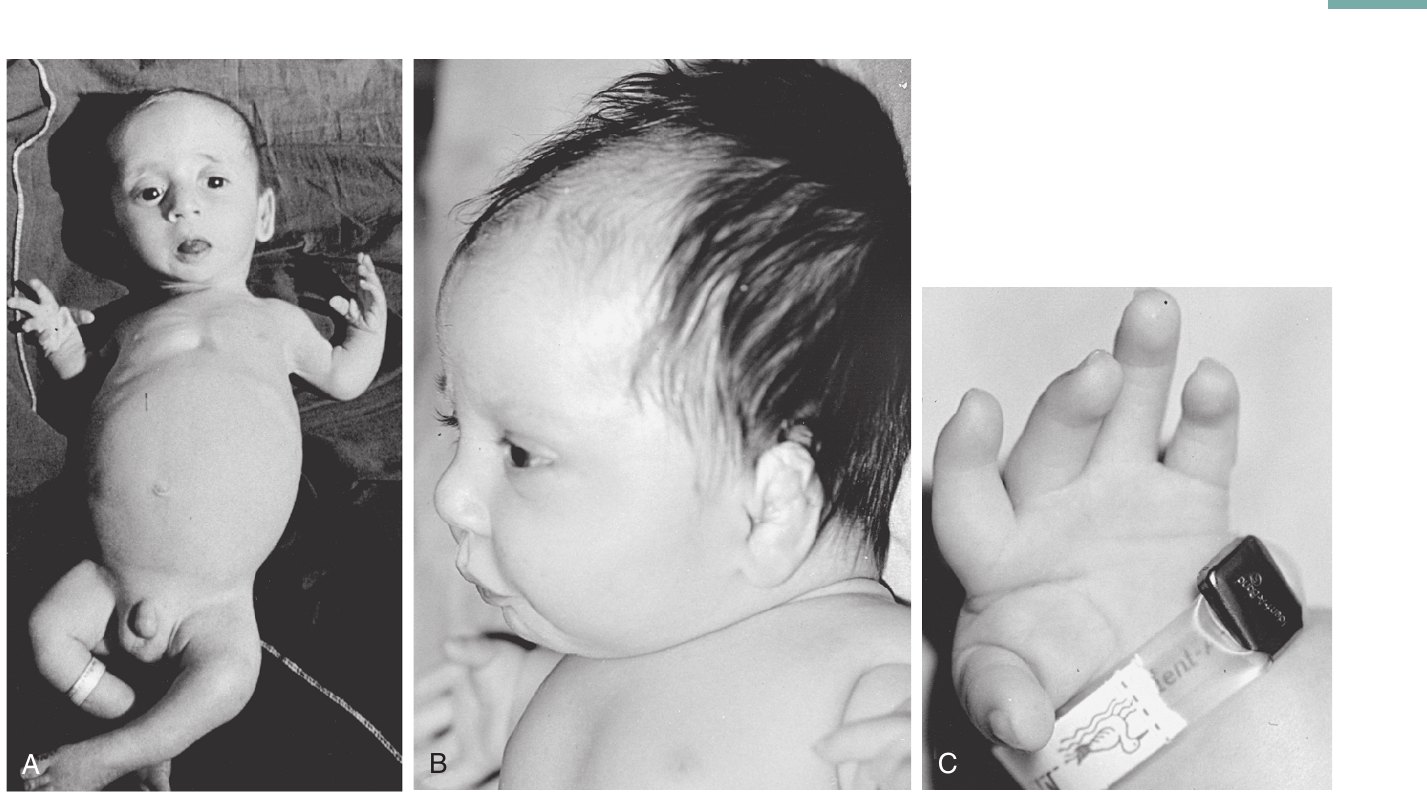
- 新生兒肢短、搭便車拇指、脊柱變形(尤其頸椎後凸)、大關節攣縮。
- 也可能有馬蹄足與手指尺偏。
- 嬰兒期可能出現耳部囊性腫脹,之後發炎、鈣化。
- 偶爾出生時即致死,但多數能活過新生兒期。
放射學特徵 Radiographic Features
- 最具特徵的臨床與放射學表現:位置偏近端的搭便車拇指,加上手指尺偏。
- 頸椎後凸常見。
- 長骨中度短而粗,幹骺端輕度外展,股骨遠端圓鈍,橈骨與脛骨彎曲。
- 可能有嚴重馬蹄內翻足(talipes equinovarus)。
- 髂翼發育不良,髖臼頂扁平。
- 胸廓可窄、呈鐘形,或兩者皆有。
- 腰椎椎弓根間距變窄(缺乏外展),讓人聯想到軟骨發育不全。
病因 Etiology
- SLC26A2 基因突變(舊稱 diastrophic dysplasia sulfate transporter 基因,DTDST)。
- 同一基因也造成致死性的軟骨不生成 IB 型與骨不全發育 II 型,以及一種罕見的隱性多發性骨骺發育不良。
- 基因產物是細胞膜上的硫酸根-氯離子交換蛋白,影響硫酸根併入蛋白聚醣(黏多醣),尤其是軟骨細胞外基質中大量存在、含硫酸軟骨素 B 的蛋白聚醣。
遺傳 Inheritance
- 體染色體隱性;患者的手足有 25% 風險,從帶因的雙親各遺傳一個異常對偶基因。
鑑別診斷 Differential Diagnosis
- 骨不全發育 II 型(同屬 SLC26A2 光譜)、脊椎骨骺發育不良、關節攣縮症(arthrogryposis)。
處置 Management
- 因胸圍小與氣道鬆軟,可能需要機械通氣。
- 以物理治療維持關節活動度與正確擺位,至為重要。
- 馬蹄足可能需要連續石膏和(或)手術矯正。
- 頸椎後凸可能妨礙氣管插管並造成脊髓壓迫,但可能在嬰兒期自行緩解。
- 耳廓囊腫的首選治療是使用壓迫模具,而非切開引流。
軟骨不生成 IB 型 Achondrogenesis Type IB
臨床表現 Presentation
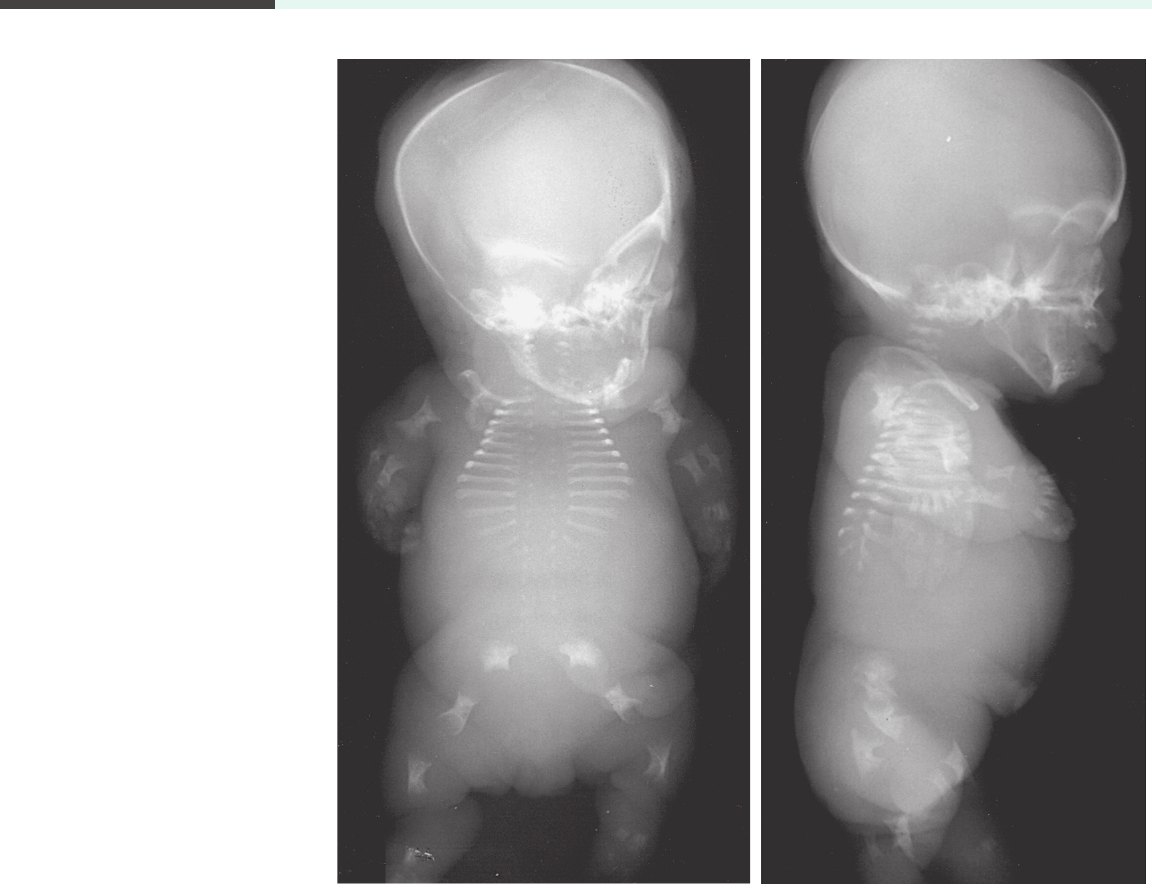
- 身材矮小、四肢極短;頭相對大,臉圓、鼻短、嘴小;顱骨軟;頸極短。
- 妊娠期常見羊水過多、早產與水腫。
- 患兒死產或出生數小時內死亡。
放射學特徵 Radiographic Features
- 長骨極短,呈方形、球形或三角形,股骨幹骺端有內側棘(Fig. 90.8)。
- 顱頂與椎骨骨化差(IB 型),肋骨短。
病因 Etiology
- SLC26A2 基因突變(見畸形性發育不良)。
遺傳 Inheritance
- 體染色體隱性;患者的手足有 25% 風險,從帶因的雙親各遺傳一個異常對偶基因。
鑑別診斷 Differential Diagnosis
- 骨不全發育 II 型(同屬 SLC26A2 光譜)、軟骨不生成 II 型、軟骨生成低下。
處置 Management
- 產前診斷時,夫妻應接受遺傳諮詢,並預期新生兒死亡。
- 出生後懷疑並經 X 光確認時,處置僅為支持性;通常在數小時到數天內死於肺功能不全。
| 項目 | 畸形性發育不良 | 軟骨不生成 IB 型 |
|---|---|---|
| 長骨 | 中度短而粗,幹骺端輕度外展 | 極短,呈方形、球形或三角形,股骨幹骺端有內側棘 |
| 脊椎與顱骨 | 頸椎後凸常見,腰椎椎弓根間距變窄 | 顱頂與椎骨骨化差 |
| 手部線索 | 搭便車拇指,手指尺偏 | — |
| 預後 | 偶爾出生時致死,多數活過新生兒期 | 死產或出生數小時內死亡 |
| 主要處置 | 呼吸支持、物理治療、馬蹄足矯正 | 遺傳諮詢與支持性處置 |
其他骨骼發育不良 Other Skeletal Dysplasias
彎肢發育不良 Campomelic Dysplasia
臨床表現 Presentation
- 體型:身材矮小,出生身長 35 至 49 cm。
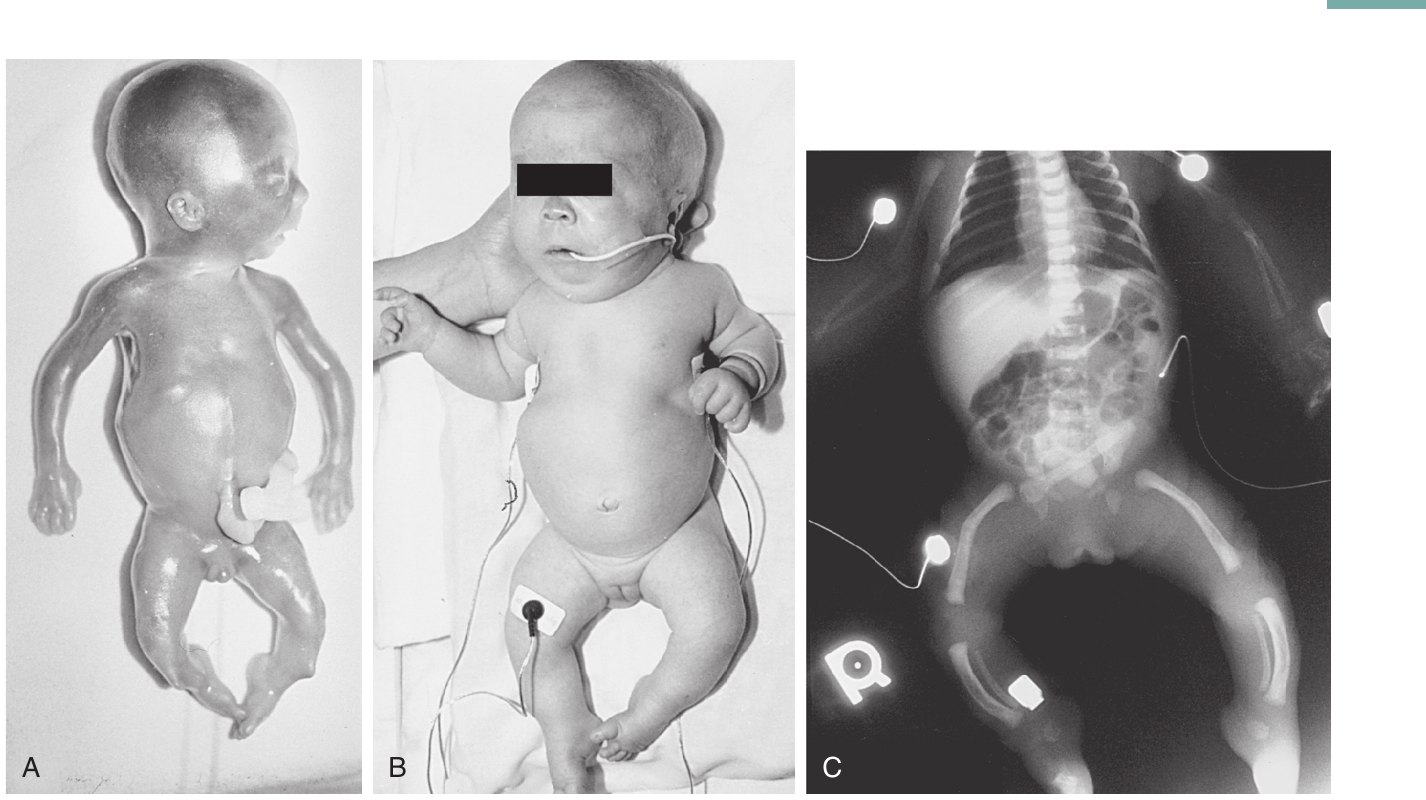
- 顱顏:大而窄的長頭型顱骨、前囟大、前額高、臉平、兩眼距離寬且瞼裂短、低位耳、軟腭裂、小下巴。
- 四肢軀幹:大腿與上臂相對長而細;小腿稍短而彎,多數個案骨幹中段處有皮膚小凹;胸窄;脊柱後側彎。
- 性別:染色體 46,XY 男性中,75% 有性反轉或不同程度的外生殖器模糊。
- 其他:可能缺嗅球與嗅徑,也可能有心、腎畸形。
- 預後:死亡通常發生於嬰兒期,死因為肺發育不全、氣管軟化或頸椎不穩定。罕見存活者通常有全面性發展遲緩。少數較輕個案沒有肢體彎曲。
放射學特徵 Radiographic Features
- 最具特徵的是股骨骨幹中段成角(campomelia),但並非恆定發現。
- 其他:頸椎與胸椎椎弓根發育不良且礦化不足;髂翼窄合併髖脫位;短指;馬蹄足;脛骨前彎;鐘形胸合併細而波浪狀的肋骨(僅 11 對);肩胛骨發育不良(見 Fig. 90.9C)。
病因 Etiology
- SOX9(sex-determining region Y–box 9)基因內或其附近的突變。SOX9 與 SRY 基因同源,編碼參與骨形成與睪丸發育的轉錄因子。
遺傳 Inheritance
- SOX9 自發的顯性作用突變;多數是家族內新發的偶發個案,也有生殖腺鑲嵌造成再發的報告。
鑑別診斷 Differential Diagnosis
- OI II 與 III 型、畸形性發育不良、kyphomelic dysplasia、致死性骨發育不良、SEDC(重度)。
處置 Management
- 活過新生兒期者罕見,因此支持照護以舒適措施為主。
- 存活者要注意可能不穩定的頸椎。
- 可做染色體檢查以確定性別,並以骨盆超音波檢查內生殖器。
- 存活者中,能由口進食者可修補腭裂;馬蹄足可能需要石膏或手術矯正。
遺傳性結締組織疾病 Heritable Connective Tissue Disorders
- 結締組織遺傳疾病是一大群多效性(pleiotropic)疾病,可能侵犯肌肉骨骼、心血管、肺部、眼睛與皮膚。
- 病因是參與細胞外基質組裝和(或)恆定的基因有致病變異,可能造成嚴重臨床後果。
- 數種疾病在新生兒期以明顯的關節過動和(或)皮膚異常表現(見 Table 90.3)。
- 許多疾病可透過產前或新生兒期的多基因次世代定序套組或全外顯子定序確診。
早發型/快速進展型(先天性、新生兒、嬰兒)馬凡氏症候群 Early-Onset/Rapidly Progressive Marfan Syndrome
臨床表現 Presentation
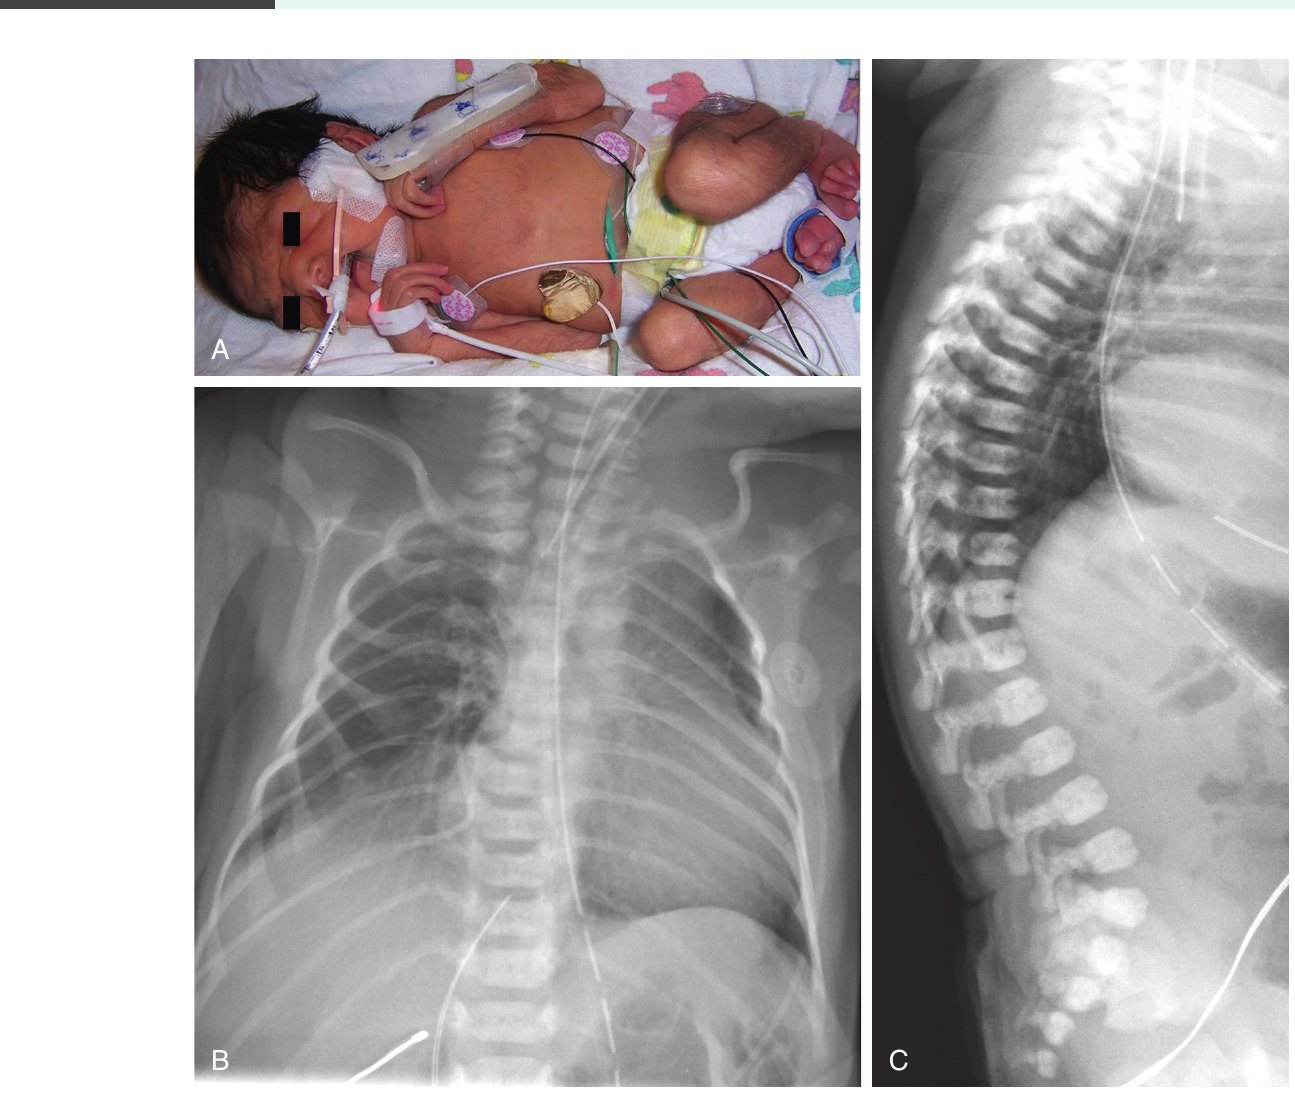
- 外觀:身體長而瘦;因缺皮下組織、皮膚皺而下垂,可能有老化外觀。
- 顱顏:長頭(窄頭)、眼窩深、角膜大或小(偶有白內障)、鼻樑高、腭高、下巴小而尖且有水平皮紋、耳大而簡單或皺縮。
- 四肢:手指與腳趾細長(蜘蛛指,arachnodactyly)。部分關節過度伸展,其他關節屈曲攣縮,造成馬蹄足、髖脫位或拇指內收。
- 肌肉:張力低、肌肉量少。
- 眼:出生時水晶體通常沒有半脫位。
- 心血管:最重要的罹病與死亡原因,幾乎每位先天性馬凡氏症候群(congenital Marfan syndrome, cMS)新生兒都受影響:僧帽瓣與三尖瓣脫垂及閉鎖不全、主動脈根部擴張;升主動脈可能擴張且迂曲。
- 預後:許多嬰兒在第一年死於鬱血性心衰竭。存活者有慢性張力低與攣縮、無法行走,需要多次手術。
放射學特徵 Radiographic Features
- 胸廓畸形(pectus deformity)、自發性氣胸、硬腦膜擴張、主動脈根部擴張、僧帽瓣脫垂。
- 許多特徵在新生兒期可能還看不到。
病因 Etiology
- 編碼原纖維蛋白 1 的基因(FBN1)突變。
- 原纖維蛋白是與微纖維相關的醣蛋白;微纖維在主動脈、骨膜、軟骨膜、軟骨、肌腱、肌肉、胸膜、腦膜等多種組織基質中形成線狀束。
- FBN1 有兩個區域集中許多造成 cMS 的突變:外顯子 24 至 27,以及外顯子 31 至 32。
- 分子分析並非所有個案都找得到突變。
遺傳 Inheritance
- 馬凡氏症候群為體染色體顯性;多數 cMS 新生兒是家族內偶發。
- 有一位記錄完整的 cMS 新生兒,其父親除身高一般外具典型馬凡氏症候群。
- 也有親代生殖腺鑲嵌造成家族性 cMS 的報告。
鑑別診斷 Differential Diagnosis
- CCA、體染色體隱性皮膚鬆弛症、Loeys–Dietz 症候群。
處置 Management
- 整個兒童期每年做眼科與心臟評估。
- 主動脈根部一開始擴張,常使用心臟選擇性 β 阻斷劑,如 atenolol。
- 血管收縮素 II 拮抗劑 losartan 在這方面也顯示潛力,可與 β 阻斷劑併用。
- 兒童應篩檢是否發生脊柱側彎。
先天性蜘蛛指症(Beals 症候群;遠端關節攣縮第 9 型) Congenital Arachnodactyly (Beals Syndrome; Distal Arthrogryposis Type 9)
臨床表現 Presentation
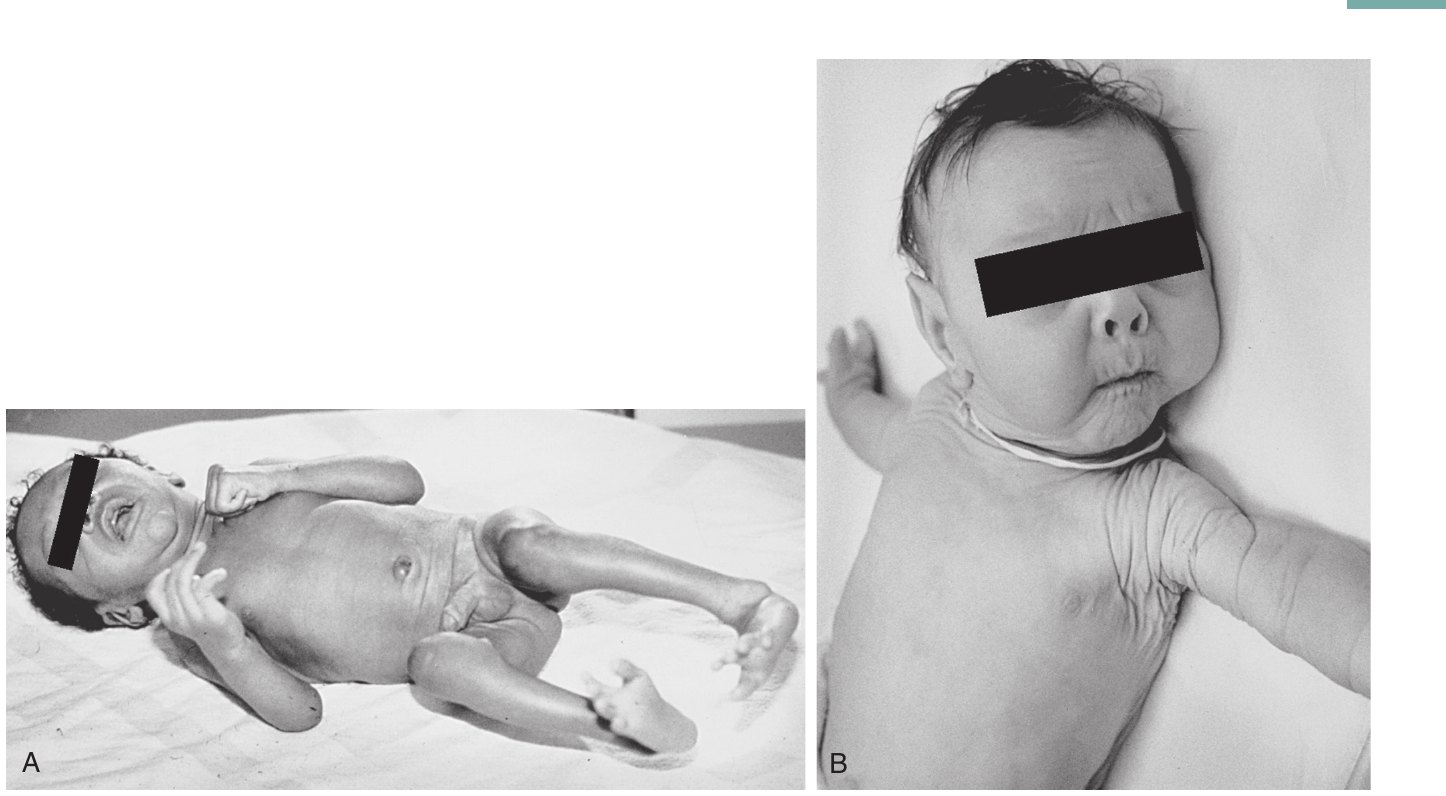
- 外觀瘦弱,肌肉與脂肪量極少(與新生兒馬凡氏症候群相似)。
- 特徵:蜘蛛指合併大小關節攣縮(Fig. 90.11A),以及外耳耳輪皺縮、過度摺疊。
- 心血管侵犯通常限於僧帽瓣脫垂,但偶爾會發生主動脈根部擴張。
放射學特徵 Radiographic Features
- 屬非特異性:近節指骨延長;手指、腳踝、膝、髖攣縮;管狀骨細而纖弱;逐漸發展出脊柱後側彎。
病因 Etiology
- 編碼原纖維蛋白 2 的基因(FBN2)發生顯性作用突變。
遺傳 Inheritance
- 體染色體顯性,多數患者來自自發突變。
- 患者子代有 50% 風險。
- CCA 有生殖腺鑲嵌的描述。
鑑別診斷 Differential Diagnosis
- cMS、Stickler 症候群、同半胱胺酸尿症(homocystinuria)、遠端關節攣縮症(distal arthrogryposis)。
處置 Management
- 適當營養對確保體重增加很重要。
- 關節攣縮對物理治療有反應,偶爾需手術鬆解。
- 整個兒童期都必須監測脊柱彎曲與主動脈根部擴張(後者少見)。
Ehlers–Danlos 症候群 Ehlers–Danlos Syndromes
臨床表現 Presentation
- 臨床與遺傳上具異質性的結締組織疾病群,特徵為不同程度的關節與皮膚過動、過度瘀青、傷口癒合異常,以及組織脆弱。
- 較可能在新生兒期表現的類型:經典型(舊稱 I 型)、脊柱後側彎型(舊稱 VI 型)、皮膚脆裂型(舊稱 VIIc 型)、關節鬆弛型(舊稱 VIIa、VIIb 型)。
| 類型 | 新生兒/周產期表現 | 基因與機轉 | 遺傳 |
|---|---|---|---|
| 經典型 classical | 常因脆弱羊膜破裂導致早產;嬰兒可能鬆軟、臀位,可有關節鬆弛與不穩定 | 部分個案可證實 COL5A1、COL5A2(第 V 型膠原蛋白)突變 | AD |
| 脊柱後側彎型 kyphoscoliotic | 常見嚴重張力低與脊柱側彎,日後有眼部受累風險 | PLOD1(前膠原交聯酵素) | AR |
| 關節鬆弛型 arthrochalasis | 主要侵犯韌帶與關節囊;大小關節過動且脫位,先天性髖脫位嚴重 | COL1A1 或 COL1A2,失去蛋白的 N-蛋白酶切割位點 | AD(Table 90.3) |
| 皮膚脆裂型 dermatosparaxis | 皮膚軟、脆弱且冗贅,有些關節過動 | ADAMTS2(前膠原蛋白酶) | AR |
| 血管型 vascular(舊稱 IV 型) | 最大危險在懷孕的患者本人:子宮與動脈破裂風險高。胎兒有 50% 受影響風險,但新生兒期失血與早產問題比疾病本身更重要 | COL3A1(第 III 型膠原蛋白) | AD(Table 90.3) |
放射學特徵 Radiographic Features
- 依 EDS 類型而異。
- 先天性髖脫位可在 X 光上看到。
- 偶爾有水腎、膀胱憩室與自發性氣胸。
- 主動脈擴張與動脈瘤可由心臟超音波等影像發現,但只發生於學齡或更大的患者。
病因 Etiology
- 經典型:部分個案可證實第 V 型膠原蛋白兩個基因(COL5A1、COL5A2)突變,並非所有個案都找得到。
- 血管型:第 III 型膠原蛋白基因(COL3A1)突變。
- 關節鬆弛型:第 I 型膠原蛋白基因之一(COL1A1 或 COL1A2)突變,使蛋白失去 N-蛋白酶切割位點。
- 脊柱後側彎型:前膠原交聯酵素基因(PLOD1)突變。
- 皮膚脆裂型:前膠原蛋白酶基因(ADAMTS2)突變。
遺傳 Inheritance
- 多數 EDS 為體染色體顯性;患者每位子女有 50% 機會遺傳並表現,但家族內變異可能很大。
- 脊柱後側彎型與皮膚脆裂型為體染色體隱性。
鑑別診斷 Differential Diagnosis
- cMS、CCA(遠端關節攣縮第 9 型)、Larsen 症候群,以及其他罕見 EDS 變異型。
處置 Management
- 因皮膚脆弱,應避免創傷。
- 部分類型的手術傷口易裂開,有效縫合是一大挑戰。
皮膚鬆弛症 Cutis Laxa
臨床表現 Presentation
- 一群遺傳異質性疾病,主要影響彈性纖維的組裝與恆定,因此表現差異很大。
- 嬰兒型可能有皮膚鬆弛多皺、前囟大、張力低、疝氣與先天性髖脫位(見 Fig. 90.11B)。
放射學特徵 Radiographic Features
- 部分取決於遺傳類型。
- 非特異性特徵:前囟大、先天性髖脫位、疝氣。
- X 連鎖型的顱骨可有枕角(occipital horns)。
- 部分類型可見動脈迂曲、主動脈根部擴張、皮質與小腦異常,以及胃腸道與泌尿道憩室。
病因 Etiology
- 體染色體顯性(相對輕微):彈性蛋白基因(ELN)突變。
- X 連鎖隱性(枕角症候群,occipital horn syndrome):ATP7A 基因突變,與 Menkes 症候群為對偶基因疾病。
- 體染色體隱性:可能為 fibulin 4 基因(FBLN4)、fibulin 5 基因(FBLN5),或編碼液泡型 H+-ATPase A2 次單元的基因(ATP6V0A2)突變。
- 生化線索:血清銅與藍胞漿素(ceruloplasmin)低(X 連鎖型);ATP6V0A2 突變個案的血清唾液酸運鐵蛋白等電聚焦圖形異常。
遺傳 Inheritance
- 因遺傳異質性,遺傳方式包含體染色體顯性、體染色體隱性與 X 連鎖隱性;後兩者通常是新生兒與嬰兒期表現的類型。
鑑別診斷 Differential Diagnosis
- EDS、Menkes 症候群、老人樣皮膚骨發育不良(gerodermia osteodysplastica)、De Barsy 症候群。
處置 Management
- 嚴重的兒童期併發症:發展遲緩、肺氣腫、主動脈根部擴張、動脈迂曲。
- 每年的眼科與心臟檢查不可少;可能需轉介特殊教育計畫。
Menkes 症候群 Menkes Syndrome
臨床表現 Presentation
- 常在新生兒期以非特異性神經表現出現。
- 典型上出生後 2 至 3 個月出現發展遲緩,合併生長遲滯、癲癇與嚴重眼部表現。
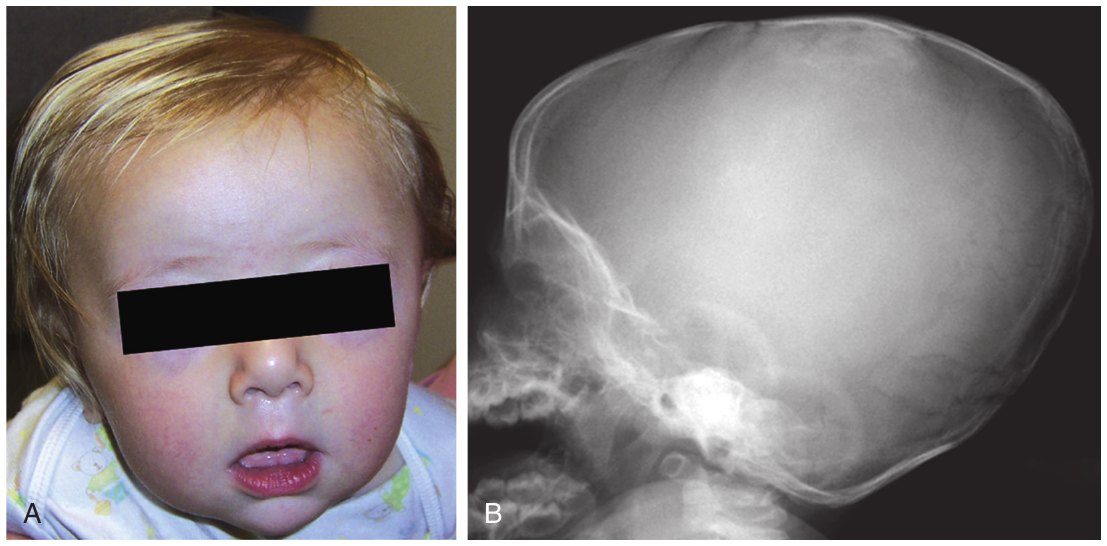
- 毛髮:色素減少、易斷、斑塊狀脫髮;光學顯微鏡下毛幹扭曲(捻轉毛,pili torti;Fig. 90.12A)。
- 早期死亡常見,可能發生於嬰兒期。
- 檢驗:血清銅與藍胞漿素濃度低,血漿多巴胺/正腎上腺素比值可能升高。
放射學特徵 Radiographic Features
- 特徵可能在嬰兒期逐漸出現。
- 膀胱憩室(膀胱超音波與排尿膀胱尿道攝影)。
- 血管迂曲(心臟超音波或顯影磁振造影)。
- 胃息肉(上消化道顯影檢查)。
- X 光可見幹骺端骨刺、骨質減少與 Wormian 骨(見 Fig. 90.12B)。
病因 Etiology
- 編碼銅轉運腺苷三磷酸酶的基因(ATP7A)突變。
- 此酶參與數種銅依賴性酵素的最後處理:多巴胺 β-羥化酶、酪胺酸酶、離胺酸氧化酶、超氧化物歧化酶、細胞色素 c 氧化酶。
- 結果使膠原蛋白交聯、色素生成與神經傳導等生理過程及細胞功能受損。
遺傳 Inheritance
- X 連鎖隱性,因此只有男性發病。
- 女性帶因者因萊昂化(lyonization),部分毛幹可能有捻轉毛。
- 帶因女性所生的兒子有 50% 發病風險。
鑑別診斷 Differential Diagnosis
- 皮膚鬆弛症(枕角型為對偶基因疾病)、EDS、新生兒 cMS、生物素酶缺乏症(biotinidase deficiency)、粒線體肌病變、營養性銅缺乏,以及部分有機酸尿症。
處置 Management
- 早期診斷使銅補充治療成為可能,但並非對所有患者都有效。
- 應監測癲癇,以及骨骼脆弱、傷口癒合差、血管脆弱的傾向;血管脆弱可導致大量出血、出血性中風與硬腦膜下血腫。
- 膀胱憩室可能造成尿滯留與泌尿道感染,應手術矯正。
- 患者有中度至重度發展遲緩風險,應轉介嬰兒刺激與早期療育計畫。
家庭支持與衛教 Family Support and Education
- 本章許多疾病罕見,父母(有時連醫療人員)不熟悉或感到困惑。提供適當的衛教資料,對做重要醫療決策與為未來做準備極為重要。
- 支持團體如 Little People of America、Osteogenesis Imperfecta Foundation 很有幫助,其醫療內容由專家審閱更新。
- GeneReviews 的個別條目常附支持團體連結,以及以一般民眾語言撰寫的衛教資料,如 NIH Genetics Home Reference。
臨床反思:NICU 視角 Clinical Reflection—NICU Perspective
| 疾病 | 遺傳 | 再發風險(原文所述) |
|---|---|---|
| OI II、III 型 | 通常為自發顯性作用突變 | 手足約 6%(親代體細胞或生殖腺鑲嵌) |
| 周產期低磷酸酯酶症 | AR | 未來妊娠 25% |
| 軟骨發育不全 | AD,約 80% 為新突變 | 生殖腺鑲嵌致罕見再發;患者本身為完全外顯 |
| 致死性骨發育不良 | 新的顯性作用突變 | 可能有小幅風險(可能因生殖腺鑲嵌) |
| SEDC | AD | 患者子代 50%;未受影響父母約 6% |
| 軟骨不生成 II 型-軟骨生成低下 | 自發顯性作用突變 | 報告可高達 6% |
| 畸形性發育不良、軟骨不生成 IB 型 | AR | 手足 25% |
| 彎肢發育不良 | 自發顯性作用突變 | 有生殖腺鑲嵌再發的報告 |
| CCA | AD,多為自發 | 患者子代 50%;有生殖腺鑲嵌描述 |
| Menkes 症候群 | XLR | 帶因女性所生兒子 50% 發病 |
臨床上可帶走的重點
- 診斷流程:完整理學檢查、三代家族史、全身骨骼 X 光搭配專用圖譜;量身長、頭圍、胸圍、臂展與上下身比。單靠臨床與放射學無法確診時,再與臨床遺傳科討論分子檢查。
- 新生兒期快速定序:準確診斷對臨床決策至關重要時,可採用快速全外顯子定序。
- 死亡個案不要錯失診斷:保存臍帶血、軟骨與皮膚纖維母細胞;死亡前未拍照片與 X 光者,死後仍應取得,這關係到日後的產前診斷。
- 再發風險不一定是零:OI II/III 型、SEDC、軟骨不生成 II 型等看似新發的顯性突變,因親代鑲嵌,再發風險約 6%(軟骨不生成 II 型的報告為可高達 6%);隱性疾病則為 25%。
- 插管與頸椎:SEDC(齒突發育不良)、畸形性發育不良(頸椎後凸)、彎肢發育不良(頸椎可能不穩定)都要注意頸椎。
- 軟骨發育不全的警訊:反射亢進、張力低或呼吸暫停需立即評估;用專用生長曲線追蹤頭圍;避免屈曲姿勢攜帶。
- OI 照護:換尿布、抱持、座椅皆有特定做法;不用揹巾與傘車。產前診斷時,剖腹產未被證實能降低骨折率或提高重度個案的存活率。
- 預期新生兒死亡的疾病:致死性骨發育不良、軟骨不生成 II 型、軟骨不生成 IB 型,出生後處置僅為支持性,並提供遺傳諮詢。
- 先天性馬凡氏症候群:心血管疾病是主要罹病與死亡原因;出生時水晶體通常未半脫位,不能以此排除。
- 與家屬溝通:持續更新現況、已知與未知、後續資訊的時程,並提供經專家審閱的衛教資源與支持團體。
閱讀時請留意 Points to Verify
原文內部不一致
- 隱性多發性骨骺發育不良的基因:「臨床光譜」一節將 recessive multiple epiphyseal dysplasia 歸入 COL2A1 光譜;畸形性發育不良的病因段則寫成 SLC26A2 造成的罕見隱性型。
- 點狀軟骨發育不良的表格引用:內文提及三種遺傳方式並標「見 Table 90.1」,但 Table 90.1 只列 AR 型;兩種 X 連鎖型列在 Table 90.2。
- Wormian 骨的圖版:OI III 型內文標 Fig. 90.2D,圖說則將 Wormian 骨列在 Fig. 90.2B(頭顱 X 光)。
- 致死性骨發育不良的苜蓿葉顱:Table 90.1 只標「type 2」;內文稱 I 型有時出現、II 型嚴重。
- 致死性骨發育不良的新突變比例:內文寫所有個案皆為偶發新突變,Table 90.1 寫「most are new mutations」。
- 畸形性發育不良的胸廓:Table 90.2 寫出生時胸廓正常;內文寫胸廓可窄或呈鐘形、胸圍小可能需機械通氣,Fig. 90.7A 圖說也寫胸略窄。
- 畸形性發育不良的肢長:Table 90.2 寫四肢「very short」;內文寫長骨「moderately shortened」。
- 彎肢發育不良的肋骨數:Table 90.1 寫常為 11 對(often),內文寫僅 11 對(only)。
- 經典型 EDS 的基因:Table 90.3 列 COL5A1、COL5A2、COL1A1;內文只提 COL5A1、COL5A2。
- 皮膚鬆弛症的基因:體顯性型 Table 90.3 列 ELN、FBLN5,內文只列 ELN。體隱性型內文寫 FBLN4,Table 90.3 未列 FBLN4 而列 EFEMP2,另有內文未提的 LTBP4、PYCR1。
- 疑似誤植:OI III 型段落「first 2 two years」數字重複;Table 90.3 註腳將 X 連鎖隱性縮寫寫成「R」,表內用 XLR;Table 90.3 寫 gerodermia osteodysplasticum,內文寫 gerodermia osteodysplastica;小節標題「Congenital Arachnodactyly」少了內文用的 contractural。
- 用語:軟骨發育不全段的「retardation」未說明是動作或其他方面的遲緩,筆記保留原字。