本章重點 Key Points
新生兒低血糖(neonatal hypoglycemia) 需要同時考量診斷並緊急處置,以預防反覆低血糖、避免神經損傷。出生後頭幾天的代謝,反映的是從胎兒「被動消耗葡萄糖」過渡到新生兒「主動調控葡萄糖」的轉換。
要找出低血糖的病因,必須評估低血糖當下的荷爾蒙與代謝反應 。
高胰島素性低血糖(hyperinsulinemic hypoglycemia) 的病人應評估對 diazoxide 是否有反應;無反應者要進一步確認病變是局灶性(focal)還是瀰漫性(diffuse)。出生 6 個月內診斷的糖尿病,極可能有基因病因 。
由 KATP 通道致病變異造成的新生兒糖尿病,可用口服磺醯脲類(sulfonylurea) 取代胰島素治療。
胎兒至新生兒的轉換與能量代謝 Fetal to Neonatal Transition and Energy Metabolism
導論 Introduction
本章架構
葡萄糖是新生兒腦部的主要代謝燃料 。血清中及跨血腦障壁(blood-brain barrier)的葡萄糖濃度維持正常,是神經功能與發育正常的必要條件;因此低血糖需要審慎的診斷評估與緊急治療,以防中樞神經系統(CNS)損傷。
新生兒低血糖的機轉,最好理解為:在出生頭幾天「胎兒型→新生兒型」葡萄糖代謝的必要轉換過程中,荷爾蒙與代謝反應不足 。這是本章前半的主題。
本章後半談高血糖:最常見於生理壓力(如敗血症)伴隨皮質醇與兒茶酚胺釋放的情境;靜脈葡萄糖輸注與外源性糖皮質素也會造成高血糖。少數為基因病因,導致暫時性新生兒糖尿病(transient neonatal diabetes mellitus, TNDM) 或永久性新生兒糖尿病(permanent neonatal diabetes mellitus, PNDM) 。
胎兒期:依賴母體供應
胎兒的葡萄糖供應取決於母體血漿濃度及其經胎盤的擴散。
目前沒有證據顯示胎兒存在糖質新生(gluconeogenesis),也沒有證據顯示胎兒有快速調適母體低血糖的強大能力。
出生後:斷開胎盤連結
胎盤連結一中斷,臍靜脈不再持續供應葡萄糖;而在生命最初 24 到 72 小時,腸道碳水化合物攝取又少且零散。新生兒必須在這種情況下自行維持正常血糖與足夠的腦部葡萄糖供應。
達成方式大致與禁食的年長兒童相似:分泌反調節荷爾蒙(counter-regulatory hormones) ——皮質醇(cortisol)、升糖素(glucagon)、生長激素(growth hormone)、兒茶酚胺(catecholamines)——作用於標的組織,同時抑制胰島素分泌。
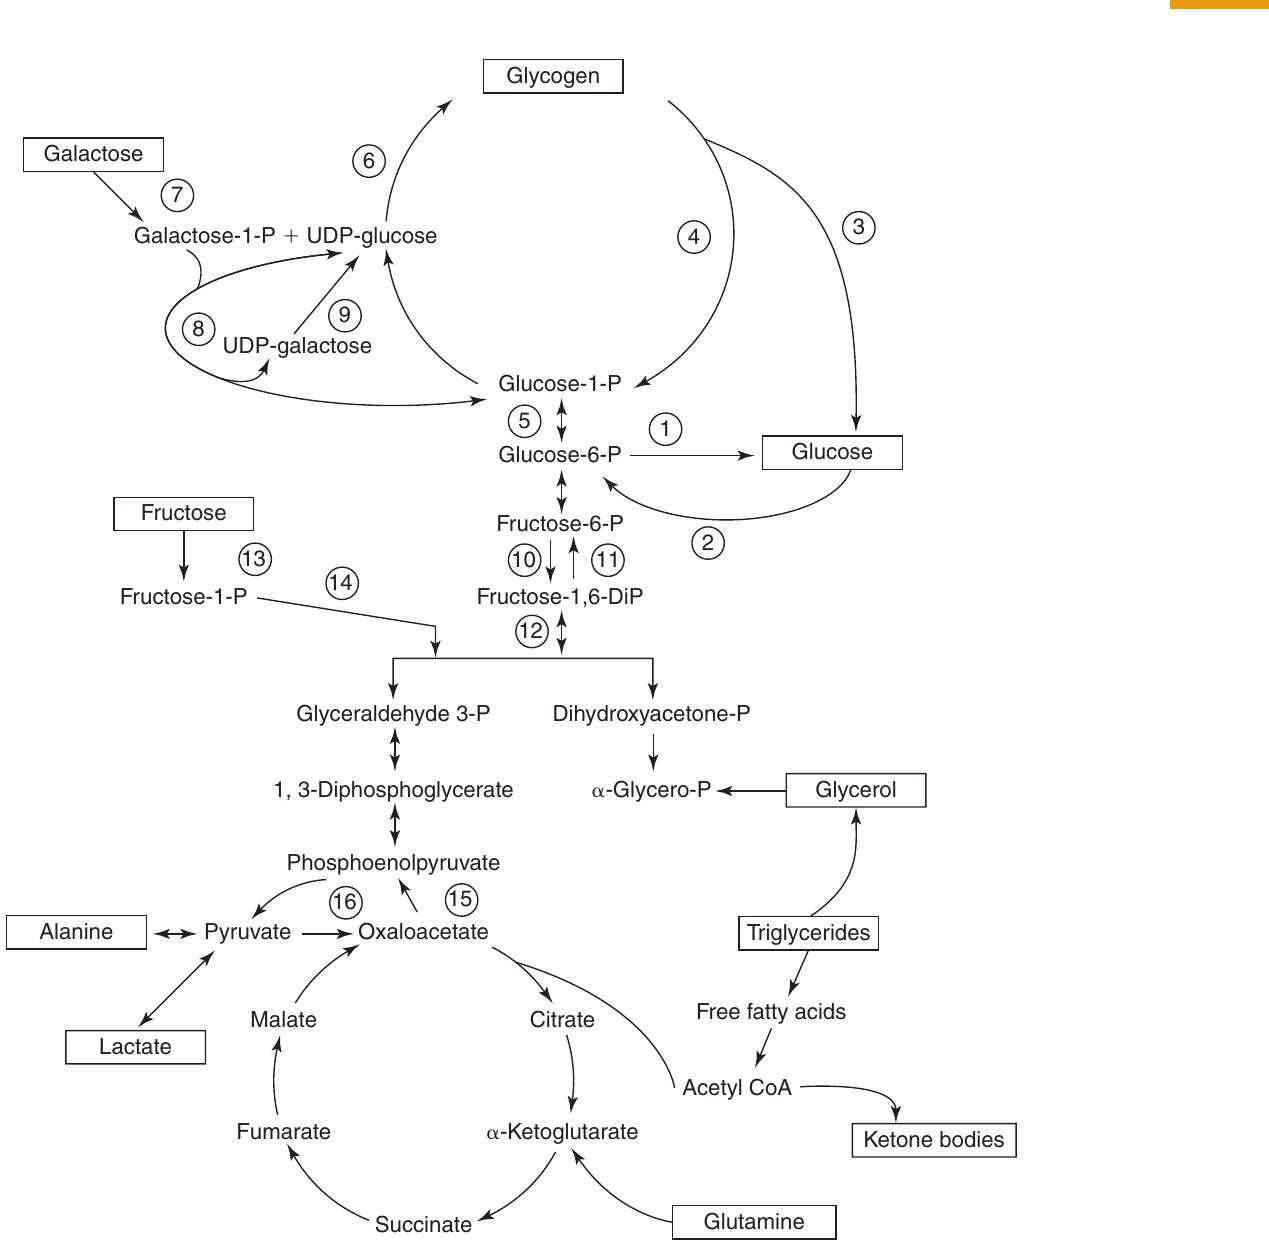
這些荷爾蒙變化共同調節四個代謝系統:肝醣分解(glycogenolysis)、糖質新生、脂肪分解(lipolysis)、酮體生成(ketogenesis) (Fig. 87.1),在碳水化合物攝取與吸收變規律之前協助維持血糖。
📊 Fig. 87.1 Key Metabolic Pathways of Intermediary Metabolism 整合肝醣、半乳糖、果糖、糖解/糖質新生、TCA 循環、脂肪酸與酮體的代謝地圖。閱讀時可對照編號酵素,例如 1 為 glucose 6-phosphatase、2 為 glucokinase、8 為 galactose-1-phosphate uridyl transferase、15 為 phosphoenolpyruvate carboxykinase、16 為 pyruvate carboxylase,後文的先天代謝異常多可在此圖定位。
Fig. 87.1 酵素編號對照 筆記整理表,非原書表格
編號 酵素 編號 酵素
1 Glucose 6-phosphatase 9 Uridine diphosphogalactose-4-epimerase 2 Glucokinase 10 Phosphofructokinase 3 Amylo-1,6-glucosidase 11 Fructose-1,6-diphosphatase 4 Phosphorylase 12 Fructose-1,6-diphosphate aldolase 5 Phosphoglucomutase 13 Fructokinase 6 Glycogen synthetase 14 Fructose-1-phosphate aldolase 7 Galactokinase 15 Phosphoenolpyruvate carboxykinase 8 Galactose-1-phosphate uridyl transferase 16 Pyruvate carboxylase
出生後頭幾小時的荷爾蒙與酵素變化
出生頭幾小時葡萄糖供應下降,升糖素與兒茶酚胺迅速上升、胰島素下降。
這個組合使代謝從合成(anabolism)轉為分解(catabolism),並誘導肝醣分解所需的酵素(肝醣磷酸化酶 glycogen phosphorylase)與糖質新生所需的酵素(丙酮酸羧化酶 pyruvate carboxylase、磷酸烯醇丙酮酸羧激酶 PEPCK)。
出生後第一天的葡萄糖來源 筆記整理表,非原書表格
途徑 時間特性 貢獻/數據
肝醣分解 頭 24 小時的最大功臣 約佔葡萄糖需求 50%;肝醣儲量由出生時 50 mg/g 肝臟,降到 24 小時的 <10 mg/g 肝臟 糖質新生 發展稍慢,生命 8 到 12 小時才完全活化 頭 24 小時只提供 20% 到 30% 的葡萄糖需求 脂肪分解 8 到 12 小時後開始對血糖有貢獻,隨肝醣耗竭而角色加重 產生甘油(glycerol)進入糖質新生路徑;游離脂肪酸可被部分器官直接氧化 酮體生成 生命頭 8 到 12 小時受損,與轉換期低血糖的時間重疊 肝臟部分氧化脂肪酸,產生 β-羥丁酸(beta-hydroxybutyrate, BOHB)與乙醯乙酸(acetoacetate),腦部可利用
游離脂肪酸可被心臟、腎臟、骨骼肌等器官直接氧化,但長鏈脂肪酸無法通過血腦障壁 ;因此肝臟經酮體生成產生的酮體,對腦部格外重要。
母乳哺餵的嬰兒尤其凸顯糖質新生、脂肪分解與脂肪酸代謝的重要性:初乳的巨量營養素組成偏向蛋白質與脂肪酸,成熟母乳則相對以碳水化合物為主。
升糖素在出生後頭幾天持續緩慢上升,與血糖逐步上升並在 48 到 72 小時趨於穩定的正常現象同步。
腦部的葡萄糖需求
腦是新生兒代謝最活躍的器官,葡萄糖需求與腦重成正比。
腦部葡萄糖攝取與氧化是經葡萄糖轉運蛋白(glucose transporter, GLUT) 的促進擴散,不依賴胰島素 ,並取決於動脈血糖濃度。
一項大鼠活體研究(大鼠 GLUT 的動力學被認為與人類相近)顯示:動脈濃度在 36 mg/dL 時,腦部葡萄糖消耗超過擴散補充的速度。此時腦血流明顯增加,以防止 CNS 葡萄糖嚴重耗竭與神經後遺症。
新生兒腦部相對大、代謝需求高,對應的是每單位體重的肝臟葡萄糖生成量比成人高二到三倍 。因此任何干擾肝臟葡萄糖生成的狀況都會使嬰兒有低血糖風險(部分見本章,其他見第 29 章)。
出生後能量調適時間軸
出生頭幾小時 葡萄糖供應下降;升糖素與兒茶酚胺迅速上升、胰島素下降;肝醣分解開始承擔主要需求。酮體生成仍受損,此時間與轉換期低血糖重疊。8 到 12 小時 糖質新生完全活化,糖質新生與脂肪分解開始對血漿葡萄糖有貢獻,酮體生成的障礙也在此時間點之後才解除。24 小時 肝醣儲量降到 <10 mg/g 肝臟,糖質新生與脂肪分解的角色隨之加重;腸道碳水化合物攝取仍少而零散。48 到 72 小時 升糖素持續緩慢上升,血糖逐步上升並趨於穩定;碳水化合物的攝取與吸收也逐漸規律。
與年長兒童飢餓反應的兩點差異
母體因素與反調節反應的不成熟,可能干擾新生兒期的葡萄糖恆定。
胰島素產生的下降與肝醣儲存的釋放,都不如年長兒童那麼強健。
第 2 點這些因素,可能可以解釋正常嬰兒在生命頭 24 小時出現的「轉換期低血糖」。
轉換期新生兒低血糖 Transitional Neonatal Hypoglycemia
定義 生命最初數小時的血漿葡萄糖常低於年長兒童所接受的正常血糖閾值,這個現象稱為「轉換期新生兒低血糖(transitional neonatal hypoglycemia)」。
健康足月、適於胎齡(appropriate for gestational age, AGA)嬰兒的連續測量顯示,出生頭幾天平均值在 50 多到 60 出頭(mg/dL)。
若以平均值上下兩個標準差定義正常,生命最初數小時的正常下限可能低至 30 多到 40 出頭(high 30s to low 40s)。
支持證據:Lubchenco 與 Bard 顯示,若餵食延遲到出生後 3 到 6 小時,約 10% 的健康足月 AGA 嬰兒血糖 <30 mg/dL。
近期回顧顯示,轉換期低血糖的特徵是相對高胰島素(relative hyperinsulinism) ,證據是低酮體(hypoketosis)以及對升糖素仍有肝醣釋放反應。
另一個可能因素:出生後升糖素與兒茶酚胺分泌上升,糖質新生與肝醣分解的酵素機制需要時間才能活化。
血糖下降或相對高胰島素是否具有適應功能,目前未知 。
診斷上的重要區別在於:這個低血糖階段是暫時的 。Lubchenco 與 Bard 世代 374 名嬰兒中,僅 2 名(0.5%)在第 3 或第 4 天餵食前血糖 <50 mg/dL。
低血糖的徵候與症狀 Signs and Symptoms of Hypoglycemia
新生兒低血糖可能沒有可偵測的症狀 ,僅在測血糖時或監測高風險嬰兒時偶然發現。
有症狀時可能循序出現:
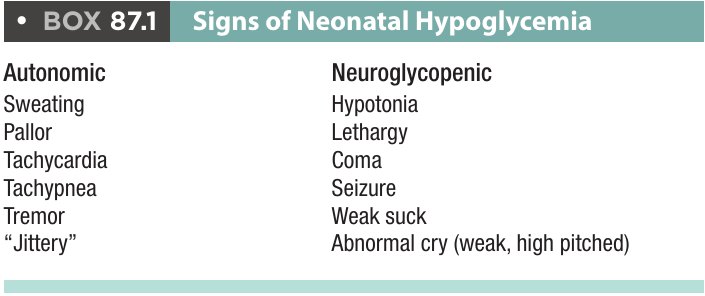
自主神經(autonomic,或稱 neurogenic)症狀 :源於最初的反調節荷爾蒙反應(如腎上腺素性荷爾蒙,以及皮質醇、生長激素)。神經性低血糖(neuroglycopenia)症狀 :腦部葡萄糖供應不足時,出現可偵測的神經功能異常(Box 87.1)。
但這些表現可能細微、臨床上難以辨認,也可能伴隨其他非特異性症狀:呼吸暫停(apnea)、發紺(cyanosis)、體溫不穩(尤其體溫過低)、心搏過緩(bradycardia)。
📦 Box 87.1 Signs of Neonatal Hypoglycemia 將徵候分為自主神經與神經性低血糖兩類;後者代表腦部葡萄糖供應已不足。
Box 87.1 重點 筆記整理表,非原書表格
自主神經(Autonomic) 神經性低血糖(Neuroglycopenic)
冒汗、蒼白、心搏過速、呼吸急促、顫抖(tremor)、「躁動不安(jittery)」
肌張力低下、嗜睡(lethargy)、昏迷、癲癇發作、吸吮無力、哭聲異常(微弱、高頻)
症狀閾值難以界定
新生兒很難定出一致的閾值,使低下的血糖必然產生上述症狀,尤其是神經性低血糖。
一項常被引用的 17 名兒童研究顯示,全血葡萄糖低於 47 mg/dL(2.6 mmol/L)時聽覺誘發電位(auditory evoked potentials)改變,但其中僅 4 名為低血糖新生兒(1 到 3 日齡)。
這 4 名新生兒中,3 名在誘發電位異常時無臨床徵候,1 名被描述為嗜睡。
閾值之難定也反映在個案差異:一名嬰兒第 1 天全血葡萄糖 1.9 mmol/L(34 mg/dL)時無症狀且誘發電位正常,另一名卻在 2.5 mmol/L(45 mg/dL)時有症狀。
血糖監測 Blood Glucose Monitoring
有症狀且持久的新生兒低血糖,是腦損傷與較差神經發育結果的危險因子;但無症狀嬰兒的正常血糖下限一直難以釐清 。轉換期低血糖更增添難度,因為此時血漿葡萄糖可能降到對年長兒童而言很低的程度。
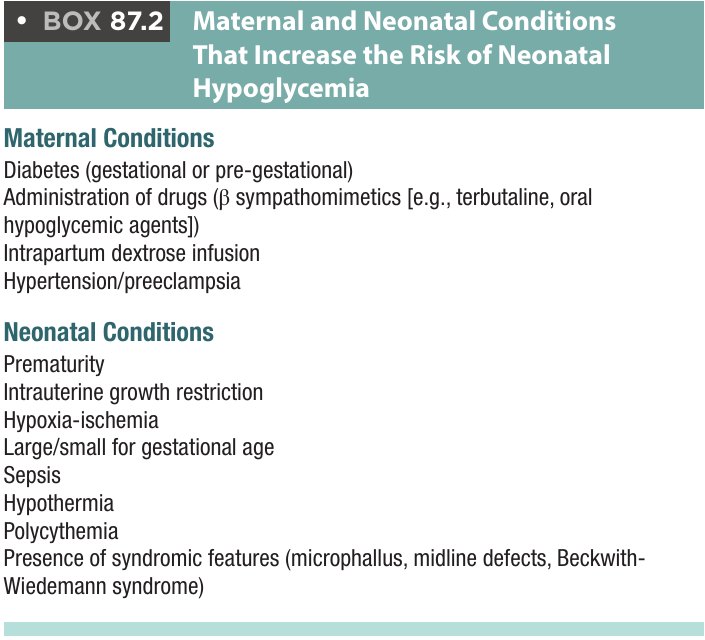
高風險的母體與新生兒狀況已廣為人知,新生兒室普遍有篩檢流程(Box 87.2)。
這類流程常依床邊(point-of-care, POC)血糖值治療無症狀嬰兒,但要定出「既減少過度治療、又能預防神經性低血糖與神經傷害」的最佳閾值,現有證據有限。
📦 Box 87.2 Maternal and Neonatal Conditions That Increase the Risk of Neonatal Hypoglycemia 列出需納入血糖篩檢考量的母體與新生兒危險因子。
Box 87.2 重點 筆記整理表,非原書表格
母體狀況 新生兒狀況
糖尿病(妊娠期或孕前)
藥物:β 交感神經作用劑(如 terbutaline)、口服降血糖藥
產程中葡萄糖(dextrose)輸注
高血壓/子癲前症
早產
子宮內生長遲滯(intrauterine growth restriction)
缺氧缺血(hypoxia-ischemia)
大於或小於胎齡
敗血症、體溫過低、紅血球增多症(polycythemia)
症候群特徵:小陰莖(microphallus)、中線缺陷、Beckwith-Wiedemann 症候群
治療閾值的爭議
就長期神經結果而言,曾提出的無症狀治療閾值包括:47 mg/dL、45 mg/dL、40 mg/dL、30 mg/dL。
單一閾值不太可能存在:發生神經損傷的點很可能因病人與情境而異,並與腦部可取得的酮體及其他受質有關。
前瞻性世代研究(404 名嬰兒)
族群: 胎齡至少 35 週、具低血糖風險(糖尿病母親之嬰兒、出生 <37 週、出生體重 <第 10 或 >第 90 百分位)的嬰兒 404 名。方法: 同時佩戴盲性連續血糖監測(continuous glucose monitoring, CGM),用以評估間歇 POC 檢測漏掉的亞臨床低血糖;至少生命前 48 小時治療以維持血糖至少 47 mg/dL。2 歲結果: 以 Bayley Scales of Infant Development III 及執行功能、視覺功能測驗評估。低血糖事件與神經感覺損傷(neurosensory impairment)無關聯 ;作者結論為,在這些高風險嬰兒以維持 47 mg/dL 為治療目標時,新生兒低血糖與不良神經結果無關。4.5 歲追蹤: 評估較高階認知功能。仍未見神經感覺損傷,但執行功能與視覺動作表現不佳的風險增加 ;嚴重或反覆低血糖者風險最高。
指引比較
PES 與 AAP 建議比較 筆記整理表,非原書表格
項目 Pediatric Endocrine Society(PES) American Academy of Pediatrics(AAP,2011)
適用與焦點 有低血糖風險、但無已知永久性低血糖疾病(高胰島素、腦下垂體低下、先天代謝異常)風險的嬰兒 聚焦生命頭 24 小時;承認轉換期血糖在最初數小時可低至 30 mg/dL 閾值/目標 頭 48 小時治療閾值 50 mg/dL 餵食前目標:生命頭 4 小時 40 mg/dL;4 到 24 小時 45 mg/dL 出院前 依據證據顯示 48 小時以上正常嬰兒平均血糖與年長兒童無異,作者建議應能在 6 到 8 小時禁食中維持血糖 >60 mg/dL — 設計取向 高敏感度,在出院前偵測出持續性低血糖的病理原因 —
兩份指引的差異反映:頭 48 小時無症狀血糖 <50 mg/dL 的意義仍不確定;以及在美國多數足月兒於生命 24 到 48 小時間出院的臨床現實下,對持續篩檢與延長住院的風險與效益有不同權衡。
關鍵檢體(critical sample)
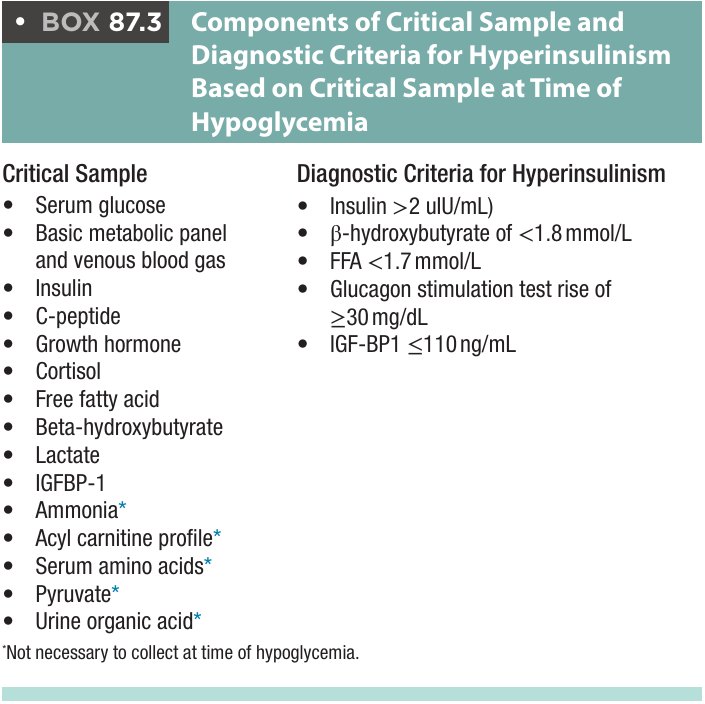
48 小時齡後的低血糖診斷檢查,作者建議以血糖 50 mg/dL 作為採集「關鍵檢體」的閾值,評估反調節荷爾蒙反應、胰島素濃度、酸中毒,以及重要代謝受質(BOHB、乳酸、血清胺基酸、游離脂肪酸)(Box 87.3)。
最重要的是同時採血漿葡萄糖 ,以便正確判讀關鍵檢體,因 POC 結果可能假性偏低。血漿葡萄糖檢體要盡快送達檢驗室:葡萄糖會經糖解作用以 5% 到 7%/小時的速率流失;環境溫度高或白血球數高的檢體流失更快。
📦 Box 87.3 Components of Critical Sample and Diagnostic Criteria for Hyperinsulinism Based on Critical Sample at Time of Hypoglycemia 左欄為低血糖當下應採的檢驗,星號項目不必在低血糖當下採集;右欄為支持高胰島素症的判讀標準。
Box 87.3 重點 筆記整理表,非原書表格
低血糖當下採集 不必在低血糖當下採集(*) 高胰島素症診斷標準
血清葡萄糖、基本代謝檢查與靜脈血氣、胰島素、C-peptide、生長激素、皮質醇、游離脂肪酸、β-羥丁酸、乳酸、IGFBP-1
氨(ammonia)、醯基肉鹼譜(acyl carnitine profile)、血清胺基酸、丙酮酸、尿液有機酸
胰島素 >2 uIU/mL;β-羥丁酸 <1.8 mmol/L;FFA <1.7 mmol/L;升糖素刺激試驗血糖上升 ≥30 mg/dL;IGF-BP1 ≤110 ng/mL
正常胰島素性低血糖 Normoinsulinemic Hypoglycemia
胰島素對維持正常血糖的角色至關重要:一方面經胰島素敏感的葡萄糖轉運蛋白促進葡萄糖攝取、降低血清葡萄糖;另一方面抑制反調節荷爾蒙的作用(這些荷爾蒙在低血糖時的主要功能是提升血糖)。
因此低血糖的病因可分兩大類(Box 87.4):
正常胰島素性低血糖(normoinsulinemic hypoglycemia) :低血糖時胰島素適當受抑制。高胰島素性低血糖(hyperinsulinemic hypoglycemia) :低血糖時胰島素不當升高。
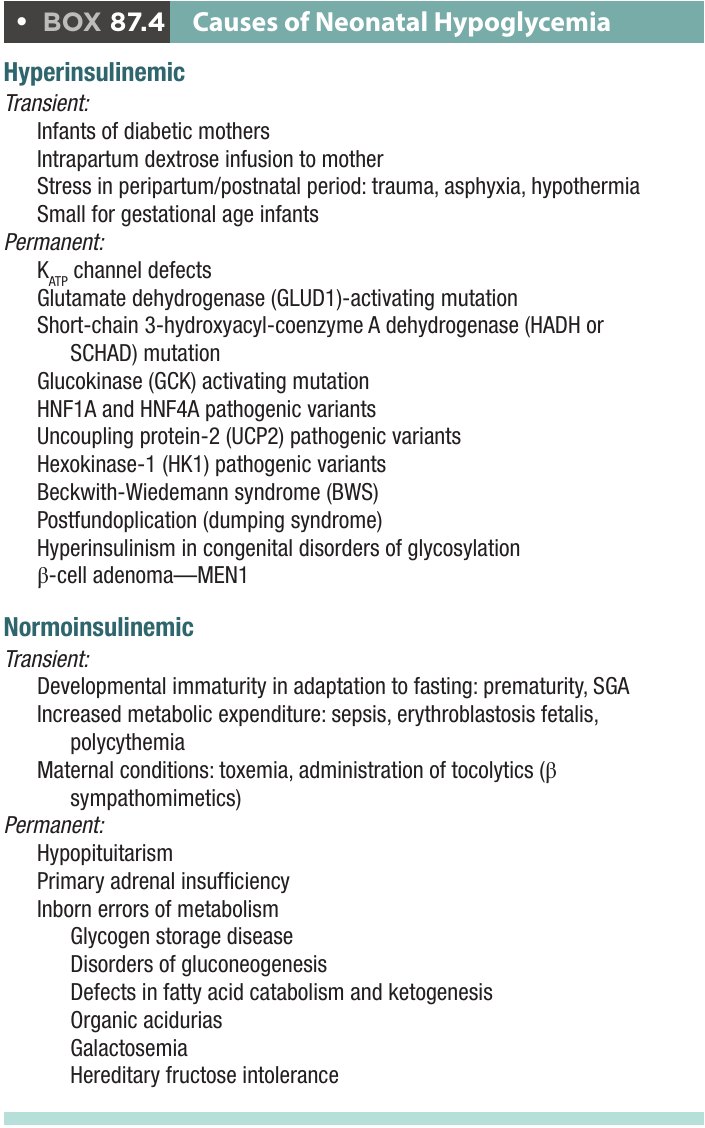
📦 Box 87.4 Causes of Neonatal Hypoglycemia 以「胰島素是否適當受抑制」與「暫時或永久」兩軸分類病因,是本章低血糖鑑別診斷的總表。
Box 87.4 重點 筆記整理表,非原書表格
暫時性(Transient) 永久性(Permanent)
高胰島素性 糖尿病母親之嬰兒;母親產程中葡萄糖輸注;周產期/出生後壓力(創傷、窒息、體溫過低);小於胎齡兒
KATP 通道缺陷;GLUD1 活化性突變;HADH(SCHAD)突變;GCK 活化性突變;HNF1A 與 HNF4A 致病變異;UCP2 致病變異;HK1 致病變異;Beckwith-Wiedemann 症候群;胃底摺疊術後(傾食症候群);先天性醣基化異常中的高胰島素症;β 細胞腺瘤—MEN1 正常胰島素性 禁食適應的發育不成熟(早產、SGA);代謝消耗增加(敗血症、胎兒母紅血球增多症 erythroblastosis fetalis、紅血球增多症);母體狀況(毒血症 toxemia、使用安胎藥 β 交感神經作用劑)
腦下垂體低下;原發性腎上腺功能不全;先天代謝異常(肝醣儲積症、糖質新生異常、脂肪酸分解與酮體生成缺陷、有機酸尿症、半乳糖血症、遺傳性果糖不耐症)
早產兒與小於胎齡兒的低血糖 Hypoglycemia in Premature and Small for Gestational Age Infants
早產或小於胎齡(small for gestational age, SGA)嬰兒是暫時性低血糖的高風險族群 :上述代謝路徑不成熟,加上肝醣與三酸甘油酯儲存不足。
胎兒平均體重由 32 週的 1700 g 倍增到出生時的 3400 g,主要來自肝醣與脂肪組織儲存的累積;這些是出生頭幾天能量代謝的重要受質儲備。
糖質新生所需酵素成熟延遲也會造成低血糖:
早產兒的 glucose-6-phosphatase 活性相對足月兒明顯降低,並可能持續到出生後數月。
給予糖質新生前驅物後血糖不上升,提示糖質新生酵素活性受損。
處置: SGA 與早產兒應篩檢無症狀低血糖,並以靜脈葡萄糖或鼻胃管餵食支持,直到低血糖緩解。這些嬰兒的低血糖可能是多因子 的,高胰島素也可能是促成因素(見後文)。
反調節荷爾蒙缺乏 Counterregulatory Hormone Deficiency
腦下垂體低下 Hypopituitarism
新生兒期皮質醇或生長激素(GH)缺乏,或兩者合併,都會造成低血糖;兩者常在腦下垂體低下時同時發生(促腎上腺皮質素 ACTH 與 GH 缺乏)。
先天性腦下垂體低下的嬰兒常有其他中線畸形相關徵象:
中線腭裂(midline cleft palate)
眼球震顫(見於視神經發育不全;但通常 6 週大才明顯,所以在新生兒期不是鑑別徵象)
癲癇發作(全前腦症 holoprosencephaly)
直接型高膽紅素血症(甲狀腺素缺乏)
男嬰小陰莖與隱睪(促性腺激素缺乏)
腦部 MRI 可能揭示病因:從嚴重中線畸形(如無葉型全前腦症 alobar holoprosencephaly)到較細微的異常(單獨的異位後葉亮點 ectopic posterior pituitary bright spot、腦下垂體發育不良)。
生化評估 在生命頭幾個月到 1 歲需要審慎考量:
GH 缺乏:
年長兒童常規的刺激試驗曾用於嬰兒,但正常反應尚未確立。
被認為對嬰兒最安全的是升糖素刺激試驗(glucagon stimulation test) ;但它使血糖快速上升後快速下降,使嬰兒有低血糖風險,只應在密切監測下進行,最好在加護病房。
替代方案:考量周產期正常生理,有證據顯示生命第一週單次隨機 GH 即足以診斷 GH 缺乏。Binder 等以事後(post-hoc)訂定的閾值 7 mcg/L,得到敏感度 100%、特異度 98%。
腎上腺功能不全:
新生兒期最佳檢查方式仍有爭議。升糖素刺激試驗可同時評估 GH 與 ACTH 缺乏,但有上述低血糖風險。
傳統 Cortrosyn ACTH 刺激試驗已用於嬰兒,但適當劑量(125 mcg、1 mcg 或 15 mcg/kg)尚未確立,內分泌醫師的偏好各異。
電解質線索: ACTH 缺乏的嬰兒不會 出現典型的鹽分流失合併低血鈉、低血鉀,因為醛固酮的生成與分泌由腎素-血管收縮素系統調節,而非腦下垂體。低血鈉可能出現,但比原發性腎上腺功能不全輕,可能源於自由水清除率下降,而皮質醇與甲狀腺素都參與其中。
補充順序 腦下垂體低下病人,須先治療或排除腎上腺功能不全,才能補充甲狀腺素 ;否則在未治療的腎上腺功能不全下補充甲狀腺素,可能誘發腎上腺危象(adrenal crisis)。
單獨 ACTH 缺乏 Isolated Adrenocorticotropic Hormone Deficiency
非常罕見,與負責前腦啡黑素皮質素原(proopiomelanocortin, POMC)前驅多肽生成或修飾的基因致病變異有關。
單獨 ACTH 缺乏的相關基因 筆記整理表,非原書表格
基因 機轉 表現
TBX19 調控皮質促素細胞(corticotrophs)中 POMC/ACTH 基因的轉錄 與嬰兒腎上腺功能不全有關;產前三指標篩檢的低雌三醇(estriol)可能可預測 TBX19 致病變異與一般的 ACTH 缺乏 POMC 等位基因致病變異影響所有 POMC 胜肽,包含 α-黑色素細胞刺激素(α-MSH) 紅髮、皮膚白皙,合併 ACTH 缺乏;生命頭幾個月內發生嚴重肥胖 PCSK1 (prohormone convertase 1/3)ACTH 從 POMC 切割受損,多種腸道荷爾蒙也受影響 嚴重先天性腹瀉與生長遲滯;ACTH 缺乏風險高,也可能全腦下垂體低下,包含中樞性尿崩症
原發性腎上腺功能不全 Primary Adrenal Insufficiency
先天性腎上腺增生 Congenital Adrenal Hyperplasia
嬰兒皮質醇缺乏最常見的原因是腎上腺本身病變(原發性腎上腺功能不全),主要由先天性腎上腺增生(congenital adrenal hyperplasia, CAH) 造成。
21-羥化酶缺乏(21-hydroxylase deficiency) 是最常見型(每年發生率 1/10,000 到 1/15,000):
XX 嬰兒:酵素阻斷上游前驅物合成的腎上腺雄性素過多,造成外生殖器模糊、男性化。
XY 嬰兒:表現較隱微,可能只有皮膚色素沉著,尤其陰囊。
皮質醇與醛固酮缺乏引起的典型低血鈉、高血鉀、嚴重脫水,常到生命第 7 到 10 天才出現,因此低血糖新生兒沒有這些表現不能排除 CAH 。
美國 21-羥化酶缺乏型 CAH 的新生兒篩檢現已普及,常因血片 17-羥孕酮(17-OHP)升高而及早懷疑。
嬰兒發生低血糖時,尤其有上述鹽分流失或外生殖器模糊的特徵,應確認 17-OHP 正常。
治療:氫化可體松(hydrocortisone)補充糖皮質素、fludrocortisone 補充礦物皮質素,並補充氯化鈉(因母乳與多數配方奶含鹽量低)。
較罕見的 CAH 類型 筆記整理表,非原書表格
類型 流行病學/機轉 表現
11-β 羥化酶缺乏 1/100,000;摩洛哥裔猶太人 1/5000 與 21-羥化酶相似,46 XX 且有低血糖者外生殖器模糊;可能因去氧皮質酮(deoxycorticosterone,酵素阻斷上游的強效礦物皮質素)過多而高血壓 3-β 羥基類固醇脫氫酶(HSD)缺乏 非常罕見 男性因睪固酮合成不足而男性化不足;女性可能因 DHEA 升高而男性化 類脂性 CAH(lipoid CAH) STAR 基因致病變異使 StAR 蛋白失去功能,膽固醇無法轉入粒線體,類固醇合成第一步(膽固醇→pregnenolone)受阻 皮質醇缺乏,幾乎都有醛固酮缺乏;XY 嬰兒因雄性素合成受損,外生殖器可呈女性表型
X 染色體性聯先天性腎上腺發育不全 X-linked Adrenal Hypoplasia Congenita
DAX-1 (又稱 NROB1)是位於 X 染色體短臂(Xp21)的轉錄因子,表現於腎上腺、下視丘、腦下垂體等組織,其基因標的大多未知。致病變異造成腎上腺發育不全或缺如,可在嬰兒期引起嚴重腎上腺功能不全,即先天性腎上腺發育不全(adrenal hypoplasia congenita, AHC) 。
男嬰典型於出生頭幾週表現:嘔吐、嚴重脫水導致循環衰竭(vascular collapse),常有色素沉著。部分較輕者於兒童期較晚才以較輕的腎上腺功能不全表現。
病人日後發生低促性腺激素性性腺低下(hypogonadotropic hypogonadism) ,表現為青春期延遲且促性腺激素未升高。但 DAX-1 似乎對性腺發育有直接角色,因為也有原發性性腺低下的成分。
進一步支持其性腺角色:Xp21 內的重複(duplication)造成 46 XY 個體性反轉(女性外生殖器、苗勒氏構造有無不一),DAX1 可能是其關鍵基因。
AHC 也見於 Xp21 連續基因缺失症候群(contiguous gene deletion syndrome) :DAX1 與鄰近的甘油激酶(GK)及肌縮蛋白(DMD)基因同時缺失。病人有嚴重發展遲緩與 Duchenne 肌肉失養症,加上 AHC 引起的原發性腎上腺功能不全。
IMAGe 症候群 IMAGe Syndrome
IMAGe 為子宮內生長遲滯(intrauterine growth restriction)、幹骺端發育不良(metaphyseal dysplasia)、先天性腎上腺發育不全(congenital adrenal hypoplasia)、生殖器異常(genital anomalies)的縮寫。
1999 年首度描述於 3 名出生不久即嚴重腎上腺功能不全的男嬰,並有骨骼異常、小陰莖、低促性腺激素性性腺低下。
一個 5 代家族的連鎖分析與定序,找出可能的致病變異位於 CDKN1C (cyclin-dependent kinase inhibitor 1 C),位於 11p15 銘印基因群內。
家系中患者的致病變異皆由母系傳遞,提示 CDKN1C 的父系等位基因受銘印而靜默。
CDKN1C 被認為參與抑制細胞週期進展;其功能獲得性(gain-of-function)變異 已確立為 IMAGe 症候群的病因。
CDKN1C 致病變異也與 Beckwith-Wiedemann 症候群及 Russell-Silver 症候群有關,顯示此基因對生長調控的重要性。
ACTH 阻抗 Adrenocorticotropic Hormone Resistance
腎上腺層級的 ACTH 阻抗是一種罕見的原發性腎上腺功能不全,醛固酮分泌保留 ;ACTH 升高、皮質醇低。
α-MSH 過度產生並刺激黑皮質素 1 受體(melanocortin 1 receptor),色素沉著可於出生時即有或隨時間出現。
近 50% 病例由體染色體隱性遺傳的致病變異造成,基因為黑皮質素 2 受體(MC2R,即 ACTH 受體)與黑皮質素 2 受體輔助蛋白(MRAP)。
體染色體隱性的菸鹼醯胺核苷酸轉氫酶(NNT)致病變異曾在 3 個近親家族造成 ACTH 阻抗,推測與腎上腺束狀帶(zona fasciculata)氧化壓力增加有關。
腎上腺出血 Adrenal Hemorrhage
新生兒腎上腺出血罕見,即使影像確認也很少造成腎上腺功能不全,可能因為僅 5% 到 10% 為雙側。
相關因素:母親糖尿病、高出生體重、胎兒酸血症、出生窒息。
新生兒腎上腺比成人大,也增加出血風險。
腎上腺/腦下垂體相關低血糖的鑑別線索 筆記整理表,非原書表格
疾病 醛固酮/電解質 皮膚色素 其他鑑別線索
ACTH 缺乏(腦下垂體低下) 醛固酮分泌完整;無典型鹽分流失,低血鈉較輕 — 中線畸形、小陰莖、隱睪;腦部 MRI 可能異常 21-羥化酶缺乏 CAH 皮質醇與醛固酮皆缺乏;低血鈉、高血鉀、脫水常到第 7 到 10 天才出現 色素沉著,尤其陰囊(XY) XX 外生殖器模糊;新生兒篩檢 17-OHP 升高 11-β 羥化酶缺乏 去氧皮質酮過多,可有高血壓 — 46 XX 外生殖器模糊 類脂性 CAH 幾乎都有醛固酮缺乏 — XY 嬰兒外生殖器可呈女性表型 X 性聯 AHC 原發性腎上腺功能不全,嘔吐、嚴重脫水、循環衰竭 常有色素沉著 男嬰出生頭幾週表現,日後性腺低下 ACTH 阻抗 醛固酮分泌保留;ACTH 升高、皮質醇低 出生即有或隨時間出現 MC2R、MRAP、NNT 變異
先天代謝異常 Inborn Errors of Metabolism
新生兒先天代謝異常詳見第 29 章,主要代謝路徑見 Fig. 87.1。
這類疾病引起的低血糖常需禁食至少 4 到 6 小時,因此在嬰兒期較少以低血糖表現;但少數會影響早期禁食適應,可在新生兒期出現低血糖。
肝醣儲積症 Glycogen Storage Diseases
多數肝醣儲積症(glycogen storage disease, GSD)在兒童期較晚才明顯;但 GSD 第 1 型 僅禁食 2 到 2.5 小時即可低血糖,故可在新生兒期表現。
機轉:glucose-6-phosphatase 功能受損。此酵素負責肝醣分解與糖質新生的最後一步,由 glucose-6-phosphate 產生葡萄糖(Fig. 87.1 步驟 1)。
表現:脂肪堆積造成肝腫大;未治療嬰兒典型有血清乳酸、血脂、三酸甘油酯、尿酸升高。
診斷:碳水化合物餐後 2 到 4 小時給升糖素,乳酸上升而血糖不升 ,有診斷幫助。
治療:頻繁餵食,加上吸收較慢的碳水化合物(如生玉米澱粉 uncooked cornstarch)以延長禁食耐受。
脂肪酸分解與酮體生成缺陷 Defects of Fatty Acid Catabolism and Ketogenesis
中鏈醯基輔酶 A 脫氫酶(medium-chain acyl-CoA dehydrogenase, MCAD)缺乏 是最常見的脂肪酸氧化異常(1/17,000)。新生兒篩檢普及,嬰兒常由篩檢發現。遺傳:ACADM 基因體染色體隱性致病變異。MCAD 負責碳鏈長度 4 到 12 的醯基輔酶 A 的起始脫氫。
表現:禁食或生病後代謝失償。醯基肉鹼譜可見 C6 到 C10 升高,以 C8(octanoylcarnitine)最明顯。
低血糖常是晚期表現 ;但由於腦部同時缺乏酮體,可能發生嗜睡、昏迷與嚴重神經損傷。
多於 3 個月到 3 歲間表現(平均 18 個月),但也可在出生頭幾週發生。
肝脂肪變性(hepatic steatosis)的情境下,尿酸、氨與肝功能也常異常升高。
半乳糖血症 Galactosemia
由半乳糖轉為葡萄糖所需的三個基因之一致病變異造成:半乳糖-1-磷酸尿苷轉移酶(GALT)、半乳糖激酶(GALK)、尿苷二磷酸半乳糖 4-表異構酶(GALE)。
低血糖可為臨床表現之一,常伴隨其他典型特徵:肝腫大、黃疸、生長遲滯、白內障、大腸桿菌(Escherichia coli )敗血症。
遺傳性果糖不耐症 Hereditary Fructose Intolerance
由醛縮酶 B(aldolase B,ALDOB)基因致病變異造成,此酵素將 fructose-1-phosphate 代謝為糖質新生的受質。
嬰兒期開始攝取果糖或蔗糖後,出現嘔吐、腹痛、酸中毒、低血糖。
Fructose-1-phosphate 堆積造成肝腎功能異常,程度與果糖攝取量成正比。
低血糖至少部分來自肝臟糖質新生與肝醣分解受損,導致對升糖素反應不佳。
急性治療給靜脈葡萄糖;避免飲食中的果糖與高果糖玉米糖漿可預防進一步器官傷害。
高胰島素性低血糖 Hyperinsulinemic Hypoglycemia
本節聚焦胰島素產生過多造成的低血糖。高胰島素症(hyperinsulinism)可由暫時或永久的胰島素分泌異常引起,永久型以單基因缺陷為主(Table 87.1)。
處置上的關鍵區分:能否以 diazoxide 控制;若不能,胰臟胰島素調控異常是局灶性還是瀰漫性 。
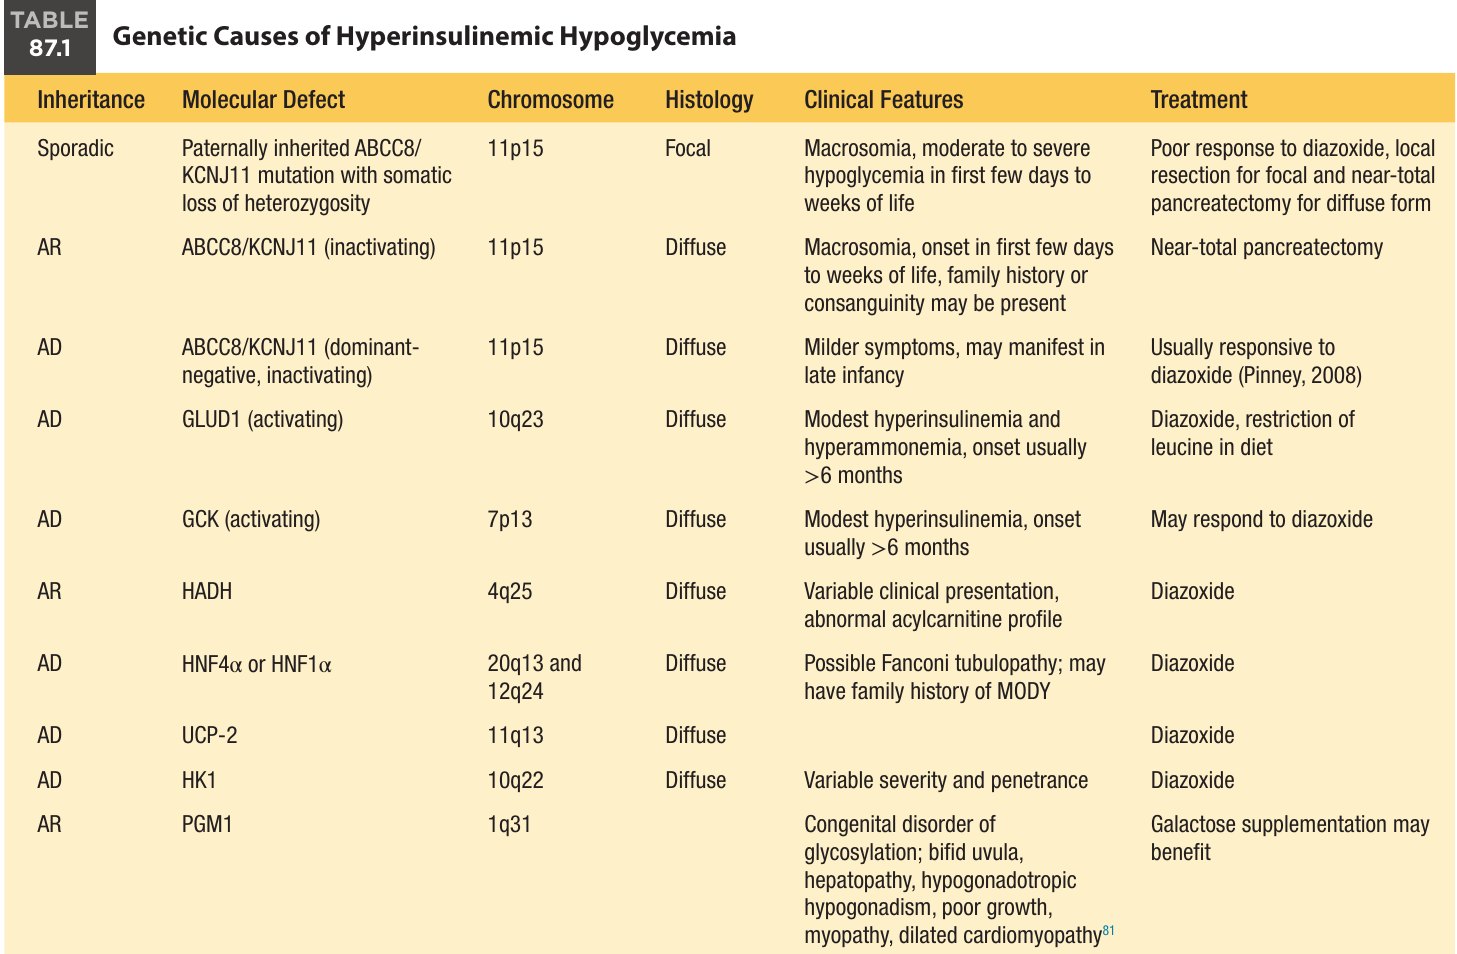
📋 Table 87.1 Genetic Causes of Hyperinsulinemic Hypoglycemia 以遺傳方式、基因、染色體位置、組織型、臨床特徵與治療並列各基因型;重點比較 KATP 通道各型的組織型與 diazoxide 反應差異。
Table 87.1 重點 筆記整理表,非原書表格
遺傳 分子缺陷(染色體) 組織型 臨床特徵 治療
Sporadic 父系遺傳 ABCC8/KCNJ11 突變合併體細胞異合子性喪失(11p15) 局灶 巨嬰,中至重度低血糖,出現於生命頭幾天到幾週 diazoxide 反應差;局灶型局部切除,瀰漫型近全胰切除 AR ABCC8/KCNJ11 不活化(11p15) 瀰漫 巨嬰,頭幾天到幾週發病,可有家族史或近親 近全胰切除 AD ABCC8/KCNJ11 顯性負向、不活化(11p15) 瀰漫 症狀較輕,可能嬰兒晚期才表現 通常對 diazoxide 有反應 AD GLUD1 活化(10q23) 瀰漫 輕度高胰島素與高血氨,通常 >6 個月發病 diazoxide,飲食限制白胺酸 AD GCK 活化(7p13) 瀰漫 輕度高胰島素,通常 >6 個月發病 可能對 diazoxide 有反應 AR HADH(4q25) 瀰漫 臨床表現多變,醯基肉鹼譜異常 diazoxide AD HNF4α 或 HNF1α(20q13 與 12q24) 瀰漫 可能有 Fanconi 腎小管病變;可有 MODY 家族史 diazoxide AD UCP-2(11q13) 瀰漫 — diazoxide AD HK1(10q22) 瀰漫 嚴重度與外顯率不一 diazoxide AR PGM1(1q31) — 先天性醣基化異常;雙裂懸壅垂、肝病變、低促性腺激素性性腺低下、生長不良、肌病變、擴張性心肌病變 補充半乳糖可能有益
胰島素分泌機轉 Mechanism of Insulin Secretion
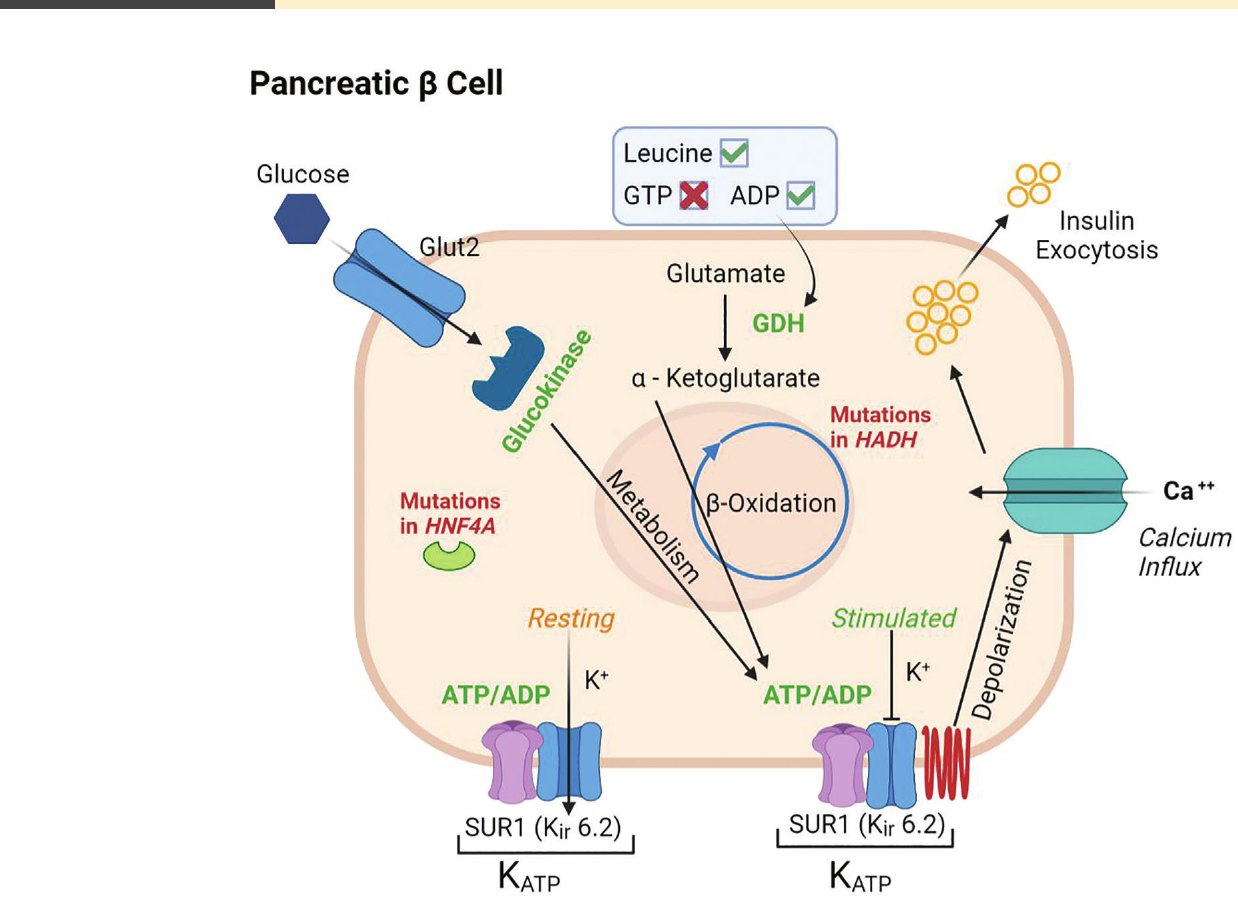
胰臟 β 細胞去極化導致胰島素分泌;細胞膜極化最重要的調節者是 ATP 敏感鉀通道(KATP channel) (Fig. 87.2)。
KATP 通道是由兩種次單元組成的八聚體:
4 個內向整流鉀通道次單元 Kir6.2 (由 KCNJ11 編碼)。
4 個環繞通道、協助調節開闔構形的調節性磺醯脲受體次單元 SUR1 (由 ABCC8 編碼)。
通道對細胞的代謝與能量狀態敏感,以細胞質 ATP/ADP 比表現。
進入 葡萄糖經不依賴胰島素的 GLUT2 進入 β 細胞。磷酸化 葡萄糖濃度夠高時被磷酸化為 glucose-6-phosphate,這是糖解第一步,也是葡萄糖進入產 ATP 代謝路徑的入口(見 Fig. 87.1)。通道關閉 ATP/ADP 比上升使 KATP 通道關閉,細胞膜去極化。鈣內流 去極化使電壓依賴性鈣通道開啟,細胞內鈣增加。胞吐 含胰島素囊泡與細胞膜融合,將胰島素釋放到細胞外。
KATP 通道的核心地位,可由 KCNJ11 與 ABCC8 的大量致病變異看出:
減少膜上通道數量或偏向關閉 構形 → 先天性高胰島素症 。
偏向開啟 構形 → 新生兒糖尿病 。
📊 Fig. 87.2 Mechanisms of Insulin Secretion by the β-Cell of Pancreas 對照靜止(Resting)與受刺激(Stimulated)時的 KATP 通道狀態。白胺酸活化 GDH、促進麩胺酸氧化,同樣可提高 ATP/ADP 比並關閉通道;圖上也標出 HADH 與 HNF4A 突變的位置,兩者皆與先天性高胰島素症(CHI)有關,HNF4α 變異造成葡萄糖刺激胰島素分泌的多重缺陷。
胰島素分泌路徑上的基因與異常方向 筆記整理表,非原書表格
位置 基因/分子 異常方向與結果
葡萄糖轉運 SLC2A2(GLUT2) 同合子致病變異見於少數 TNDM,並與 Fanconi-Bickel 症候群相關 葡萄糖感測 GCK 活化性 → 高胰島素;異合子變異 → MODY;雙等位基因不活化 → PNDM 胺基酸訊號 GLUD1、HADH GLUD1 功能獲得性或 HADH 缺陷 → 高胰島素,低血糖對蛋白質負荷敏感 KATP 通道 KCNJ11、ABCC8 通道減少或偏關閉 → 高胰島素;活化性、偏開啟 → TNDM 或 PNDM 轉錄調控 HNF4A、HNF1A 新生兒高胰島素,部分日後發生 MODY 1 與 3
高胰島素症的診斷 Diagnosis of Hyperinsulinism
流行病學與臨床線索
先天性高胰島素症發生率的估計依研究族群差異很大,在近親婚配比例高的地區可能高達 1/2500。
高胰島素症雖是新生兒低血糖的常見原因,臨床特徵卻可能難以辨認,甚至到兒童晚期或成人才被發現。
但部分嬰兒有胎兒高胰島素血症的可辨認特徵:過度生長(overgrowth)與肥厚性心肌病變(hypertrophic cardiomyopathy)。
低血糖通常早發,但一開始可能難以與最初數小時的暫時性低血糖區分;也可能一開始就明顯較重、對早期餵食頑抗。
確診需要臨床醫師的警覺,並尋找病史與理學檢查線索:巨嬰(macrosomia),以及可能提示相關症候群的徵象,例如 Beckwith-Wiedemann 症候群、Kabuki 症候群、Turner 症候群。
葡萄糖消耗過度時,正常生理供應量不足以維持血糖;因此低血糖嬰兒需要超生理葡萄糖輸注速率(尤其 >10 mg/kg/min) 時,強烈提示高胰島素症。
生化確診
確認低血糖後,確診關鍵在於偵測到不當的高胰島素血症(可測得胰島素),以及持續胰島素作用的代謝標記:游離脂肪酸(FFA)動員受抑制、低酮體(低 BOHB)、對升糖素的血糖反應誇大。
高胰島素症生化指標與證據 筆記整理表,非原書表格
指標 內容
胰島素 2016 年回顧性研究:28 名先天性高胰島素症中僅 23 名低血糖時可測得胰島素(中位數 6.7 uIU/mL),也就是說測不到胰島素不能排除 β-羥丁酸 同一研究中,有測酮體者無一 β-羥丁酸 >1.8 mmol/L。床邊 β-羥丁酸與檢驗室數值相關性好,有助快速診斷 游離脂肪酸 無高胰島素症的嬰兒,FFA 平均為高胰島素症低血糖者的三倍。先前資料建議閾值 0.5 mmol/L;近期資料認為此閾值會漏掉許多真正的高胰島素症,閾值 <1.7 mmol/L 可使敏感度達 >85% C-peptide ≥0.5 ng/mL 符合高胰島素症,但報告時效可能不足以供快速確認 IGF-BP1 受胰島素抑制的類胰島素生長因子結合蛋白;≤110 ng/mL 符合高胰島素症,同樣有時效問題
誘發性禁食與升糖素挑戰
急性低血糖時要協調採齊這些檢驗可能有困難,因此可能需要在控制條件下進行誘發性禁食(provocative fast) 。
過程中頻繁採血測血漿葡萄糖、胰島素、β-羥丁酸、FFA。
血糖低於 2.8 mmol/L(50 mg/dL)時,可以升糖素挑戰(glucagon challenge) 結束檢查:IV 或 IM 給升糖素(1 mg),之後每 10 分鐘測血糖、持續 40 分鐘。
血漿葡萄糖上升 ≥30 mg/dL 符合高胰島素症。此檢查特異度高;該研究中有些後來確診者未達 ≥30 mg/dL,但其敏感度仍高於單靠低血糖時的血清胰島素。
事後的尿酮可作輔助資料,但有酮尿不能排除高胰島素症 ;床邊血液採樣較能及時得到正確結果。作者因此不建議常規以尿酮取代上述流程。
糖尿病母親之嬰兒的低血糖 Hypoglycemia in Infants of Diabetic Mothers
暫時性高胰島素性低血糖常見於受糖尿病影響的妊娠,包含妊娠糖尿病與母親原有的永久性糖尿病。
嬰兒典型為巨嬰。雖因胎兒高胰島素血症而有充足的肝醣與脂肪能量儲存,與高濃度母體葡萄糖供應斷開後,低血糖仍可能持續數天。
低血糖通常在生命頭幾天到一週內緩解。
研究顯示,新生兒低血糖的嚴重度受妊娠後期母體血糖影響;避免母體高血糖可減輕胎兒高胰島素性低血糖的嚴重度。
新生兒可能需要高速率葡萄糖及/或頻繁餵食(與永久性先天高胰島素症相似),但可在生命頭一到兩週內審慎逐步減除高受質支持。
周產期壓力與暫時性高胰島素症 Perinatal Stress and Transient Hyperinsulinism
正常新生兒的轉換期低血糖通常在最初數小時到第一天內緩解;但受壓力的嬰兒可能出現持續型低血糖。
機轉與健康新生兒的轉換期低血糖相似,似乎與持續高胰島素有關,因酮體生成與脂肪分解仍受抑制。
原因不甚明確。有人推測胰島素分泌的較低葡萄糖閾值持續存在:胰島素是關鍵的胎兒生長因子,持續分泌可能對瘦小或受壓力的新生兒有保護作用。
可見於周產期窒息、子癲前症、SGA;可能需要早期頻繁餵食、藥物治療(包含針對高胰島素的 diazoxide)或連續餵食,以避免低血糖併發症。
SGA 且有高胰島素性低血糖者,diazoxide 治療常需長達 6 個月,曾有報告長達 22 個月。
暫時性高胰島素相關低血糖比較 筆記整理表,非原書表格
情境 機轉 病程 處置
健康新生兒轉換期低血糖 相對高胰島素,低酮體;酵素機制尚待活化 最初數小時到第一天內緩解 依前述血糖閾值與指引處理 糖尿病母親之嬰兒 胎兒高胰島素血症,斷開母體高葡萄糖供應 頭幾天到一週內緩解,受妊娠後期母體血糖影響 高速率葡萄糖及/或頻繁餵食,審慎逐步減除 周產期壓力、窒息、子癲前症、SGA 持續高胰島素,酮體生成與脂肪分解受抑制;確切原因不甚明確 較持久;SGA 用 diazoxide 常需長達 6 個月,曾有報告長達 22 個月 早期頻繁餵食、diazoxide 或連續餵食
高胰島素性低血糖的基因病因 Genetic Causes of Hyperinsulinemic Hypoglycemia
KATP 通道基因 KCNJ11 與 ABCC8 致病變異 Pathogenic Variants in the KATP Channel Genes KCNJ11 and ABCC8
位於染色體 11p15.1,是永久性高胰島素症最常見的原因 ,約佔新生兒病例 40% 到 50%,其中多數影響 ABCC8。
最常見的是致病變異使通道無法形成、無法運送到細胞膜,或對細胞 ATP/ADP 比不敏感。沒有功能性 KATP 通道時,β 細胞持續去極化,導致胰島素分泌。
Diazoxide 需要細胞膜上有功能性通道才能作用,因此這類病人通常對 diazoxide 無反應 ;但部分體染色體顯性突變對 diazoxide 有反應。
KATP 變異遺傳方式與胰臟病變範圍 筆記整理表,非原書表格
遺傳方式 病變範圍 機轉/治療意義
體染色體隱性(雙等位基因) 瀰漫性 確定性治療可能需要近全胰切除(near-total pancreatectomy) 單一父系遺傳致病變異 局灶性 局部胰臟細胞體細胞性喪失母系等位基因,使突變父系等位基因無對抗地表現,並使促進細胞增生的銘印基因表現失衡;可經標靶手術切除治癒 顯性負向(dominant-negative)單等位基因(罕見) 瀰漫性 —
GLUD1 活化性變異:高胰島素血症—高血氨症候群 Activating Variant of the Glutamate Dehydrogenase 1 Gene: Hyperinsulinemia-Hyperammonemia Syndrome
穀胺酸脫氫酶 1(glutamate dehydrogenase 1, GLUD1)致病變異是僅次於 KCNJ11、ABCC8 的第二常見基因性高胰島素症 。
原文描述此酵素被認為定位於粒線體基質,參與 GDP 與 GTP 的轉換,進而調節胺基酸與氨的代謝。
體染色體顯性功能獲得性致病變異使 β 細胞 GTP/GDP 比上升,導致 KATP 通道關閉、去極化與胰島素分泌。
通常於 4 到 12 個月大表現,但也可於出生頭幾天以低血糖表現。
白胺酸(leucine)是 GDH 的異位活化劑,使低血糖在富含蛋白質的一餐後 30 到 90 分鐘惡化。
除高胰島素性低血糖外,也有血氨升高(高胰島素血症—高血氨症候群),但被認為沒有臨床後果、不需治療 。
低血糖對 diazoxide 有反應;鼓勵在高蛋白餐前先攝取碳水化合物,以預防低血糖。
病人也可能發生全身性癲癇,包含失神癲癇(absence epilepsy)。
L-3-羥醯基輔酶 A 脫氫酶基因致病變異 L-3-Hydroxyacyl-Coenzyme A Dehydrogenase Gene Pathogenic Variants
SCHAD(由 HADH 基因編碼)是負責脂肪酸 β-氧化的粒線體酵素。
體染色體隱性致病變異的病人,表現可與高胰島素血症—高血氨症候群相似,因 HADH 另有經蛋白質交互作用直接抑制 GDH 活性的角色。
與高血氨症候群的異同:同樣對蛋白質負荷敏感而低血糖;但沒有高血氨 ,癲癇風險也不增加。
可由血清 3-hydroxybutyryl-carnitine 升高與尿液 3-hydroxyglutaric acid 升高辨識。
葡萄糖激酶致病變異 Glucokinase Pathogenic Variants
葡萄糖激酶(glucokinase, GCK)催化葡萄糖轉為 glucose-6-phosphate,是 β 細胞的「葡萄糖感測器」。
顯性活化性致病變異降低胰島素分泌的葡萄糖閾值,造成低血糖。
活化性 GCK 變異通常為新生(de novo)、非由父母遺傳,故家族史多為陰性。
患嬰可為大於胎齡,新生兒期可有嚴重低血糖,但表現與低血糖嚴重度的光譜很廣。
Diazoxide 對部分個案有效,部分病人需要胰臟切除。
HNF4A 與 HNF1A 致病變異 Hepatocyte Nuclear Factor-4-Alpha and Hepatocyte Nuclear Factor-1-Alpha Pathogenic Variants
HNF4A 與 HNF1A 是表現於肝細胞、β 細胞、腸上皮細胞、腎小管細胞的轉錄因子,傳統上分別與 MODY 第 1 型與第 3 型相關。
轉錄調控標的包含彼此、GLUT2,可能還有 Kir6.2;但造成嬰兒高胰島素症的確切原因不明。
部分新生兒期因 HNF4A、HNF1A 高胰島素的病人,多年後於青少年或年輕成人期發生糖尿病,符合 MODY 1 與 3。
Diazoxide 對這類低血糖有效。
HNF4A 高胰島素症也曾合併腎 Fanconi 腎小管病變,以及肝醣儲存增加造成的肝腫大。
Beckwith-Wiedemann 症候群 Beckwith-Wiedemann Syndrome
特徵:巨嬰、巨舌(macroglossia)、半身肥大(hemihypertrophy)、耳窩(ear pits)、臍疝氣,胚胎性腫瘤風險高。
病因:銘印區 11p15.5 的表觀遺傳或基因體異常,或 CDKN1C 異合子母系遺傳致病變異。
多數(85%)病人無家族史。人工生殖技術受孕的孩子,BWS 及其他銘印疾病的風險可能增加。
至多 50% 病人有高胰島素性低血糖,嚴重度範圍廣,多數在生命頭幾天緩解。
高胰島素的原因不一,可能取決於病人特定的基因異常,少數包含 KCNJ11 或 ABCC8 致病變異。
BWS 可能對 diazoxide 有反應;部分病人需要部分胰臟切除。
高胰島素症主要基因的 diazoxide 反應 筆記整理表,非原書表格
基因型 Diazoxide 反應 原文所述其他處置
KCNJ11/ABCC8 典型變異 通常無反應(需膜上有功能性通道) 局灶者標靶切除;瀰漫者可能需近全胰切除 KCNJ11/ABCC8 部分體染色體顯性 有反應 — GLUD1 有反應 高蛋白餐前碳水化合物;高血氨不需治療 HADH Table 87.1 列 diazoxide 留意蛋白質負荷誘發低血糖 GCK 活化 部分個案有效 部分病人需要胰臟切除 HNF4A/HNF1A 有效 追蹤日後糖尿病 BWS 可能有反應 部分病人需要部分胰臟切除 UCP2、HK1 有反應 —
其他基因病因 Other Genetic Causes of Hyperinsulinism
UCP2(uncoupling protein 2): 少數個案於嬰兒期以對 diazoxide 敏感的高胰島素性低血糖表現。UCP2 調節粒線體與細胞氧化,活性下降被認為增加葡萄糖氧化、提高 ATP/ADP 比、增加胰島素分泌。但角色有矛盾資料 :一項大型定序研究不支持其致病角色;另一項對 diazoxide 有反應的大型世代中,211 名有 5 名帶 4 種 UCP 致病變異之一。其低血糖機轉似乎是胰島素對葡萄糖的反應誇大,而非持續高胰島素。HK1(hexokinase 1): 由一個 4 代體染色體顯性先天高胰島素家系發現的新單基因病因;家族成員受影響程度不一,但接受 diazoxide 者反應皆良好。PGM1(phosphoglucomutase 1): 體染色體隱性致病變異造成蛋白質 N-醣基化異常症候群,伴隨多因子低血糖。病人同時有肝醣分解缺陷與餐後高胰島素血症,兩者皆與嬰兒期低血糖相關。其他先天性醣基化異常: CDG1a(phosphomannomutase 2 缺乏)、CDG1b(mannosephosphate isomerase 缺乏)也與高胰島素症相關。FOXA2: 近期一名嬰兒同時診斷先天性高胰島素症與腦下垂體低下,FOXA2 的意義未明變異(variant of uncertain significance, VUS)被認為可能 是病因。FOXA2 調控 ABCC8、KCNJ11、HADH,以及 SHH、Gli2、NKX2-2 等腦下垂體發育調節因子。病人對 diazoxide 有反應,提示 Sur1 與 Kir6.2 至少保有部分功能。
胃底摺疊術後低血糖 Postfundoplication Hypoglycemia
因胃食道逆流或其他原因接受胃底摺疊術(fundoplication)的新生兒,有傾食症候群(dumping syndrome)相關餐後低血糖的風險。
這種低血糖常未被偵測,需要較佳的監測,包含使用連續血糖監測。
約 25% 新生兒術後發生傾食症候群,多數於術後第一週發現。
低血糖發生於餐後 1 到 3 小時,源於對餐後早期高血糖的胰島素過度反應;該早期高血糖也常可測得。
治療:漸進胃部餵食,有時需連續餵食。生玉米澱粉、果膠(pectin)、octreotide、acarbose 都曾嘗試,成效不一。
近期發現傾食症候群兒童的 GLP-1 濃度高,因此 GLP-1 受體拮抗劑正被研究為潛在治療。
區分局灶性腺瘤樣與瀰漫性胰臟增生 Differentiation Between Focal Adenomatous and Diffuse Pancreatic Hyperplasia
對 diazoxide 無反應的高胰島素症病人,應接受專門影像檢查,評估是否有可手術治癒的局灶性胰臟病灶。
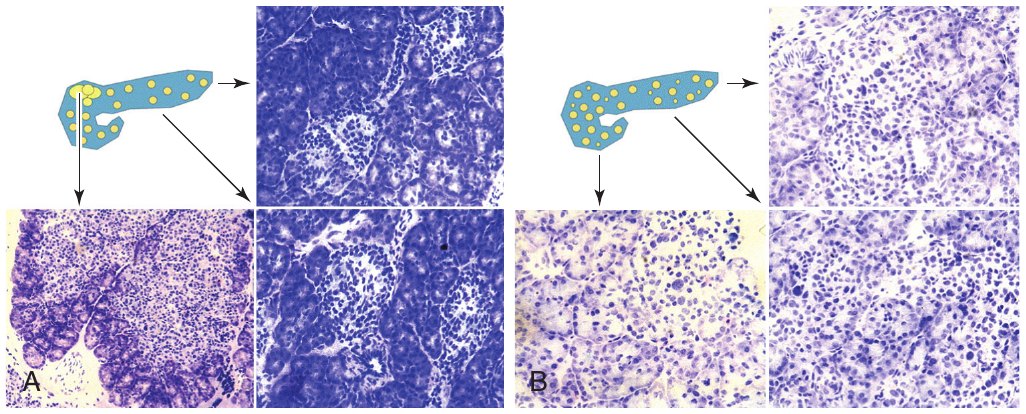
18F-fluoro-L-DOPA 正子斷層造影(PET) 利用胰臟 β 細胞會攝取放射標記 L-DOPA 的特性(Fig. 87.3);PET 與 MRI 同時進行,可看見胰臟內過度活躍的 β 細胞,區分局灶與全面性活躍。這個區分很關鍵:局灶切除可治癒,遠優於「近全」胰切除;後者結果較不一定,從高胰島素症持續到糖尿病都可能發生。
整體而言,需要手術的病人約一半有局灶病灶。
對藥物難治的高胰島素症,這類影像常能成功指引適當的手術處置。
📊 Fig. 87.3 Frozen sections from three pancreatic sites during surgery for focal (A) and diffuse (B) forms of hyperinsulinism A:局灶型病灶在胰頭,尾部與體部的胰島處於靜止狀態(細胞質少、細胞核擁擠),病灶處則為多葉性受累並有 β 細胞過度活躍的局部徵象(細胞質豐富、細胞核大而異常)。B:瀰漫型三處切片都可見過度活躍的胰島,細胞質豐富、核不規則且超過鄰近腺泡細胞核四倍大;「瀰漫」指全胰受累,不代表所有胰島受影響程度相同。
高胰島素性低血糖的處置 Management of Hyperinsulinemic Hypoglycemia
治療目標:減少低血糖的頻率與持續時間,以預防神經發育受損。
第一線:Diazoxide
開啟 β 細胞 ATP 依賴性鉀通道,限制去極化,進而減少胰島素分泌。
常見副作用:多毛(hypertrichosis)、體液滯留,有時需用利尿劑。
肺高壓(pulmonary hypertension): 少數病人使用時曾出現。
一項回顧性世代研究估計風險為 7%(177 名中 13 名),多數有症狀。
最常於開始治療 2 週內發生,但使用期間任何時候都可能發生。
13 名中 10 名緩解,但曾在停藥後持續長達 12 個月。
危險因子:先天性心臟病、開始 diazoxide 前給予的體液量較多。
該研究作者提出的最佳實務指引:開始 diazoxide 前做心臟超音波,並於治療開始後 1 到 2 週再做一次。
第二線與其他藥物
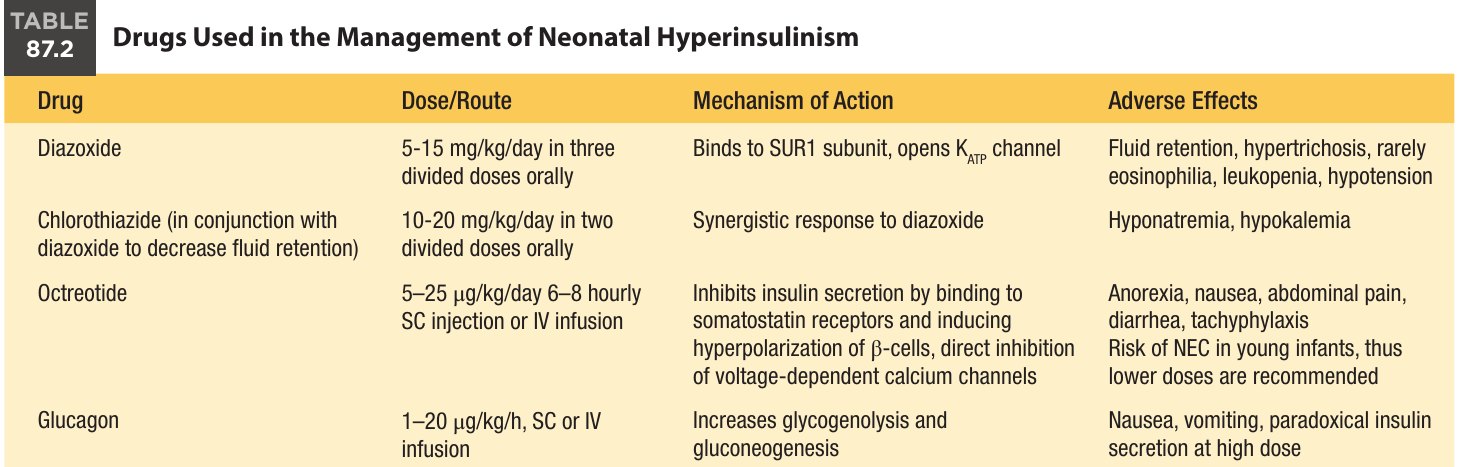
不是所有高胰島素症病人都對 diazoxide 有反應(特別是 KATP 通道致病變異者)。第二線治療包含皮下 octreotide 與升糖素輸注(Table 87.2)。
Octreotide: 已知有快速耐受性(tachyphylaxis),藥效逐漸減弱;也可能與壞死性腸炎(necrotizing enterocolitis, NEC)有關,新生兒族群需特別考量。Lanreotide: 長效體抑素(somatostatin),每月注射一次,也曾成功治療高胰島素症。升糖素輸注: 有效,但需 IV 輸注或經皮下導管連續給藥,不適合作為長期策略。連續皮下給藥系統已有描述,但受限於升糖素結晶與管路阻塞。Sirolimus: 已知會造成移植相關糖尿病,曾實驗性使用,有部分成效。
📋 Table 87.2 Drugs Used in the Management of Neonatal Hyperinsulinism 列出 diazoxide、chlorothiazide、octreotide、升糖素的劑量途徑、機轉與不良反應;注意 octreotide 在小嬰兒有 NEC 風險,建議較低劑量。
Table 87.2 重點 筆記整理表,非原書表格
藥物 劑量/途徑 機轉 不良反應
Diazoxide 5-15 mg/kg/day,分三次口服 結合 SUR1 次單元,開啟 KATP 通道 體液滯留、多毛;少見嗜酸性球增多、白血球低下、低血壓 Chlorothiazide (與 diazoxide 併用以減少體液滯留)10-20 mg/kg/day,分兩次口服 與 diazoxide 有協同反應 低血鈉、低血鉀 Octreotide 5–25 μg/kg/day,每 6–8 小時 SC 注射或 IV 輸注 結合體抑素受體抑制胰島素分泌,誘發 β 細胞過極化,並直接抑制電壓依賴性鈣通道 厭食、噁心、腹痛、腹瀉、快速耐受性;小嬰兒有 NEC 風險,故建議較低劑量 Glucagon 1–20 μg/kg/h,SC 或 IV 輸注 增加肝醣分解與糖質新生 噁心、嘔吐;高劑量時反常地促進胰島素分泌
營養與家屬衛教
可增加餵食的碳水化合物含量,或調整禁食間隔的長度與頻率。
有時需經腸道連續給予葡萄糖(D20W),以維持夜間正常血糖。
家屬要學會使用血糖機,並留意低血糖的徵候與症狀;出院前必須教導父母給予升糖素。
胰臟切除後的長期結果
需要胰臟切除的病人,日後發生胰島素依賴型糖尿病及神經行為問題的風險高。
Lord 等近期報告 121 名接受胰臟切除的先天性高胰島素症兒童:
Lord 等:121 名胰臟切除兒童的結果 筆記整理表,非原書表格
結果 數據
糖尿病 長期追蹤 36% 發生;這些病人中 20% 在術後立即發生 切除範圍與糖尿病 有糖尿病者 93% 切除 95% 以上胰臟;無糖尿病者切除比例中位數 65% 神經行為問題(家長問卷) 48% 有疑慮:精神或行為問題 21%、語言遲緩 18%、學習障礙 16% 適應行為量化測量 27% 異常 局灶 vs 瀰漫 神經發育結果相近,提示共同暴露於新生兒期反覆低血糖可能 是原因
新生兒高血糖 Neonatal Hyperglycemia
總論
胰島素是胎兒生長的關鍵調節者,因此持續胰島素缺乏造成高血糖的嬰兒,幾乎都是 SGA 出生且有子宮內生長遲滯病史。
一般認為自體免疫破壞 β 細胞至少需 6 個月才顯現,所以自體免疫第 1 型糖尿病不會早於 6 個月發生;明顯例外是 IPEX 相關糖尿病。
6 個月以下嬰兒持續高血糖且符合糖尿病標準(空腹 >125 mg/dL 或 >200 mg/dL),強烈提示單基因病因,基因檢測至少 80% 為陽性。
生命頭幾個月發病的糖尿病嬰兒,約 50% 會在 1 到 2 歲緩解(TNDM),但其中相當比例於兒童晚期或青春期復發。
早發成人糖尿病家族史(可能被報告或先假定為 T1DM、T2DM、MODY)可提示遺傳性胰島素分泌異常;但 70% 分子確診個案沒有 陽性家族史。
確定基因病因對治療有立即影響:KCNJ11 或 ABCC8 致病變異者,最佳治療是口服磺醯脲類而非胰島素。
暫時性壓力相關高血糖 Transient Stress-Related Hyperglycemia
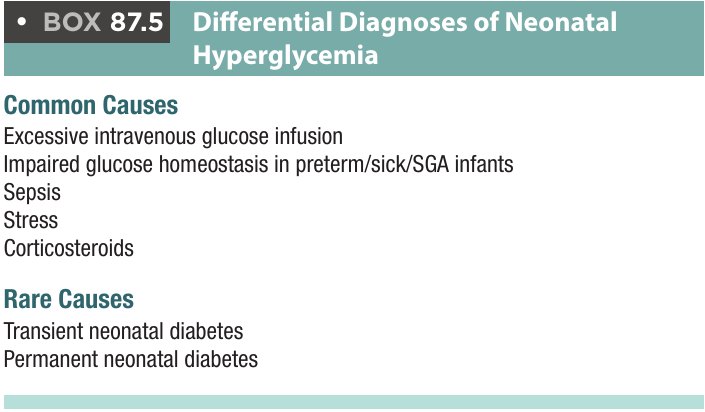
新生兒高血糖最常見為暫時性,由生理壓力(如敗血症或其他急性疾病)引起,特別是接受連續靜脈葡萄糖輸注的嬰兒(Box 87.5)。
急性疾病時分泌的皮質醇與兒茶酚胺增加糖質新生、肝醣分解與胰島素阻抗,都使血漿葡萄糖上升。
隨整體臨床狀況改善、葡萄糖輸注速率降到最低必要量,高血糖會改善。短期控制可能需要胰島素輸注。
📦 Box 87.5 Differential Diagnoses of Neonatal Hyperglycemia 常見原因為靜脈葡萄糖輸注過量、早產/生病/SGA 嬰兒的葡萄糖恆定受損、敗血症、壓力、皮質類固醇;罕見原因為暫時性與永久性新生兒糖尿病。
Box 87.5 重點 筆記整理表,非原書表格
常見原因 罕見原因
靜脈葡萄糖輸注過量
早產/生病/SGA 嬰兒葡萄糖恆定受損
敗血症
壓力
皮質類固醇
新生兒糖尿病 Neonatal Diabetes Mellitus
新生兒糖尿病(neonatal diabetes mellitus, NDM)基因異質性高,已知超過 20 種基因亞型。
預後差異很大:從輕微、自行緩解的高血糖,到伴隨嚴重神經發育特徵的永久型。
部分類型對磺醯脲類有反應,部分沒有。因此一旦臨床診斷 NDM,應及早轉介基因檢測。
沒有家族史不能排除基因病因,因為多數致病變異為自發產生。
染色體 6q24 異常造成的暫時性新生兒糖尿病 Transient Neonatal Diabetes Mellitus due to Chromosome 6q24 Anomalies
TNDM 病人多數(70%)有染色體 6q24 銘印區異常。此區有共用啟動子的 PLAGL1 與 HYMAI 兩基因;啟動子甲基化依親源而異:正常僅表現父系等位基因,母系等位基因被甲基化而不表現。
使 PLAGL1 與 HYMAI 表現相對增加的情況都會造成 TNDM:
父系單親二體(paternal uniparental disomy)
父系等位基因上的 6q24 重複
母系等位基因低甲基化,造成不當表現
ZFP57 雙等位基因致病變異引起的多位點銘印紊亂(multilocus imprinting disturbance, MLID)
過度表現導致 TNDM 的機轉尚未完全了解。PLAGL1 另受一個非銘印啟動子控制,因而有假說認為 TNDM 出生後緩解是切換到此啟動子所致。
病程: 中位數 3 個月緩解,但約半數於青春期糖尿病再現。處置: 皮下胰島素治療至緩解。相關特徵: 子宮內生長遲滯(IUGR)、巨舌(44%)、臍疝氣(21%);其他報告包括臉部畸形(18%)、心臟與腎臟異常(9%)、手部異常(8%)。部分 6q24 異常的 TNDM 病人在新生兒糖尿病緩解後發生高胰島素性低血糖 ;據報對 diazoxide 有反應,追蹤 1 到 4 年後仍需 diazoxide。
KATP 致病變異造成的暫時性新生兒糖尿病 Transient Neonatal Diabetes Mellitus due to KATP Pathogenic Variants
約 25% TNDM 病人 6q24 甲基化正常,其中多數有 KCNJ11 或 ABCC8 異合子活化性致病變異。
相同基因的活化性變異也會造成 PNDM。部分研究認為 TNDM 的變異功能上較輕,但某些 KCNJ11 變異在 PNDM 與 TNDM 都有報告,故絕對的基因型—表型相關可能不存在。
與 6q24 相關 TNDM 相比,KATP 相關 TNDM:出生體重較高、診斷較晚、緩解較晚、高血糖復發較早。
KCNJ11 與 ABCC8 相關 TNDM 未見明顯臨床差異,兩者對磺醯脲類反應都好。
TNDM 的其他基因病因 Additional Genetic Causes of Transient Neonatal Diabetes Mellitus
INS 啟動子: 數種雙等位基因致病變異見於 TNDM,也可造成 PNDM。基因型—表型相關有限;例如 INS 啟動子變異 c.331C>G 在部分個體造成 TNDM,在其他個體造成 PNDM,甚至同一家族內亦然,原因未知。SLC2A2(編碼 GLUT2): 同合子致病變異見於 4 名無血緣的 TNDM 病人,其中 3 名父母為表親。3 名起初看似單純糖尿病,但 4 名最終都出現 Fanconi-Bickel 症候群(FBS)相關表現。SLC2A2 雙等位基因致病變異已知造成 FBS:腎 Fanconi 症候群、生長不良、肝腫大、葡萄糖與半乳糖利用受損。不過超過 95% 雙等位基因 SLC2A2 致病變異者以 FBS 症狀表現而無新生兒糖尿病,此表現差異的原因未知。
兩種主要 TNDM 比較 筆記整理表,非原書表格
項目 6q24 異常 KATP 致病變異
佔 TNDM 比例 多數(70%) 約 25% 為 6q24 甲基化正常者,其中多數屬此型 機轉 PLAGL1 與 HYMAI 表現相對增加 KCNJ11 或 ABCC8 異合子活化性變異 出生體重 相對較低 較高 診斷時間 相對較早 較晚 緩解 中位數 3 個月 較晚 復發 約半數於青春期 高血糖復發較早 治療 皮下胰島素至緩解 對磺醯脲類反應好
永久性新生兒糖尿病的非症候群病因 Nonsyndromic Causes of Permanent Neonatal Diabetes Mellitus
新生兒糖尿病在生命頭一兩年未見緩解者,歸類為 PNDM。
KCNJ11 與 ABCC8(較常見 KCNJ11): 最常見原因,異合子活化性致病變異,約佔全部 PNDM 近一半。
變異降低通道對細胞 ATP 濃度的敏感性,使通道不當開啟、抑制胰島素分泌。
KCNJ11 變異造成的 PNDM 有 20% 同時有發展遲緩、癲癇與新生兒糖尿病(developmental delay, epilepsy, and neonatal diabetes, DEND)症候群 。
KCNJ11 內有明確基因型—表型相關:部分變異與 DEND 相關,其他僅有 PNDM。
通常對磺醯脲類反應良好;DEND 的部分神經特徵也有反應的報告,凸顯鉀通道在神經細胞中的重要性。
INS: 也是 PNDM 常見原因,約 10%。可為同合子(近親後代較多)或異合子,兩者都使胰島素蛋白產生不足。較罕見: GCK 與轉錄因子 PDX1 的雙等位基因不活化變異。
GCK 是 β 細胞的「葡萄糖感測器」,將葡萄糖轉為 glucose 6-phosphate。GCK 異合子致病變異是 MODY 相對常見的原因,佔 MODY 病人 20% 到 50%。因此 PNDM 病人若有 MODY 家族史、輕度空腹高血糖,或非肥胖母親有妊娠糖尿病,應強烈考慮 GCK。
PDX1 是胚胎期胰臟形成所需的轉錄因子。部分 PDX1 同合子致病變異者胰臟缺如,除 PNDM 外還有外分泌功能不全;另一些人外分泌功能完好。
新生兒糖尿病的症候群病因 Syndromic Causes of Neonatal Diabetes Mellitus
其他已知基因病因因常伴隨非內分泌特徵,通常被視為「症候群性」。
部分症候群性 NDM 有其他表現(如先天性心臟缺陷),但糖尿病常是最初表現,因此早期基因診斷有助指引處置與必要的篩檢。
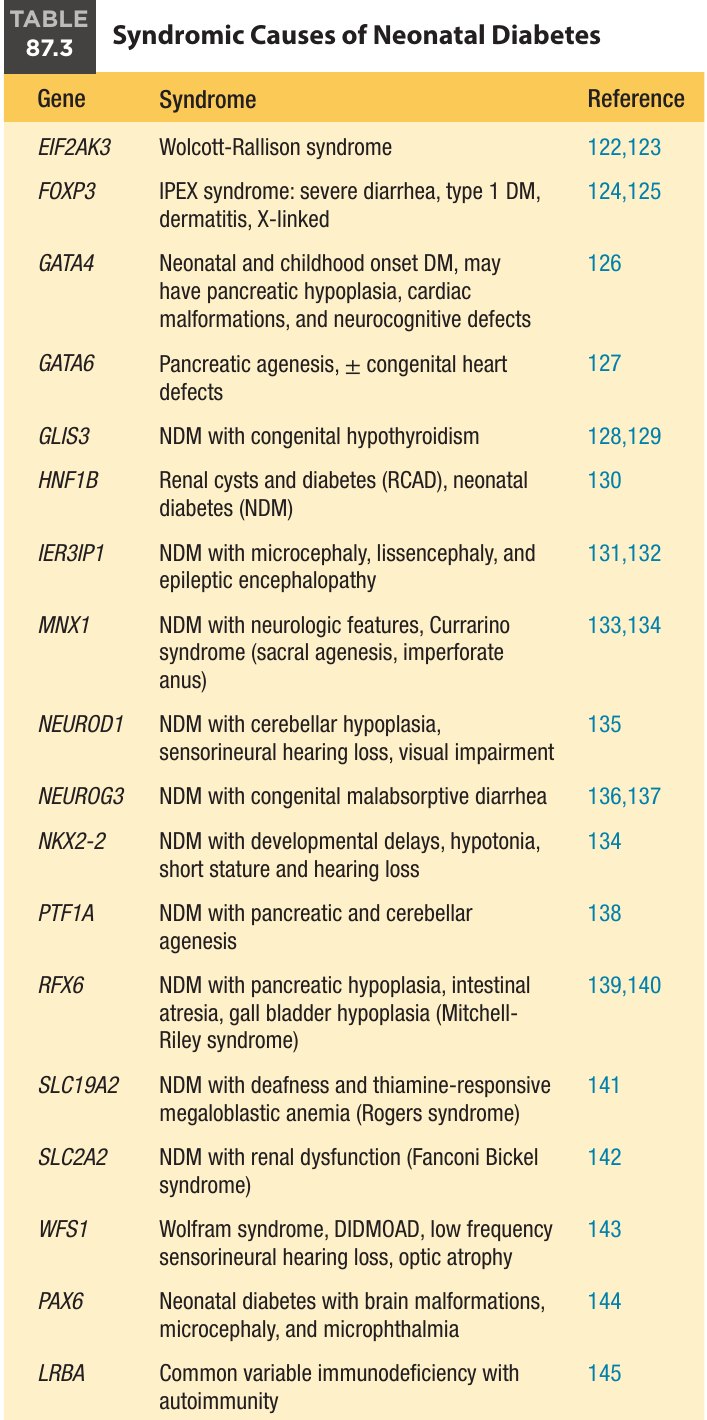
Wolcott-Rallison 症候群 (EIF2AK3 雙等位基因致病變異):通常以新生兒糖尿病表現,其他特徵(骨骼發育不良、發展遲緩、肝功能異常)可能較晚才出現。父母為近親的 NDM 病人,四分之一為此症候群,使其成為該族群 PNDM 最常見的原因。其餘見 Table 87.3。由於基因病因眾多,同時定序多基因通常是最有效率的診斷方式。
📋 Table 87.3 Syndromic Causes of Neonatal Diabetes 依基因列出症候群性 NDM 及伴隨特徵,可作為看到胰臟、神經、腸道或腎臟合併異常時的查表。
Table 87.3 重點 筆記整理表,非原書表格
基因 症候群/伴隨特徵
EIF2AK3 Wolcott-Rallison 症候群 FOXP3 IPEX 症候群:嚴重腹瀉、第 1 型糖尿病、皮膚炎,X 性聯 GATA4 新生兒及兒童期發病糖尿病,可有胰臟發育不全、心臟畸形、神經認知缺陷 GATA6 胰臟缺如 ± 先天性心臟缺陷 GLIS3 NDM 合併先天性甲狀腺低下 HNF1B 腎囊腫與糖尿病(RCAD)、NDM IER3IP1 NDM 合併小頭、無腦回(lissencephaly)、癲癇性腦病變 MNX1 NDM 合併神經特徵、Currarino 症候群(薦骨缺如、肛門閉鎖) NEUROD1 NDM 合併小腦發育不全、感音神經性聽損、視覺障礙 NEUROG3 NDM 合併先天吸收不良性腹瀉 NKX2-2 NDM 合併發展遲緩、肌張力低下、身材矮小、聽損 PTF1A NDM 合併胰臟與小腦缺如 RFX6 NDM 合併胰臟發育不全、腸閉鎖、膽囊發育不全(Mitchell-Riley 症候群) SLC19A2 NDM 合併耳聾與對硫胺素有反應的巨母紅血球性貧血(Rogers 症候群) SLC2A2 NDM 合併腎功能異常(Fanconi-Bickel 症候群) WFS1 Wolfram 症候群(DIDMOAD),低頻感音神經性聽損、視神經萎縮 PAX6 新生兒糖尿病合併腦部畸形、小頭、小眼 LRBA 共通變異型免疫不全合併自體免疫
新生兒糖尿病基因型與治療方向 筆記整理表,非原書表格
基因型 病程 佔比/特徵 治療重點
6q24 暫時 TNDM 的 70%;巨舌、臍疝氣 胰島素至緩解,常在 12 週大前停藥 KCNJ11/ABCC8 暫時或永久 PNDM 近一半;KCNJ11 PNDM 有 20% 為 DEND 磺醯脲類 INS 暫時或永久 PNDM 約 10% 原文未提磺醯脲類反應;至少在基因診斷前用胰島素 GCK、PDX1 雙等位基因 永久 較罕見;PDX1 可有胰臟缺如與外分泌不全 原文未特別說明,至少在基因診斷前用胰島素 症候群性 依基因而異 Wolcott-Rallison 為近親父母族群最常見原因 早期基因診斷以指引處置與篩檢
新生兒高血糖的處置 Management of Neonatal Hyperglycemia
處置取決於臨床情境與基因檢測結果。
暫時性高血糖: 最好治療潛在原因(如敗血症)。除密切監測血糖外,外源性葡萄糖可減至約 3 mg/kg/min。必要時開始胰島素,從低劑量輸注起(例如 0.03 units/kg/h)。新生兒糖尿病: 至少在基因診斷確定前需要胰島素。6q24 異常: 胰島素需求通常很快下降,常在 12 週大前停藥。高血糖可能在併發疾病時復發,之後超過半數兒童會再現,通常在青春期。KCNJ11 或 ABCC8 變異: 可用磺醯脲類。
通常最好在開始磺醯脲類時逐步減少胰島素。
磺醯脲類劑量往往高於成人常用量。
超過 90% 能成功由胰島素轉換並維持接近正常的血糖控制;磺醯脲類失敗的相關因素為特定基因變異與糖尿病病程較長。
磺醯脲類不只有效達到正常血糖,也改善 DEND 病人的神經狀態,似乎與小腦灌流改善有關。
臨床反思:NICU 視角 Clinical Reflection—NICU Perspective
臨床上可帶走的重點
生命最初數小時的低血糖多屬轉換期現象;真正要追的是持續、頑抗或 48 小時後仍存在的低血糖。
低血糖當下的關鍵檢體最有診斷價值,並要同時送血漿葡萄糖、盡快送達檢驗室,因 POC 可能假性偏低。
葡萄糖輸注速率需求 >10 mg/kg/min 時,要強烈想到高胰島素症。測不到胰島素不能排除,應同時看 β-羥丁酸、FFA 與升糖素反應。
神經性低血糖徵象可能細微,且無症狀閾值仍無定論;PES 與 AAP 的數字不同,反映權衡不同,而非其中一方已被證實。
低血糖新生兒沒有電解質異常不能排除 CAH;腦下垂體低下者要先處理腎上腺再補甲狀腺素。
使用 diazoxide 要留意體液滯留與肺高壓;octreotide 在小嬰兒要考量 NEC 風險。
對 diazoxide 無反應者,先以 18F-fluoro-L-DOPA PET 釐清局灶或瀰漫,再決定手術範圍。
6 個月內的持續高血糖要送基因檢測,即使無家族史;KCNJ11、ABCC8 變異的治療方向與其他類型不同。
多數新生兒高血糖仍是壓力或葡萄糖輸注相關,先處理潛在原因並降低輸注速率。
閱讀時請留意 Points to Verify
原文內部不一致
GLUT2 與胰島素: 內文稱 GLUT2 為 insulin-independent,Fig. 87.2 圖說則寫 insulin-dependent。葡萄糖磷酸化酵素: Mechanism of Insulin Secretion 內文寫由 galactokinase 磷酸化,Fig. 87.2 圖說與 Glucokinase 小節皆為 glucokinase,疑似誤植;筆記該步驟未寫酵素名。GLUT2 基因名: 內文一處寫 SLCA2A,後文與 Table 87.3 皆為 SLC2A2。GLUD1 機轉: 內文稱 GDH「converts GDP to GTP」且功能獲得變異升高 GTP/GDP 比,Fig. 87.2 圖說則稱白胺酸活化 GDH、增加麩胺酸氧化而提高 ATP:ADP 比,圖上 GDH 催化 glutamate 到 α-ketoglutarate。Box 編號: 高胰島素症診斷段落寫「see Box 87.4」,但診斷標準實際在 Box 87.3。Box 87.3: 胰島素標準「>2 uIU/mL)」多一個括號;內文列 C-peptide ≥0.5 ng/mL,Box 的診斷標準未列。關鍵檢體: 內文把血清胺基酸列入關鍵檢體要評估的受質,Box 87.3 則標註不必在低血糖當下採集。Box 87.2: 括號寫成 β sympathomimetics [e.g., terbutaline, oral hypoglycemic agents],把口服降血糖藥放在 β 交感神經作用劑的舉例內;筆記分開列出。Box 87.4 分類: BWS 與胃底摺疊術後列為「永久性」高胰島素,但內文稱 BWS 低血糖多在頭幾天緩解;SGA 同時列在高胰島素與正常胰島素的暫時性兩類(內文以多因子解釋)。Box 內的 β 細胞腺瘤—MEN1、糖質新生異常、有機酸尿症,本章內文沒有展開。GLUD1 與 GCK 發病年齡: Table 87.1 寫 GLUD1 通常 >6 個月,內文為 4 到 12 個月且可於頭幾天表現;Table 87.1 寫 GCK 通常 >6 個月、輕度高胰島素,內文則稱可有新生兒期嚴重低血糖。GLUD1 飲食: Table 87.1 寫限制白胺酸,內文寫高蛋白餐前碳水化合物負荷。6q24 TNDM 復發比例: 同型描述一處為 about half,處置段為 over half。糖尿病母親之嬰兒: 低血糖緩解時間一處為「first days to the week of life」,同段又稱在頭一到兩週減除支持。糖尿病標準: 原文「>125 mg/dL fasting or >200 mg/dL」第二項未註明採血條件。DAX-1: 表現組織列「adrenal, hypothalamic, pituitary, and hypothalamic」,下視丘重複,疑似誤植;別名 NROB1 照原文保留。
個人讀書筆記,依 Avery 教科書整理;圖表擷取自原書,內容以原書為準。