PART XVIII · CRANIOFACIAL AND ORTHOPEDIC CONDITIONS · CHAPTER 88
顱顏疾患Craniofacial Conditions
本章重點 Key Points
- 顱顏畸形會影響吞嚥、呼吸、聽力、視力、語言與發展;部分新生兒可能出現危及生命的呼吸道阻塞。
- 及早辨識與評估(包含適當的診斷檢查、找出相關健康問題、家屬衛教),對受影響新生兒的照護與預後有正面影響。
- 及時轉介或會診多專科顱顏團隊(multidisciplinary craniofacial team),是提供協調性內外科處置的重要一步。團隊主要成員見 Box 88.1;美國顱顏裂協會(American Cleft Palate-Craniofacial Association, ACPA)認證團隊名單可在其網站查詢:https://acpa-cpf.org/acpa-familyservices/find-a-team/。
導論:新生兒照護者的角色 Introduction
- 新生兒照護者常是顱顏畸形兒的第一線接觸者。頭面部異常容易令新手父母不安,他們心裡立刻浮現的問題是:孩子的外觀、感受與發展會不會正常?
- 了解顱顏異常與餵食、呼吸、聽力、視力、語言、整體發展之間的關聯,照護者才能開始為家屬提供諮詢。
- 多種顱顏症候群都有呼吸道受損的描述,及早發現可能救命;迅速認出指向某症候群或診斷的異常組合,能讓評估與治療更有針對性。
- 本章聚焦新生兒照護者最常遇到的顱顏疾患,逐一說明診斷與病因、表型、潛在加護病房(ICU)問題,以及基本處置與篩檢建議。
- Table 88.1、88.2 精簡列出顱顏畸形與症候群可能遇到的 ICU 問題。
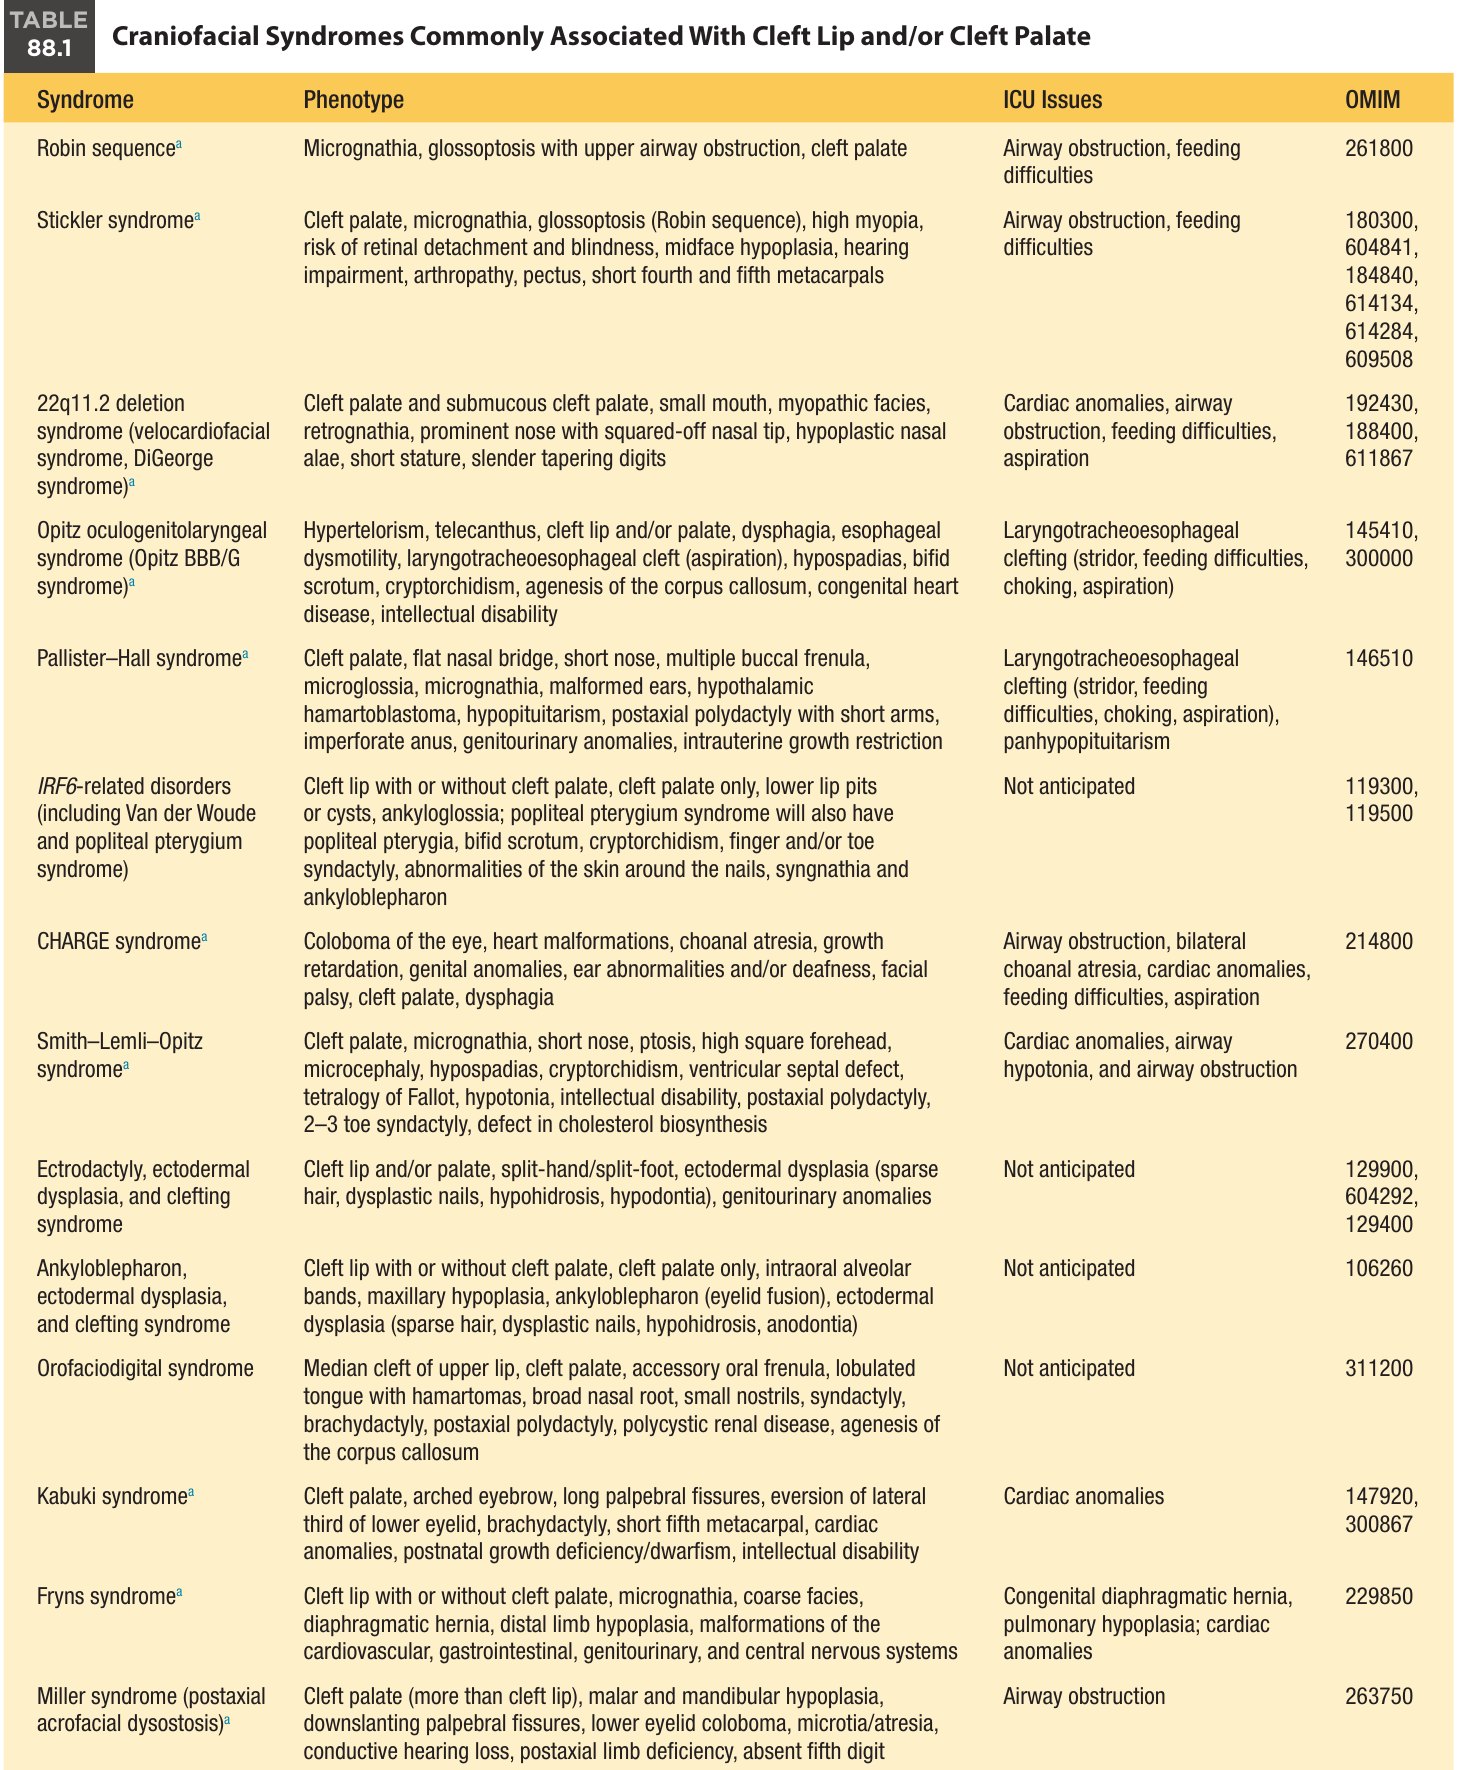
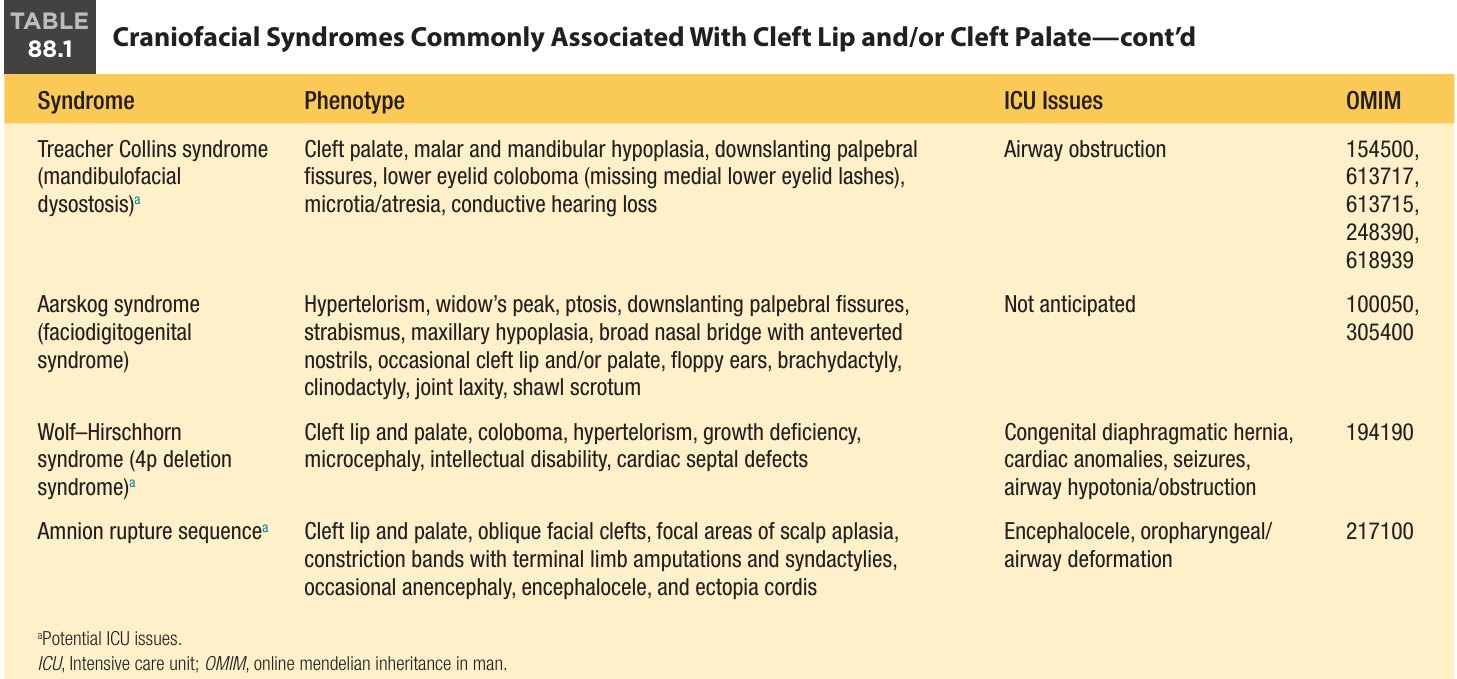
| 主要 ICU 問題 | 症候群 | 可協助辨識的表型線索 |
|---|---|---|
| 呼吸道阻塞+餵食困難 | Robin 序列;Stickler 症候群 | 小下頜、舌後墜、顎裂;Stickler 另有高度近視、視網膜剝離與失明風險、中臉發育不良、聽力障礙、關節病變、胸廓異常(pectus)、第四與第五掌骨短 |
| 心臟異常、呼吸道阻塞、餵食困難、吸入 | 22q11.2 缺失症候群(velocardiofacial/DiGeorge 症候群) | 顎裂與黏膜下顎裂、小嘴、肌病樣面容、下頜後縮、鼻子突出且鼻尖方形、鼻翼發育不良、身材矮小、手指細長漸尖 |
| 喉氣管食道裂(喘鳴、餵食困難、嗆咳、吸入) | Opitz 眼生殖喉症候群(Opitz BBB/G) | 眼距過寬、內眥贅距、唇裂及/或顎裂、吞嚥困難、食道運動異常、尿道下裂、陰囊分裂、隱睪、胼胝體缺失、先天性心臟病、智能障礙 |
| 喉氣管食道裂+全腦下垂體低下 | Pallister–Hall 症候群 | 顎裂、鼻樑扁平、短鼻、多條頰繫帶、小舌、小下頜、耳畸形、下視丘 hamartoblastoma、腦下垂體低下、軸後多指合併短臂、肛門閉鎖、泌尿生殖異常、子宮內生長遲滯 |
| 呼吸道阻塞、雙側後鼻孔閉鎖、心臟異常、餵食困難、吸入 | CHARGE 症候群 | 眼部缺損、心臟畸形、後鼻孔閉鎖、生長遲滯、生殖器異常、耳異常及/或耳聾、顏面神經麻痺、顎裂、吞嚥困難 |
| 心臟異常、呼吸道低張與阻塞 | Smith–Lemli–Opitz 症候群 | 顎裂、小下頜、短鼻、眼瞼下垂、高而方的前額、小頭、尿道下裂、隱睪、室間隔缺損、法洛氏四重症、低張、智能障礙、軸後多指、第 2–3 趾併趾、膽固醇生合成缺陷 |
| 心臟異常 | Kabuki 症候群 | 顎裂、弓形眉、長瞼裂、下眼瞼外三分之一外翻、短指、第五掌骨短、生後生長不足/侏儒、智能障礙 |
| 先天性橫膈疝氣、肺發育不全、心臟異常 | Fryns 症候群 | 唇裂合併或不合併顎裂、小下頜、粗糙面容、肢體遠端發育不良、心血管/腸胃/泌尿生殖/中樞神經系統畸形 |
| 呼吸道阻塞 | Miller 症候群(軸後肢端顏面骨發育不全);Treacher Collins 症候群(下頜顏面骨發育不全) | 兩者皆有顎裂、顴骨與下頜發育不良、瞼裂下斜、下眼瞼缺損、小耳/耳道閉鎖、傳導性聽損;Miller 另有軸後肢體缺損、第五指缺失;Treacher Collins 的缺損表現為下眼瞼內側睫毛缺失 |
| 橫膈疝氣、心臟異常、癲癇、呼吸道低張/阻塞 | Wolf–Hirschhorn 症候群(4p 缺失) | 唇顎裂、眼缺損、眼距過寬、生長不足、小頭、智能障礙、心臟中隔缺損 |
| 腦膨出、口咽/呼吸道變形 | 羊膜破裂序列(amnion rupture sequence) | 唇顎裂、斜面裂、局部頭皮發育不全、束帶造成肢端截斷與併指趾;偶有無腦、腦膨出、心臟外露 |
| 未預期有 ICU 問題 | IRF6 相關疾患(含 Van der Woude、膕翼狀胬肉症候群);EEC(缺指、外胚層發育不良、裂);AEC(眼瞼沾黏、外胚層發育不良、裂);口面指症候群(orofaciodigital);Aarskog 症候群 | IRF6:下唇凹陷或囊腫、舌繫帶過短;膕翼狀胬肉症候群另有膕窩翼狀胬肉、陰囊分裂、隱睪、併指趾、指甲周圍皮膚異常、口腔黏連、眼瞼沾黏。EEC:裂手/裂足、外胚層發育不良。AEC:口內齒槽束帶、眼瞼融合。口面指:上唇正中裂、副繫帶、分葉舌合併錯構瘤、多囊腎、胼胝體缺失。Aarskog:美人尖、披肩陰囊、偶見唇裂及/或顎裂 |
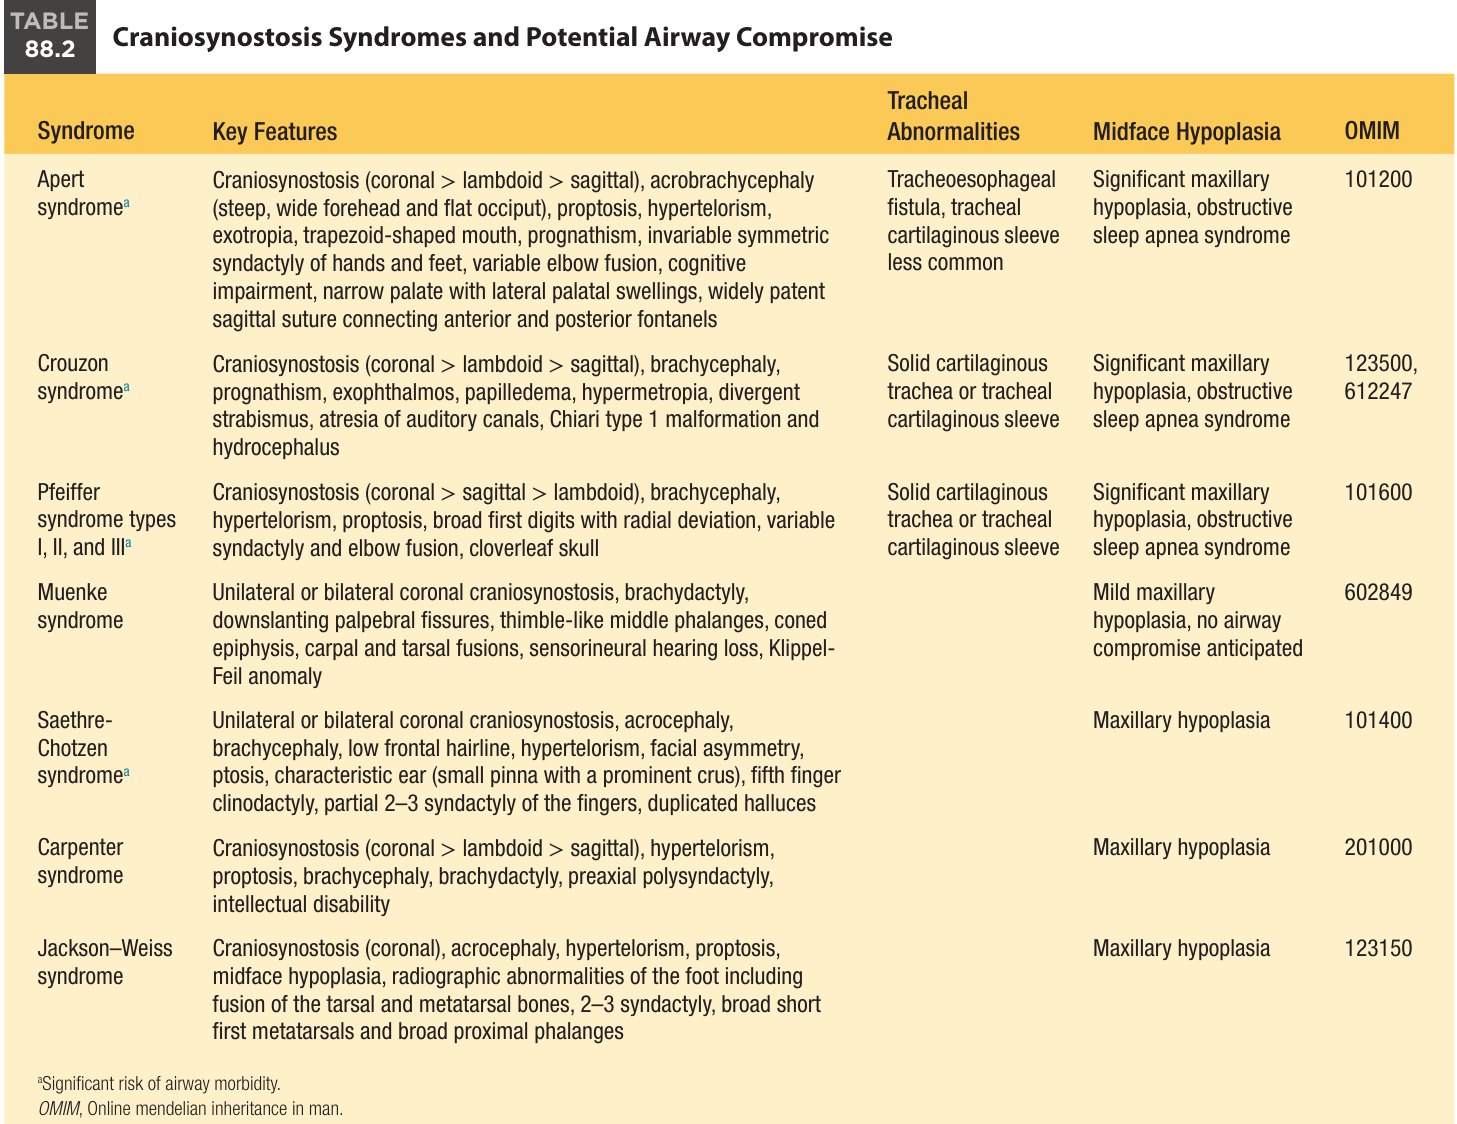
| 症候群 | 顱縫受累 | 氣管異常 | 中臉發育不良 | 呼吸道風險顯著 |
|---|---|---|---|---|
| Apert | 冠狀 > 人字 > 矢狀 | 氣管食道瘻管;氣管軟骨套較少見 | 上頜發育不良明顯、阻塞性睡眠呼吸中止症候群 | 是 |
| Crouzon | 冠狀 > 人字 > 矢狀 | 實心軟骨氣管或氣管軟骨套 | 上頜發育不良明顯、阻塞性睡眠呼吸中止症候群 | 是 |
| Pfeiffer I/II/III 型 | 冠狀 > 矢狀 > 人字 | 實心軟骨氣管或氣管軟骨套 | 上頜發育不良明顯、阻塞性睡眠呼吸中止症候群 | 是 |
| Muenke | 單側或雙側冠狀 | 未列 | 輕度上頜發育不良,未預期呼吸道受損 | 否 |
| Saethre-Chotzen | 單側或雙側冠狀 | 未列 | 上頜發育不良 | 是 |
| Carpenter | 冠狀 > 人字 > 矢狀 | 未列 | 上頜發育不良 | 否 |
| Jackson–Weiss | 冠狀 | 未列 | 上頜發育不良 | 否 |
Table 88.2 其他表型特徵 Key Features
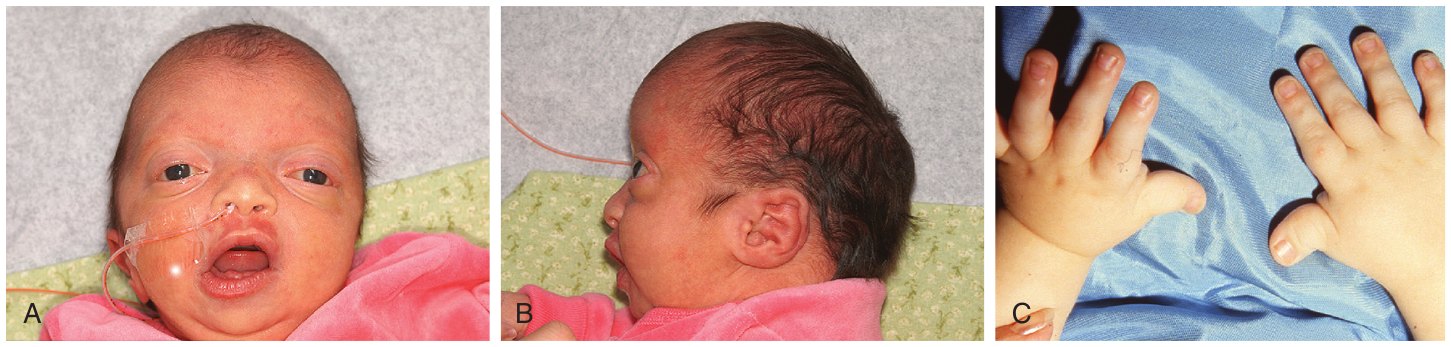
- Apert:尖短頭(acrobrachycephaly:前額陡而寬、枕部扁平)、突眼、眼距過寬、外斜視、梯形嘴、下頜前突、手足必有對稱性併指趾、肘融合程度不一、認知障礙、窄顎合併外側顎腫脹、矢狀縫大開並連接前後囟。
- Crouzon:短頭、下頜前突、眼球突出、視乳頭水腫、遠視、散開性斜視、外耳道閉鎖、Chiari 第 1 型畸形與水腦。
- Pfeiffer:短頭、眼距過寬、突眼、第一指趾寬且橈側偏斜、併指趾與肘融合程度不一、苜蓿葉顱(cloverleaf skull)。
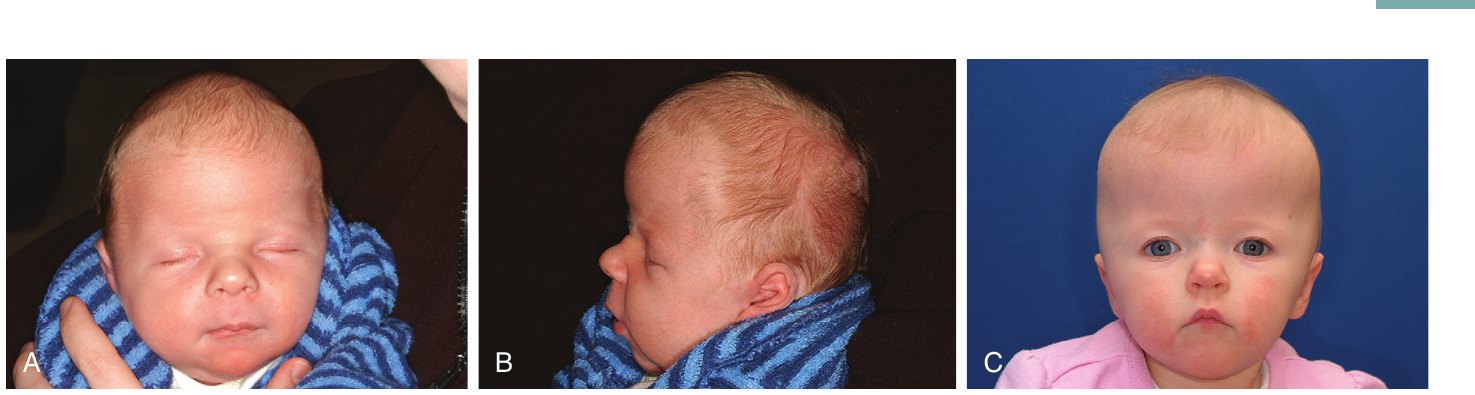
- Muenke:短指、瞼裂下斜、頂針樣中節指骨、錐形骨骺、腕骨與跗骨融合、感覺神經性聽損、Klippel-Feil 異常。
- Saethre-Chotzen:尖頭、短頭、前額髮線低、眼距過寬、臉部不對稱、眼瞼下垂、特徵性耳(耳廓小、耳輪腳突出)、第五指彎曲、手指第 2–3 指部分併指、拇趾重複。
- Carpenter:眼距過寬、突眼、短頭、短指、軸前多併指、智能障礙。
- Jackson–Weiss:尖頭、眼距過寬、突眼、中臉發育不良、足部放射學異常(跗骨與蹠骨融合)、第 2–3 併趾、第一蹠骨寬短、近節趾骨寬。
小下頜與 Robin 序列 Micrognathia/Robin Sequence
診斷與病因 Diagnosis and Etiology
Robin 序列(Robin sequence, RS;Pierre Robin sequence)小下頜(micrognathia)、舌後墜(glossoptosis)與呼吸道阻塞三者並存。顎裂是常見特徵,但並非診斷所必需。
- 一項族群病例對照研究中,約四分之一的顎裂(cleft palate, CP)嬰兒有 RS。
- RS 的病因與表型都高度異質。191 名 RS 兒童的大型世代研究:
- 單獨 RS(isolated)38%;染色體異常 9%;孟德爾遺傳疾病 29%;找不到原因 24%。
- 共診斷出 22 種孟德爾疾病,其中最常見的是 Stickler 症候群。
- 異質性加上缺乏一致接受的診斷標準與定義,真實盛行率難以確知。42 篇國際研究的回顧估計出生盛行率介於 1:3900 至 1:122,400(每 10 萬 0.8 至 32.0),平均 1:24,500。
表型 Phenotype
- 嚴重度差異很大,但核心特徵是:小下頜、舌後墜,以及由此造成的舌根層級上呼吸道阻塞。
- 顎裂:約 90% 伴隨。
- 寬 U 形顎裂是 RS 的典型表現,看到時應評估有無小下頜或呼吸道阻塞的徵象。
- 窄 V 形顎裂則較常見於無 RS 的嬰兒。
- 小下頜:下頜小且對稱性後縮,屬主觀診斷;評估上下頜差距(maxillomandibular discrepancy,即中線處上、下齒槽脊的距離)有助辨識。
- 舌後墜:屬動態現象,定義為舌根移位進入口咽及下咽。
- RS 各病例的舌頭大小不一,舌後墜嚴重度與小下頜程度不一定相關。
- 口內檢查可見舌頭位置偏後,偶爾被拉入顎裂中。
- 上呼吸道阻塞:常表現為鼾音(stertor)、呼吸費力或阻塞性呼吸中止,並可能合併餵食困難與體重增加不良。
- 臨床上可判斷病人屬於單獨 RS、RS plus(RS 合併其他異常),或症候群型 RS。
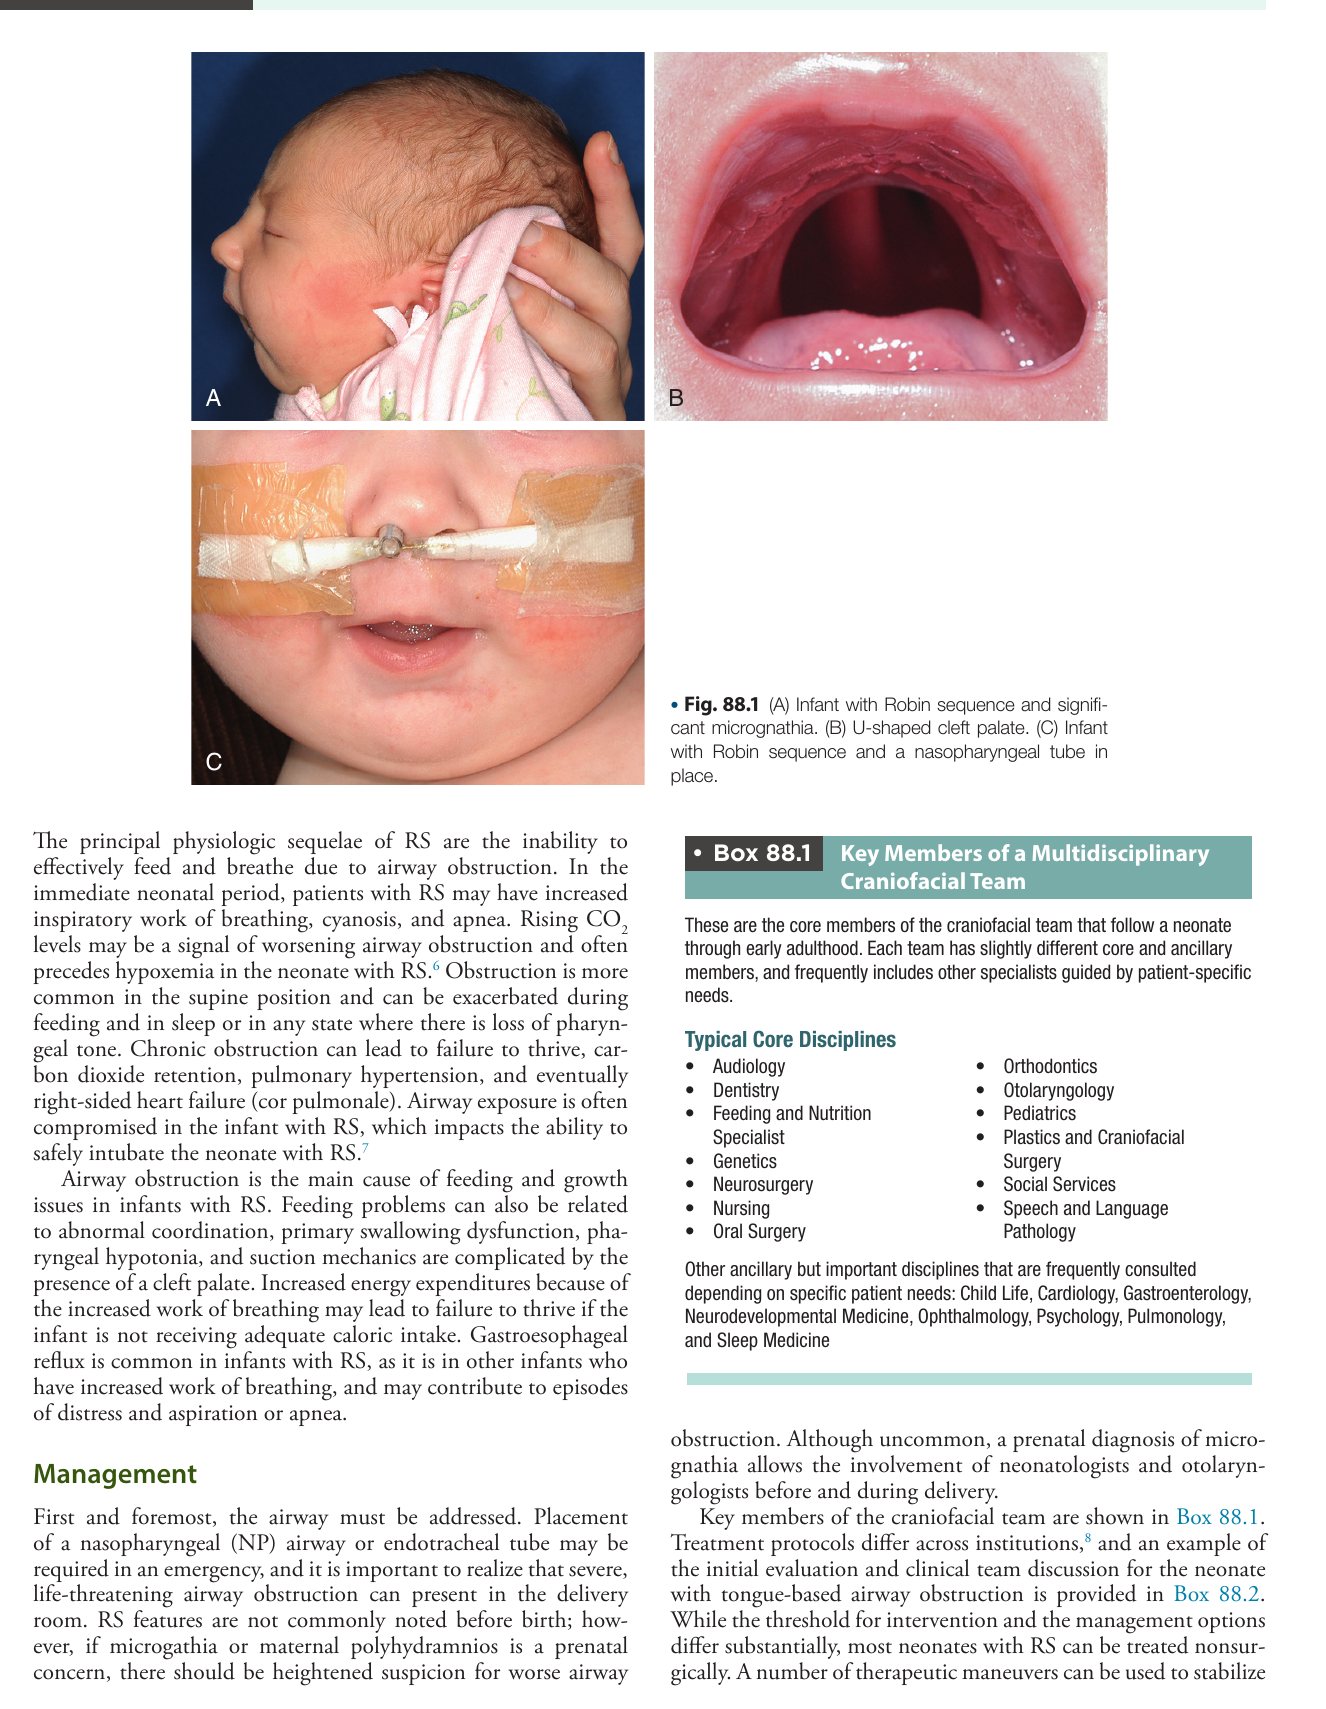
加護病房問題 Intensive Care Unit Concerns
呼吸道
- 機轉:舌頭往後咽壁移位或向上進入顎裂;舌頭可像球閥(ball valve)一樣造成吸氣性阻塞。
- 主要生理後果是因呼吸道阻塞而無法有效餵食與呼吸。
- 新生兒早期可見吸氣費力增加、發紺、呼吸中止。
- CO2 上升可能是呼吸道阻塞惡化的訊號,且常先於低血氧出現。
- 阻塞在仰臥時較常見,並可在餵食、睡眠或任何咽部張力喪失的狀態下加劇。
- 慢性阻塞可導致生長遲滯(failure to thrive)、二氧化碳滯留、肺高壓,最終右心衰竭(肺心症,cor pulmonale)。
- RS 嬰兒的呼吸道暴露常受影響,因而影響安全插管的能力。
餵食與生長
- 呼吸道阻塞是 RS 嬰兒餵食與生長問題的主因。
- 其他相關因素:協調異常、原發性吞嚥功能障礙、咽部低張;顎裂也使吸吮機制更複雜。
- 呼吸費力增加使能量消耗上升,若熱量攝取不足可能生長遲滯。
- 胃食道逆流在 RS 嬰兒很常見(如同其他呼吸費力增加的嬰兒),可能促成窘迫、吸入或呼吸中止發作。
處置 Management
首要:處理呼吸道
- 緊急時可能需要放置鼻咽(nasopharyngeal, NP)呼吸道或氣管內管;要記得嚴重、危及生命的呼吸道阻塞可能在產房就出現。
- RS 特徵在出生前不常被發現;但若產前已擔心小下頜或母親羊水過多,應提高對較嚴重呼吸道阻塞的警覺。
- 產前診斷小下頜雖不常見,但能讓新生兒科與耳鼻喉科在生產前與生產時即介入。
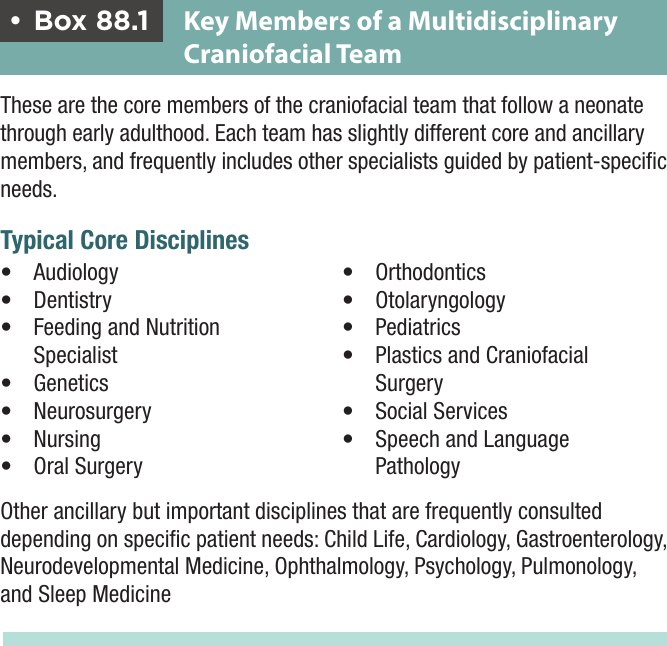
- 核心專科:聽力、牙科、餵食與營養專家、遺傳、神經外科、護理、口腔外科、齒顎矯正、耳鼻喉、小兒科、整形與顱顏外科、社工、語言病理。
- 常依需求會診:兒童生活專家(Child Life)、心臟、腸胃、神經發展、眼科、心理、胸腔、睡眠醫學。
評估與決策
- 各機構治療流程不同;Box 88.2 是舌根型呼吸道阻塞新生兒初步評估與團隊討論的範例。
- 介入門檻與處置選項差異很大,但多數 RS 新生兒可用非手術方式治療。
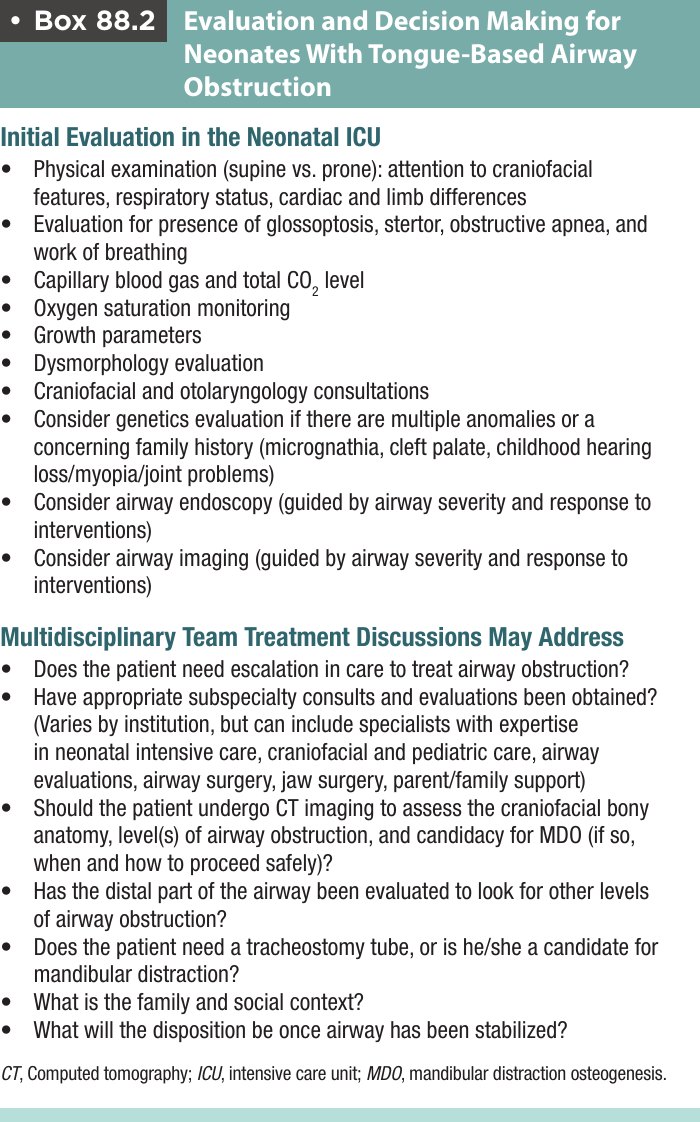
Box 88.2 重點:NICU 初步評估
- 理學檢查(比較仰臥與俯臥):注意顱顏特徵、呼吸狀態、心臟與肢體差異。
- 評估有無舌後墜、鼾音、阻塞性呼吸中止及呼吸費力。
- 微血管血氣與總 CO2;血氧飽和度監測;生長參數;畸形學評估。
- 顱顏與耳鼻喉科會診。
- 有多重異常或令人擔心的家族史(小下頜、顎裂、兒童期聽損/近視/關節問題)時,考慮遺傳評估。
- 依呼吸道嚴重度與對介入的反應,考慮呼吸道內視鏡與呼吸道影像。
Box 88.2 重點:團隊討論可涵蓋的問題
- 是否需要升級照護以治療呼吸道阻塞?
- 是否已取得適當的次專科會診與評估?(依機構不同,可包含新生兒加護、顱顏與小兒照護、呼吸道評估、呼吸道手術、顎骨手術、父母/家庭支持等專長)
- 是否該做 CT 以評估顱顏骨骼解剖、阻塞層級及下頜牽引成骨(mandibular distraction osteogenesis, MDO)適應性?若要做,何時及如何安全進行?
- 是否已評估遠端呼吸道,以尋找其他層級的阻塞?
- 需要氣切管,或適合下頜牽引?
- 家庭與社會背景為何?
- 呼吸道穩定後的去向為何?
穩定呼吸道的方法(由保守到手術)
- 俯臥或側臥:可在某種程度上改善呼吸道通暢,並有機會減少呼吸費力。
- 俯臥無法穩定呼吸道時的替代方案:NP 呼吸道、口內裝置(Tübingen palatal plate, TPP;orthodontic airway plate, OAP)、非侵襲性正壓、舌唇黏合(tongue–lip adhesion, TLA)、下頜牽引成骨。
- NP 呼吸道:
- 暫時繞過阻塞。可把氣管內管改造後經鼻孔放到會厭上方的下咽,繞過舌根阻塞。
- 兼具診斷(單純舌根層級阻塞)與治療作用。
- 有些機構讓嬰兒帶 NP 呼吸道出院:以血氧計監測,並教父母抽吸與更換。
- TPP/OAP:美國較新、歐洲已成熟的療法。口內裝置把舌頭帶向前以改善通暢,可讓新生兒與嬰兒全口進食並安全出院。
呼吸道穩定度的評估
- 藉由理學檢查、CO2 值、氧合、整夜睡眠檢查與生長情形,隨時間追蹤。
- 追蹤氧氣與 CO2 被視為 RS 的最低評估要求;部分中心建議常規做睡眠檢查以協助決策與評估介入成效。
- 嬰兒正常睡眠數據的改善、優質睡眠檢查的可近性,以及對長期預後的了解,將影響對高風險早發阻塞性睡眠呼吸中止新生兒的處理方式。
侵襲性手術的決定
- 依嬰兒臨床狀況、是否預期需長期呼吸支持、較低侵襲介入是否失敗而定。
- 氣切(tracheotomy):被視為繞過嚴重舌根阻塞的黃金標準,也是不適合低侵襲治療者的首選,例如多層級呼吸道阻塞或需較長期機械通氣者。不過其他手術可能避免氣切管。
- 下頜牽引成骨(MDO):
- 對象:無其他內科共病、單純舌根阻塞的兒童可考慮。
- 做法:截骨並放置牽引裝置,緩慢增加下頜長度,把舌根帶向前以增加呼吸道空間。
- 限制:合併呼吸道異常、肺部疾病、中樞性呼吸中止或需正壓通氣者,此手術無法達成呼吸穩定。
- 舌唇黏合(TLA):部分機構用作過渡措施,減少舌根阻塞並等待下頜生長。
手術前的完整評估
- 呼吸道內視鏡有助界定阻塞層級;顏面骨 CT 能在 MDO 前最佳呈現顎骨解剖與牙胚位置。
- 許多需要 ICU 的 RS 嬰兒,阻塞型態更複雜。除舌後墜外,尚可能有咽部低張及/或合併神經疾患造成的呼吸道清除能力受損。
- 辨識其他呼吸受損原因(如分泌物處理不良、喉氣管軟化、呼吸肌無力)會影響治療決策。
- RS 合併症候群、骨骼發育不良或神經疾患者,可能有多重呼吸受損原因,氣切可能是最佳方式。
- 因此,對姿勢治療無效、正在考慮手術的 RS 嬰兒,應接受完整呼吸道評估,並做潛在症候群或相關畸形的診斷評估,因這些可能影響呼吸狀態與治療反應。
- 需要升級呼吸道處置的 RS 新生兒,應以多專科方式考量所有治療選項及可能結果。
營養與餵食
- 可用強化母乳或配方,以側躺方式搭配顎裂奶瓶(cleft feeder)餵食,或經餵食管給予;外科胃造口在症候群型 RS 較常見。
- 呼吸道穩定後,可以也應該開始口餵;會診餵食治療師至關重要。
- 隨著張力與舌位改善及生長,吞嚥協調與餵食安全也會改善。
- 持續餵食困難者,正式吞嚥評估可能有幫助。
- 也應考慮密切觀察胃食道逆流症狀,並積極治療以預防逆流與吸入。
遺傳
- 建議遺傳會診,因為找出相關症候群會影響治療決策與後續篩檢。
篩檢與監測 Screening and Surveillance
- 症候群診斷可能隨時間才明朗,孩子成長過程中應持續重新評估是否有統一的診斷。
- 相關異常(包含骨骼發育不良)可影響呼吸功能;中樞神經異常與低張會影響照護需求與預後。
- 在嬰兒早期死亡的 RS 寶寶中,先天性心臟缺損比例可達 25%。
- 有報告指出部分 RS 個案有發展遲緩、認知障礙與學業表現較差。
- 症候群型 RS、RS plus 及合併神經異常的 RS,整體罹病率與死亡率都高於單獨 RS。
- 診斷評估應包含常見的相關異常與症候群;特定遺傳或症候群診斷會引導監測方案。
所有 RS 嬰幼兒的建議
- 眼科:生後 6 個月內眼科檢查,評估 Stickler 症候群的眼部特徵。
- 聽力:每年評估;若偵測到聽損則更頻繁。
- 發展:密切監測,並轉介早期療育做發展評估、監測與支持。
- 睡眠:監測阻塞性睡眠呼吸中止,以低門檻轉介睡眠檢查。
- 牙齒與顏面:隨時間監測牙齒萌發、咬合與顏面生長;多數孩子受益於齒顎矯正,部分在青春期適合下頜或雙顎前移手術。
Stickler 症候群 Stickler Syndrome
臨床特徵 Clinical Features
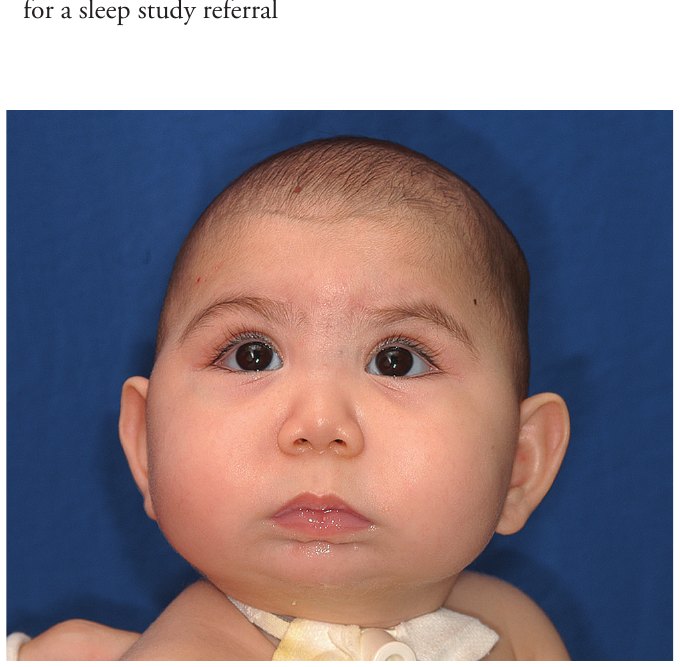
- Stickler 症候群(SS)是與 RS 相關最常見的症候群,約三分之一 RS 個案有 SS。
- 最常為體染色體顯性(表現度不一)的結締組織疾病,有眼部、口面、聽覺與關節表現。
- 表現範圍廣:RS、無 RS 的顎裂、聽損或早發骨關節炎。
- 眼部:可有先天高度近視、白內障及視網膜剝離風險。
- 顏面:中臉發育不良造成扁平、偶見內凹的側面輪廓;其他包含鼻樑凹陷、短鼻、鼻孔前傾、小下頜、內眥贅距、內眥贅皮。
- 聽力:最常為感覺神經性聽損,盛行率隨年齡增加,可合併或不合併傳導性聽損。
- 骨骼:部分型別有早發關節炎、關節過度活動、脊柱側彎與後凸。
診斷 Diagnosis
- 任何有 RS 或顎裂的新生兒都應考慮 SS,尤其合併近視或聽損時;有 RS 或 SS 特徵家族史的新生兒也應考慮。
- 脊椎骨骺發育不良(spondyloepiphyseal dysplasia)通常在新生兒期看不出來。
- 多個膠原基因的突變與 SS 相關;臨床分子檢測(序列分析)敏感且可取得。
- 超過 90% 個案有 COL2A1 或 COL11A1 突變。
處置 Management
- 除了比照 RS 妥善處理餵食、呼吸與生長,還要主動偵測眼部特徵,因為相關的視網膜剝離與失明風險是可預防的。
- 建議所有 RS 兒童在 6 至 12 個月大之間,或分子確診 SS 時,接受初次眼科評估,之後例行監測。
口面裂 Orofacial Clefts
- 累及原發顎與次發顎的口面裂,是最常見的先天異常之一。
- 分成兩類:唇裂合併或不合併顎裂(cleft lip with or without cleft palate, CL±P)與單純顎裂(cleft palate only, CPO);這兩種表型被認為來源不同。
- 在美國,平均每天有 17 名嬰兒出生時帶有口面裂,盛行率依表型而異(Table 88.3)。
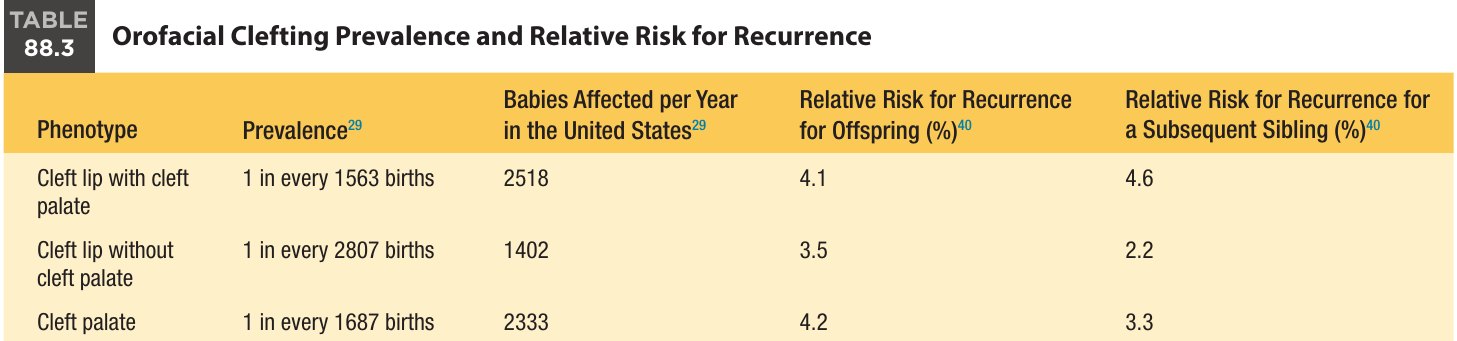
| 表型 | 盛行率 | 美國每年受影響嬰兒數 | 子代再發(%) | 下一胎手足再發(%) |
|---|---|---|---|---|
| 唇裂合併顎裂 | 每 1563 名出生 1 名 | 2518 | 4.1 | 4.6 |
| 唇裂不合併顎裂 | 每 2807 名出生 1 名 | 1402 | 3.5 | 2.2 |
| 顎裂 | 每 1687 名出生 1 名 | 2333 | 4.2 | 3.3 |
診斷與病因 Diagnosis and Etiology
- 唇顎裂是最常見的口面裂類型,其次為唇裂,再來是 CPO。較少見的是非典型裂:巨口症或側裂(macrostomia/lateral cleft)、Tessier 或斜裂、中線裂。
- 單側 CL±P 比雙側常見。
- 懸雍垂分叉(bifid uvula):出生時有 2% 至 4% 可見,可能是正常變異,但也可能是黏膜下顎裂的徵象;黏膜下顎裂的功能影響可與明顯顎裂相同。
- 多數口面裂原因不明。非症候群型(單獨)占 CL±P 嬰兒的 70% 至 75%,占 CPO 嬰兒的約 55%。
- 早產或低出生體重的口面裂新生兒,合併其他先天畸形的發生率可能較高。
- 盛行率有種族與族裔差異。美國的比率最接近族群原居地區;CL±P 盛行率以美洲原住民最高,其次是白人與西班牙裔,非裔美國人整體最低。
- 非症候群型裂的原因複雜且多因子,可能來自環境與遺傳因素的交互作用。
- 已知環境危險因子:母親抽菸、飲酒、抗癲癇藥治療、營養狀態。
- 有部分證據顯示孕前補充葉酸對預防非症候群型口面裂有保護關聯。
- 雖已描述許多候選基因,但在沒有裂或唇凹陷家族史時,不建議對單獨 CL±P 兒童做常規臨床基因檢測。
- 再發風險:依特定症候群/遺傳診斷,或非症候群型裂的經驗風險而定;非症候群型裂的再發風險隨裂的表型與家族受影響人數而不同(Table 88.3)。
解剖 Anatomy
- 原發顎在妊娠早期開始發育,上唇與原發顎通常在妊娠第 7 週前融合。
- 內側與外側鼻突未能與上頜突融合,造成 CL±P。
- 裂可累及原發顎(唇、齒槽或硬顎前部,延伸到門齒孔)與次發顎(硬顎後部與軟顎)。
- 原發與次發顎的裂都可為單側或雙側、完全或不完全。
- 完全裂:原發顎裂在鼻翼基部與唇之間沒有殘餘組織。
- 不完全裂:未穿過鼻底。
- 黏膜下顎裂:顎部肌肉有缺損,但上覆黏膜完整。
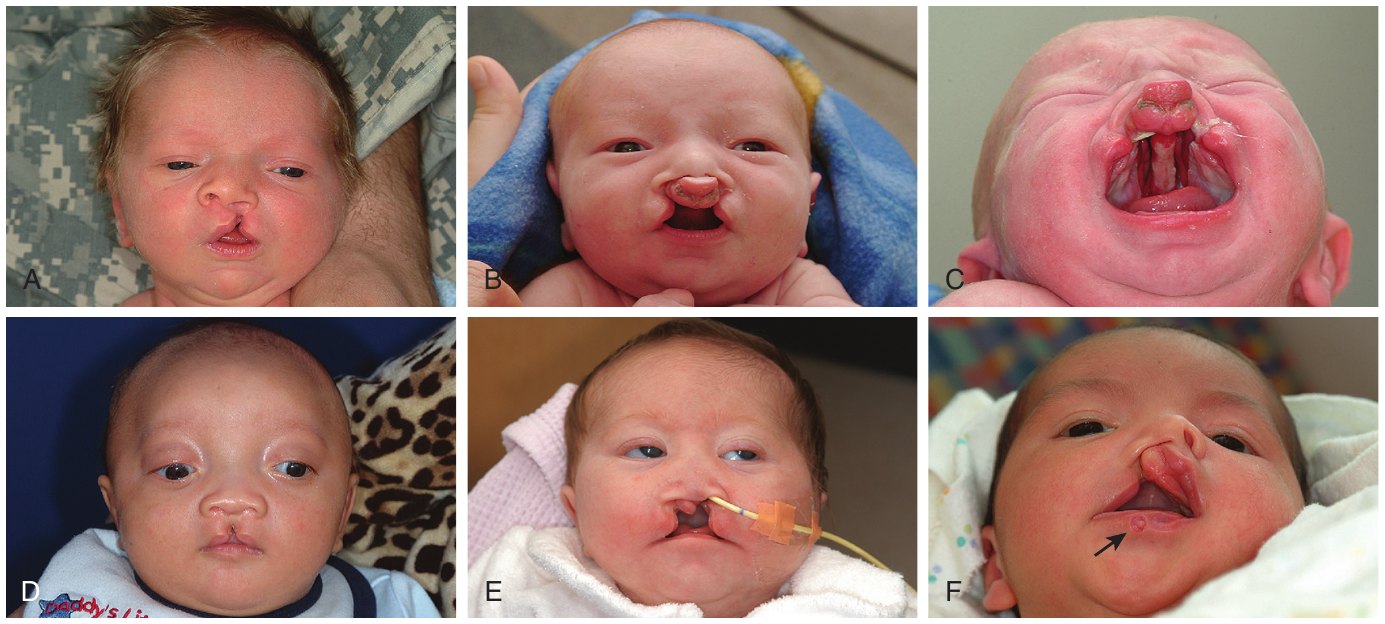
表型 Phenotype
- 原發與次發顎的裂會影響臉型與生長。
- CP 兒童的歐氏管功能不良、反覆中耳炎、後天聽損及兒童期語言問題風險增加。
- CP 嬰兒(黏膜下與明顯顎裂皆然)可有餵食困難、奶水逆流入鼻、體重增加困難。
- 相關牙齒表現包含牙齒發育不全(hypodontia)與胎生牙(natal teeth)。
- 側面裂或巨口症:致病機轉不同於單獨 CL±P,常與症候群相關,包含顱顏小體症與 Treacher Collins 症候群。
- 羊膜破裂序列:可伴隨斜面裂,並可能合併中樞神經系統(CNS)畸形與橫向肢體異常。
- 真正的上唇正中裂是最罕見的面裂。中線裂可伴隨其他先天缺陷,如口面指症候群、額鼻發育不良(frontonasal dysplasia, FND);中線裂兒童常有 CNS 畸形。
- 部分中線裂不是真正的裂,而是原發顎發育不良或缺失、前上頜缺失(premaxillary agenesis),可與全前腦畸形(holoprosencephaly, HPE)序列相關。
| 全前腦畸形(HPE) | FND/額鼻腦膨出 | |
|---|---|---|
| 鼻尖 | 凹陷 | 寬 |
| 鼻小柱 | 短 | 寬 |
| 眼距 | 看起來眼距過窄(hypoteloric) | 眼距過寬(hypertelorism) |
合併呼吸道構造的裂
- 口面裂很少合併呼吸道構造的裂,如喉裂或延伸到氣管的裂。
- Opitz G/BBB 症候群:多重先天異常症候群,有體染色體顯性與 X 性聯隱性兩型。
- 顏面異常:100% 眼距過寬、50% 有 CL±P。
- 泌尿生殖異常:90% 尿道下裂。
- 喉氣管食道(laryngotracheoesophageal, LTE)缺損:70%。
- Pallister–Hall 症候群(PHS):包含下視丘錯構瘤(造成癲癇與腦下垂體功能異常)、多指、呼吸道裂及其他異常(泌尿生殖、腎、肺、肛門閉鎖)。會厭分叉是 PHS 最常見的呼吸道表現,也有 LTE 裂的報告。
- LTE 缺損的範圍:輕者為 LTE 運動異常,重者為喉裂或氣管食道裂。
與唇顎裂相關的症候群 Syndromes Associated With Cleft Lip and/or Palate
- 估計有超過 400 種症候群與口面裂相關;約 30% 的 CL±P 兒童有合併畸形。
- 考慮症候群時,應先分類裂的型態(CL±P、U 形或 V 形顎裂、較非典型的口面裂),並尋找其他畸形。
- Table 88.1 列出最常見的相關症候群、主要特徵與潛在 ICU 問題。懷疑有潛在診斷時,建議轉介臨床遺傳科。
加護病房問題 Intensive Care Unit Concerns
原則多數 CL±P 嬰兒不需要 ICU 照護。因此,看似單獨的裂卻出現明顯呼吸或電解質異常而需 ICU 照護者,在證實之前都應視為症候群,並安排遺傳會診。
中線裂或前上頜缺失
- 有潛在嚴重 CNS 異常的風險,包含 HPE;有 HPE 時,偵測相關內科問題非常重要。
- 內分泌:中線畸形影響下視丘與腦下垂體發育,可表現為生長激素缺乏、腎上腺發育不全、性腺低下、尿崩症、甲狀腺功能不足。
- 神經:需密切注意癲癇、低張、痙攣、自主神經功能異常及發展遲緩。
LTE 裂
- 呼吸道與食道相通,唾液與奶水等口腔內容物可吸入氣管。
- 喉裂可導致喘鳴、哭聲沙啞、呼吸窘迫、吞嚥功能障礙、餵食困難、逆流、吸入、低血氧、反覆肺炎;若未被發現,最終會造成嚴重呼吸受損。
- 男嬰有眼距過寬、尿道下裂、口面裂,以及呼吸道阻塞或吸入症狀時,應評估 Opitz 症候群。
- PHS 嬰兒也可能因呼吸道裂而呼吸窘迫,並有癲癇、嚴重全腦下垂體低下等其他可能危及生命的表現。
- Opitz 症候群與 PHS 的遺傳評估與分子檢測,可經由遺傳科協調。
處置 Management
團隊照護
- 口面裂處置細節依中心而異。
- 因口面裂可能影響呼吸、進食、聽力、語言、顏面生長與牙齒健康,建議轉介多專科照護團隊做長期處置。
- 接受多專科唇顎裂或顱顏團隊照護的嬰兒,長期功能與美觀結果較佳。
- 最近的團隊可由 ACPA 團隊名單查詢;唇顎裂團隊照護建議也有線上概述。
初步評估與聽力
- 評估裂的型態,檢查畸形特徵與其他異常。
- 聽力以耳聲傳射(evoked otoacoustic emissions)評估;若未通過初次聽篩,則以腦幹聽性誘發反應檢查。
- 未通過常歸因於中耳積液,因為 CP 兒童中耳疾病盛行率高;但裂的兒童其感覺神經性、傳導性與混合性聽損的發生率也都較高。
- 完全唇裂新生兒應在生後 2 週內由顱顏或唇顎裂團隊評估;部分中心提供可在嬰兒早期開始的貼膠或術前塑形(如鼻齒槽塑形,nasoalveolar molding)。
餵食
- 單獨唇裂:許多母親能夠親餵。
- CP(合併或不合併唇裂):親餵極具挑戰,因為開放的顎部無法產生吸吮所需負壓。應鼓勵母親以專用顎裂奶瓶提供擠出的母乳。
- 應為所有母親提供泌乳顧問支持,討論親餵或擠乳。
- 有多種唇顎裂奶嘴/奶瓶可讓嬰兒口餵:
- 輔助送奶系統:Medela special needs feeder(原 Haberman)、Mead Johnson 擠壓瓶。
- 嬰兒主導系統:Dr. Brown’s specialty feeding system(有閥門與不同奶嘴尺寸以調整流速)、Pigeon 系統。
- CP 嬰兒餵食時較易吞入空氣,應直立餵食,重力有助避免奶水逆流入鼻。
- 若仍難以安全或有效率地進食,應會診餵食治療師;沒有餵食專家時,泌乳顧問或最近 ACPA 團隊的護理協調師也是有用資源。
生長與營養
- 足夠的體重增加對整體健康、發展及第一年內手術的準備都很重要。
- 裂的新生兒被視為營養高風險,但單獨口面裂的孩子應可依循一般生長曲線。
- 體重增加不理想者,可能需營養師額外協助以決定熱量需求並密切監測生長。
手術時程
- 生後 6 個月內一般修補唇裂及相關鼻部變形。
- 9–12 個月通常進行顎成形術(palatoplasty),主要目標是使顎部肌肉功能正常化,以促進正常語言發展。
- 嬰兒期至成年早期手術時程與方式依團隊而異,常橫跨此時期。
出院後追蹤
- 裂的新生兒應回診基層小兒科,並在出生或 NICU 住院出院後儘快由唇顎裂/顱顏專家評估,理想上在出院後 1 週內。
篩檢與監測 Screening and Surveillance
- 單獨裂的新生兒通常不建議例行實驗室與影像篩檢;症候群兒童的監測依各症候群方案,以下為特別考量。
- 呼吸道或喉裂(罕見):
- 可造成呼吸窘迫、咳嗽、嗆咳、喘鳴、反覆哮吼及反覆吸入。
- 建議評估:臨床吞嚥評估、視訊透視攝影、功能性內視鏡吞嚥評估;診斷的黃金標準是顯微喉鏡與支氣管鏡。
- 由於有胃食道逆流、運動異常、吸入等腸胃表現風險,疑似或確診 LTE 缺損的嬰兒應開始抗逆流預防措施。
- 早期診斷與妥善修補喉裂,是預防肺部損傷的關鍵。
- 明顯的 LTE 缺損需手術處理,初期可能需要氣切以確保呼吸道穩定與安全。
- 中線裂:
- 評估新生兒有無 HPE 等 CNS 畸形。
- 任何中線裂或有前上頜缺失/發育不良面容的兒童,建議做 CNS 影像(CT 或 MRI)。
- 諮詢遺傳科或遺傳諮詢師,可了解 HPE 的遺傳學、分子檢測選項與再發風險。
- HPE 的治療是支持性、依症狀而定;預後取決於 HPE 嚴重度及相關內科與神經表現。
22q11.2 缺失症候群 22q11.2 Deletion Syndrome
診斷與病因 Diagnosis and Etiology
- 22q11.2 缺失症候群(22q11.2DS)是最常見的微缺失症候群,估計盛行率每 4000 名出生 1 名。
- 個案一條 22 號染色體缺少一段區域(典型為 3 Mb,涵蓋約 40 個基因)。
- 與超過 180 種臨床特徵相關,表型變異是此病的標誌特徵。
- 部分個案在產前診斷:可能是胎兒先天性心臟病評估的一部分,或因父母有 22q11.2DS 病史。
- 新生兒基因檢測的臨床適應症:
- 先天性心臟畸形(尤其圓錐動脈幹異常)。
- 低血鈣。
- 吞嚥困難。
- CP 及其他顎功能異常(如黏膜下顎裂、顎完整但有顎咽閉鎖不全)。
- 新生兒篩檢發現免疫不全,或發現胸腺發育不良/缺失(例如心臟手術時)。
- 明顯 CP 比黏膜下顎裂及顎咽閉鎖不全少見;CP 合併其他 22q11.2DS 相關特徵時,基因檢測的適應性更明確。
表型 Phenotype
- 常有多器官系統受累:心臟與顎部異常、免疫差異、內分泌與腸胃問題、發展遲緩,以及終生的晚發問題,包含程度不一的認知缺損與精神疾病。
- 顱顏特徵多半細微,新生兒期可能不明顯。常見者:小耳合併耳輪過度內摺、長臉、鼻呈管狀、鼻翼發育不良、眼瞼厚重遮蓋(hooded eyelids)。
- 新生兒最具指向性的表現:吞嚥困難及/或奶水逆流入鼻(即使沒有明顯 CP,也可因顎功能異常出現)、先天性心臟病、低血鈣。
加護病房問題 Intensive Care Unit Concerns
- 心臟:約三分之二有先天性心臟病,有時嚴重,常使新生兒住院延長。
- 低血鈣與癲癇:
- 新生兒期發生癲癇,尤其已知有先天性心臟病時,應強烈懷疑 22q11.2DS 與低血鈣。
- 低血鈣在新生兒期最常見,由生理壓力(如周產期、手術、感染)誘發。
- 低血鈣及其引起的新生兒癲癇,與較差的智能預後有關。
- 餵食:可因顎裂、顎功能異常與吞嚥困難而有挑戰。
- 免疫:少數有嚴重免疫不全,增加嚴重感染風險;可經 T 細胞受體切除環(T-cell receptor excision circles, TRECs)新生兒篩檢發現。
- 泌尿:約三分之一有泌尿道結構異常。
- 頸椎:可有異常;不建議嬰兒期例行篩檢,但應監測新生兒有無脊髓壓迫與頸椎不穩定症狀。
- 呼吸道:常有阻塞,最常因氣管軟化、聲門下狹窄、喉軟化、聲門蹼、支氣管軟化;最常見於同時有先天性心臟病的病人。
處置 Management
- 心臟:疑似及確診個案都應做胸部 X 光、心電圖、心臟超音波並會診心臟科;確診先天性心臟病的個案應考慮 22q11.2 缺失檢測。
- 鈣與副甲狀腺:應檢查鈣與副甲狀腺素,因新生兒期是副甲狀腺低下最常出現的時期。
- 血液與免疫:應做全血球計數(篩檢白血球低下與血小板低下)及 T、B 細胞流式細胞分析。這些檢查、新生兒篩檢有異常,或臨床懷疑胸腺低下或無胸腺時,應會診免疫科。
- 腎臟:所有疑似及確診個案都應做腎臟超音波。
- 顎與聽力:新生兒應做顎部檢查以評估明顯或黏膜下 CP,並做診斷性聽力檢查。
- 餵食:有吞嚥困難的嬰兒,不論有無 CP,都受益於餵食治療師評估,以決定是否需吞嚥檢查及其他餵食介入(如改用專用顎裂奶瓶)。
- 其他:確診家庭應接受遺傳諮詢;所有確診個案都應做眼科評估;甲狀腺功能應以新生兒篩檢評估。
篩檢與監測 Screening and Surveillance
- 長期受益於多專科團隊,常包含小兒科、心臟、免疫、行為健康、精神科、餵食治療、語言、社工、護理、聽力與內分泌。
- 依慢性問題可再納入其他次專科,如便秘、泌尿異常、頸椎不穩定、脊柱側彎。
- 部分兒童醫院與學術中心設有 22q11.2DS 專門門診。
- 許多嬰幼兒有持續吞嚥困難與吞嚥問題,依賴補充性管灌數月或數年並不罕見。
- 年齡漸長後內科問題多趨於穩定,重點轉為了解並支持學習差異、行為與心理健康。
- 較大兒童與年輕成人的精神疾病風險增加,包含憂鬱、焦慮、注意力不足過動症(ADHD)與思覺失調症。
顱縫早閉 Craniosynostosis
診斷與病因 Diagnosis and Etiology
顱縫早閉(craniosynostosis)分隔顱骨骨板的一條或多條顱縫(額縫 metopic、矢狀縫 sagittal、左右冠狀縫 coronal、左右人字縫 lambdoid)過早融合。
- 流行病學:所有顱縫早閉的出生盛行率估計為每 2500 名活產 1 名;流行病學正在變動,較新的研究估計上升到每 1400 名活產 1 名。
- 病理生理:
- 正常情況下,未閉合的顱縫讓顱頂隨腦部生長而擴張,形成正常的頭形與頭圍。
- 一條或多條顱縫過早融合(通常在出生前發生)時,垂直於融合縫的方向生長受限,未閉合的顱縫則代償性生長,造成頭形進行性異常。
- 診斷方式:
- 由有經驗的顱顏醫療人員做理學檢查即可能足以診斷。
- 通常需要 CT 確認受累範圍並做手術規劃。
- 新生兒頭骨 X 光片不可靠,也沒有幫助。
- 健康後果:範圍從頭形異常、顱內壓(intracranial pressure, ICP)上升,到續發性視力與智能障礙。
- 病因:異質性高,單基因、染色體、多基因及環境/致畸因素都扮演關鍵角色。
- 目前 25% 的個案能找到遺傳診斷。
- 非症候群型單一顱縫早閉占 65%。
- 症候群型可累及單一或多條顱縫,並合併其他異常(如肢體、心臟、CNS、氣管畸形)與發展遲緩。
- 多縫受累即使不符合典型異常組合,通常仍被視為遺傳性。
- 高通量 DNA 定序的進步,已找出這類相對常見先天異常的致病變異與遺傳路徑;越來越多症候群型個案可用臨床基因檢測找到主要遺傳原因。
單一顱縫早閉 Single Suture Synostosis
- 令人擔心的是,未治療的單一顱縫早閉兒童有 ICP 上升、局部腦損傷及日後發展遲緩的風險。因此,早期辨識與轉介被認為是擬定最佳治療計畫、保護發育中大腦的關鍵。
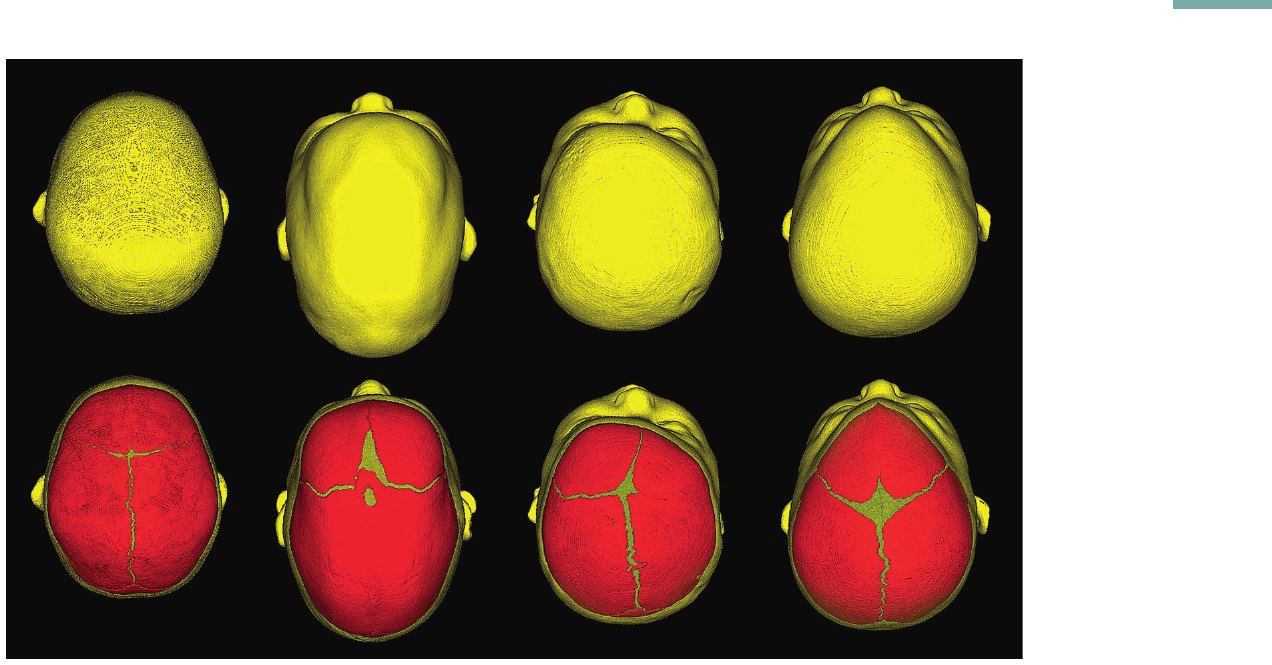
| 類型 | 占比 | 頭形與特徵 | 危險因子/相關性 | 鑑別要點 |
|---|---|---|---|---|
| 矢狀縫 | 約 60%(最常見) | 舟狀頭(scaphocephaly):顱頂長而窄、雙頂徑減少、額部隆起、枕部延長 | 男性、子宮內頭部受壓、雙胞胎、母親甲狀腺素失調、母親抽菸;少見合併先天性心臟缺損、泌尿生殖畸形;僅累及矢狀縫的症候群罕見 | 臀位新生兒的長頭(dolichocephaly)可類似;但矢狀縫早閉的額部隆起與雙頂窄化會進展,臀位者頭形在生後數月開始恢復 |
| 額縫 | 約 20%–30%(越來越常見) | 三角頭(trigonocephaly):中線額嵴、額顳窄化、翼點收縮、眼距過窄、雙頂徑增加 | 男性、雙胞胎、子宮內暴露 valproate;約四分之一合併症候群、相關異常或染色體異常 | 單純額縫隆起在嬰兒期常見,不扭曲前額形狀,與額縫早閉無關 |
| 冠狀縫 | 約 10%–20% | 前斜頭(anterior plagiocephaly)。單側:患側眶上緣扁平、眼眶看起來較高,對側額部隆起;鼻子常偏離融合側 | 遺傳症候群較常見:Saethre-Chotzen、Muenke、顱額鼻發育不良(craniofrontonasal dysplasia) | 所有家庭都應提供遺傳會診及/或基因檢測,依臨床檢查包含 FGFR2、FGFR3、TWIST1、TCF12、EFNB1 |
| 人字縫 | 1%–3%(最少見) | 同側枕部扁平、耳朵往後下移位、融合側乳突隆起、顱底往患側下傾,可有顏面側彎或不對稱 | 未特別列出 | 常與姿勢性斜頭混淆;姿勢性斜頭不應有顱底傾斜與耳朵垂直移位 |
- 矢狀縫在出生前過早融合,阻礙顱頂正常擴張,因此新生兒期即可見頭形異常。
多縫顱縫早閉 Multiple Suture Synostosis
- 指兩條或以上顱縫融合。這類兒童較可能有已知的症候群型顱縫早閉(Apert、Crouzon、Pfeiffer、Muenke),但也有染色體異常,或尚未被描述的顱縫早閉合併異常型態。
- 已知有 20 種遺傳性顱縫早閉,遺傳會診與諮詢在處置上極為重要。
- 以下介紹新生兒期可能有內科問題的主要症候群;主要表型與潛在呼吸道受損見 Table 88.2。
Apert 症候群
- 最初描述為尖頭合併四肢併指趾。手足對稱性併指趾與指骨黏連(symphalangism)是重要診斷線索。
- 體染色體顯性,與父親高齡相關。
- 神經認知預後不一,但以中至重度認知障礙最常見。
- 已發現多種 FGFR2 突變會造成 Apert 症候群。
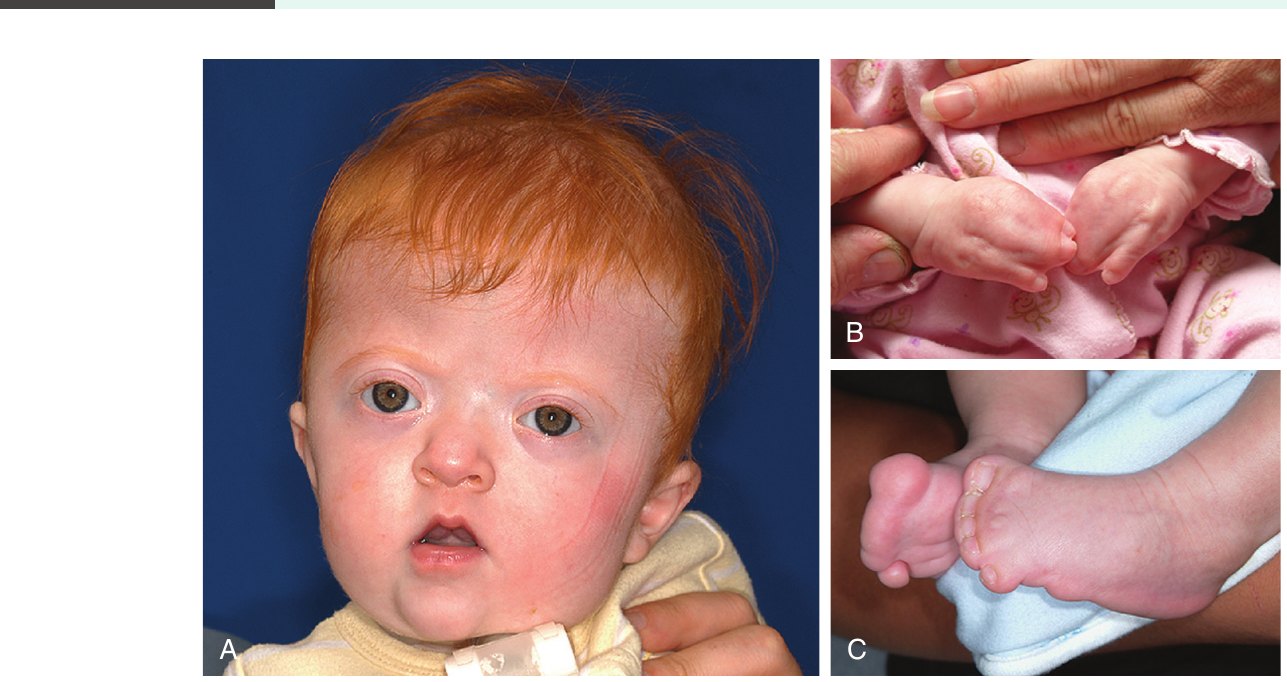
Crouzon 症候群
- 體染色體顯性,表型變異大。
- 眼眶淺合併突眼是重要診斷發現,但新生兒可能較不明顯。
- 重大 CNS 異常包含常見的 Chiari 第 1 型畸形,伴隨進行性水腦與顱內高壓風險。
- 與 Apert 相比,Crouzon 的顱縫受累更廣、顱內容積更小、顱內受限更嚴重,但認知發展通常正常。
- 與 Apert 一樣由 FGFR2 突變造成。
- 較少見的一型由 FGFR3 跨膜區突變造成,在生後 2 年內出現黑色棘皮症(acanthosis nigricans)皮膚表現。
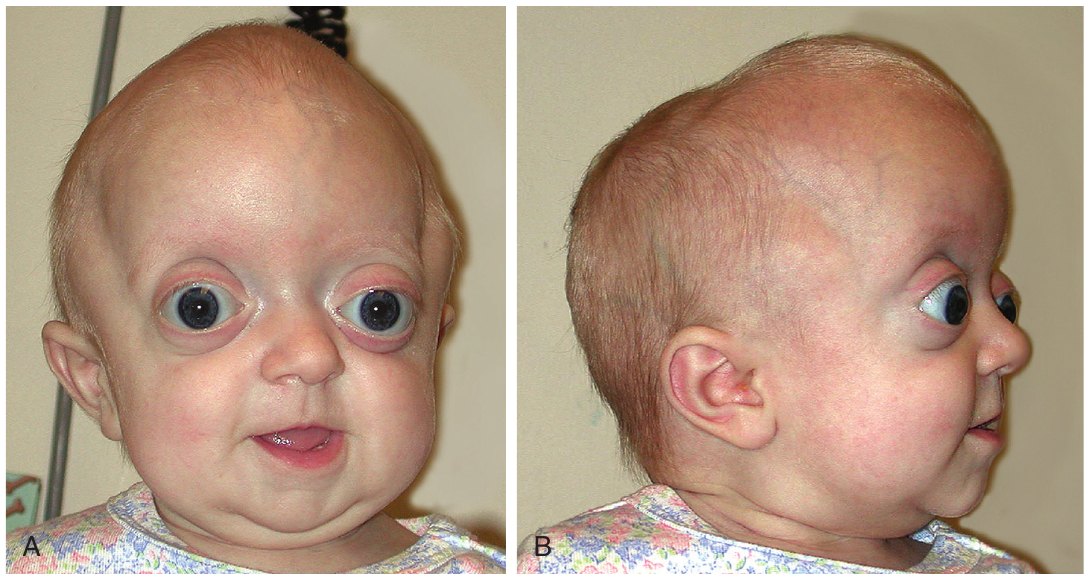
Pfeiffer 症候群
- 遺傳性顱縫早閉,在表型與基因上都與 Crouzon 有明顯重疊。
- 體染色體顯性,顱縫早閉伴隨突眼、拇指寬且偏斜、大腳趾大。
- 由 FGFR1 與 FGFR2 突變造成。
- CNS 與脊椎異常在 Pfeiffer 症候群很常見。
| 類型 | 表現 |
|---|---|
| 第 1 型 | 表現較輕:短頭、中臉發育不良、指趾畸形 |
| 第 2 型 | 苜蓿葉顱、極度突眼、指趾畸形、肘關節黏連、發展遲緩、神經併發症 |
| 第 3 型 | 與第 2 型相似,但沒有苜蓿葉顱 |
Muenke 症候群
- 體染色體顯性,由 FGFR3 基因單一 P250R 突變造成;與 Apert 一樣和父親高齡相關。
- 可有冠狀縫早閉(單側或雙側)、巨頭、程度不一的突眼、感覺神經性聽損盛行率高;通常沒有明顯中臉發育不良。
Saethre-Chotzen 症候群
- 由 7 號染色體 TWIST1 基因突變造成;體染色體顯性,許多患童的父母之一也受影響。
- 除顱縫早閉外,常見前額髮線低、眼瞼下垂、第 2–3 指併指、頸椎異常、拇趾重複。
- 可能有學習困難,但基因內突變造成者通常沒有認知障礙;缺失(而非點突變)者常有明顯發展遲緩。
ERF 相關顱縫早閉
- 近年才確認的症候群型,由 ERF 基因變異造成。
- 多縫受累型態不一,包含全顱縫早閉,以及累及矢狀縫與人字縫的「賓士標誌」型態(Mercedes-Benz pattern)。
- 可在出生後才發生,對頭形有隱匿而進行性的影響,並可能有未被察覺的顱內高壓。
- 顏面特徵:眼距過寬、輕度眼眶外突(exorbitism)、顴骨發育不良。Chiari 畸形與發展問題很常見。
苜蓿葉顱
- 可由任何形式的多縫顱縫早閉造成。
- 冠狀、額、人字縫早閉時,大腦經矢狀縫與鱗狀縫膨出,使顱骨呈三葉狀。
- 最常與症候群相關,估計最多 20% 為 Pfeiffer 症候群。
加護病房問題 Intensive Care Unit Concerns
最重要的兩大問題上呼吸道阻塞造成的呼吸道受損,以及顱內高壓。
中臉發育不良
- 症候群型顱縫早閉的中臉發育不良與氣管異常,可造成明顯呼吸道受損(見 Table 88.2)。
- 上頜小、後鼻孔處狹窄、骨與軟組織構造後移,使鼻腔與口咽空間減少,導致呼吸問題、阻塞性睡眠呼吸中止、窒息甚至死亡。
- 阻塞性睡眠呼吸中止在 Apert、Pfeiffer、Crouzon 症候群很常見。
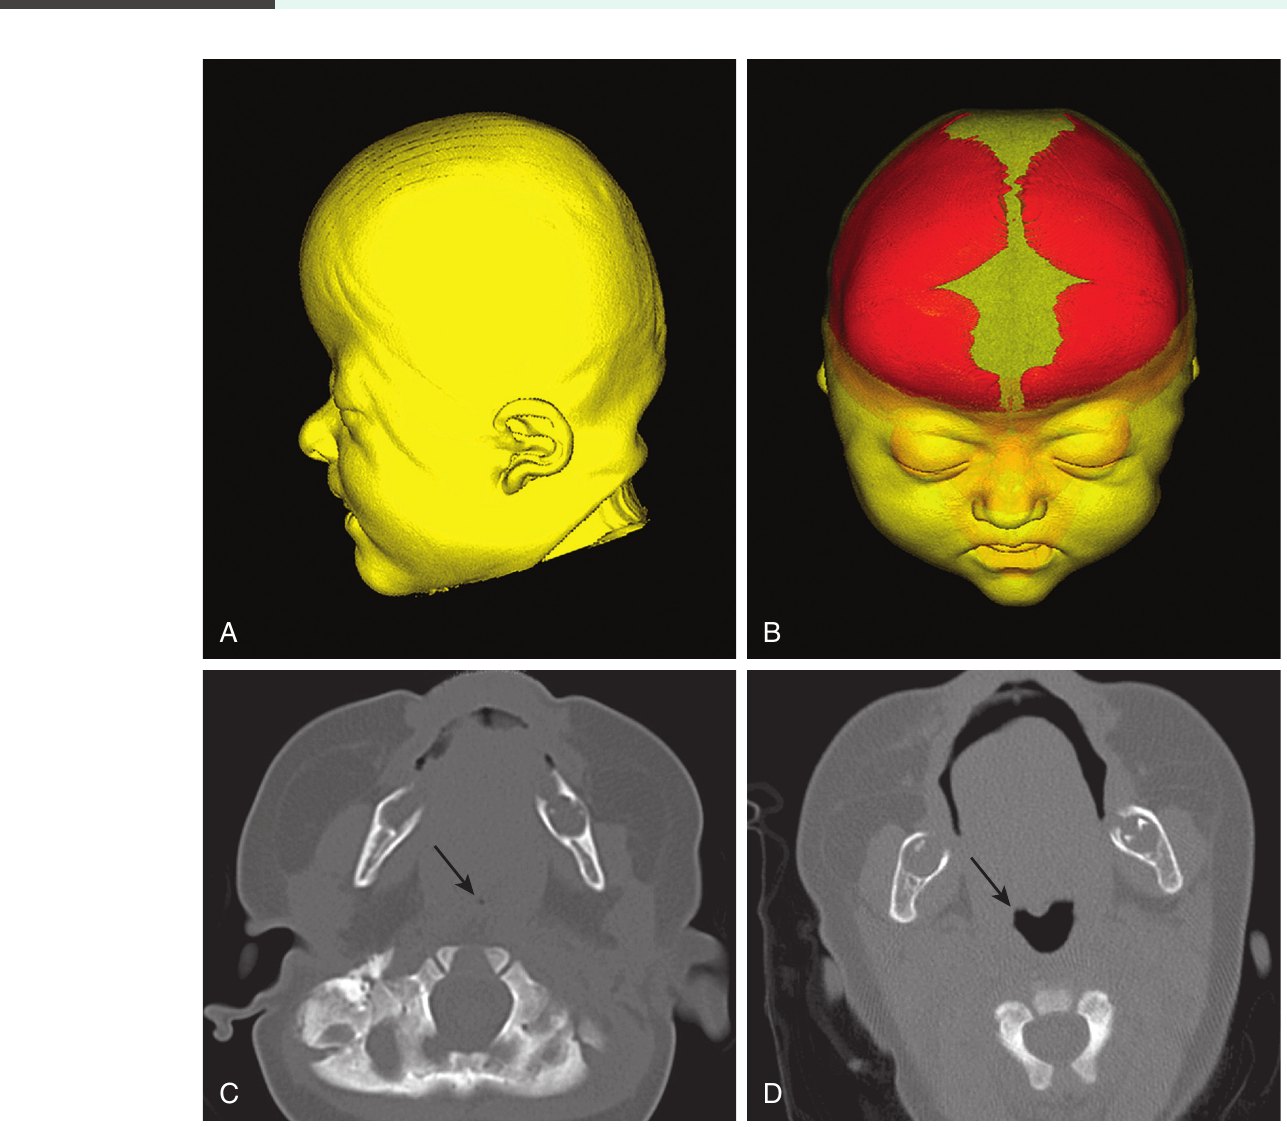
軟骨性氣管異常
- 多縫顱縫早閉症候群可有軟骨性氣管異常。
- Crouzon 與 Pfeiffer 症候群的垂直融合氣管軟骨(又稱氣管軟骨套 tracheal cartilaginous sleeve、實心軟骨氣管 solid cartilaginous trachea、爐管氣管 stovepipe trachea)可能造成氣管僵硬,導致上呼吸道狹窄、無法清除分泌物,且因擴張性下降而更易受傷。
- 特徵是氣管軟骨環融合成連續軟骨套,可由聲門下方延伸到隆突或支氣管;少數由環狀軟骨層級開始。
- 先天氣管異常嬰兒可有喘鳴、呼吸費力增加與窘迫,尤其在呼吸道疾病時。
ICP 上升與水腦
- 水腦與 ICP 上升可能發生,尤其在多縫顱縫早閉。
- 腦部生長受限於受限顱頂造成的 ICP 上升通常是慢性的,在腦部快速生長的生後 2 年內造成症狀性顱內高壓。
- 新生兒因囟門開放、正常顱縫代償性分開或顱骨侵蝕,ICP 問題通常不會危及生命;但若未做顱腔擴張,可能造成腦損傷與腦軟化。
- 水腦:
- Crouzon 與 Pfeiffer 比其他多縫症候群更常見。
- 可因基底腦池腦脊髓液阻塞、導水管狹窄、靜脈血流受阻,或合併 Chiari 畸形而發生。
- 苜蓿葉顱極常發生水腦。
- 多縫顱縫早閉(尤其 Apert)較常見非進行性扭曲性腦室擴大或代償性水腦,不需要分流。
- Apert 症候群有胼胝體與透明中隔異常的描述;神經影像與遺傳學進展將釐清腦部結構、表型與基因型的關聯。
- 多縫症候群出現的癲癇,較常由腦病變引起,而不是 ICP 上升。
Chiari 畸形與中樞性呼吸中止
- 症候群型顱縫早閉常診斷出 Chiari 畸形。
- 小腦扁桃體疝脫,尤其合併脊髓壓迫時,可影響呼吸控制,造成輕到重度的中樞性睡眠呼吸中止。
- 治療呼吸道阻塞可能揭露中樞性呼吸中止,症候群型顱縫早閉需隨時間持續監測呼吸中止。
處置 Management
評估架構
- 評估包含辨識並確認顱縫融合類型、臨床症候群辨識、相關異常評估,以及手術修補的準備。
- 詳細理學檢查,特別注意顎裂、肢體缺陷、心臟缺陷、耳朵異常。
- 評估頭顱與臉型、囟門、有無顱縫隆起、顱底對稱性及耳朵位置。
- 家族與產前史:記錄受影響家人、致畸原暴露、母親甲狀腺疾病、子宮內受限(羊水過少、雙胞胎、胎動),並詢問出生史以找出危險因子。
眼部保護
- 淺眼眶造成的突眼與眼球外突必須辨識,因為暴露性角膜病變是多縫顱縫早閉角膜病變的主因;早期眼科介入可保住視力。
- Apert、Crouzon、Pfeiffer 有突眼時,眼用潤滑劑有助預防暴露性角膜病變。
- 嚴重突眼雖少見,但可造成眼球脫位,除眼表潤滑外可能需手術(如眼瞼縫合術 tarsorrhaphy)以保護眼睛。
- 新生兒期及成長過程中,建議由有顱縫早閉經驗的眼科醫師追蹤。
影像與顱部手術
- CT 三維重建最終確認診斷、界定顱縫受累程度,並協助術前規劃。
- 手術時間依團隊而異,但一般認為應在生後第一年內接受顱部手術。
- 顱成形術(cranioplasty):釋放融合顱縫,重新定位與重建顱頂以擴張顱骨,預防 ICP 上升及進行性顱顏發育異常。
- 目前使用的技術:內視鏡條狀顱骨切除(endoscopic strip craniectomy)、顱頂牽引(calvarial distraction)、傳統顱成形術。
- 懷疑顱縫早閉時就應會診顱顏團隊,因部分手術在生後數天或數週內進行。
- Mathijssen 在 2021 年更新了完整指引。
呼吸道處置
- 注意臉型,特別是上頜發育不良程度,有助判斷中臉發育不良造成呼吸道受損的風險。
- 有打鼾、喘鳴或呼吸中止時,會診睡眠專家並做多導睡眠檢查,有助量化早期阻塞性睡眠呼吸中止的存在與嚴重度,並找出可能較隱微的中樞性呼吸中止及正壓通氣需求。
- 在許多顱縫早閉症候群,意識到可能的呼吸道受損並主動處理至關重要。
- 繞過阻塞的暫時措施:鼻支架、氣管內插管、氣切。具體方式取決於阻塞層級與嚴重度。
- 多縫顱縫早閉合併呼吸道阻塞的嬰兒,必須會診耳鼻喉科並做呼吸道內視鏡,以確認狹窄類型與程度。
- 要特別注意垂直融合氣管軟骨等氣管畸形,早期辨識可救命。隨著認知增加,氣管畸形越來越常經直接喉鏡/支氣管鏡或 MRI 診斷,超音波是新興工具。
- 氣管異常嬰兒受益於熟練的複雜呼吸道處理,可能包含呼吸道手術,甚至以訂製呼吸道做氣切,以維持通暢並預防嬰兒期死亡。
- 氣管軟骨套病人放置與照護氣切時須格外謹慎:呼吸道形狀特殊、組織癒合異常、易形成肉芽組織。
- 部分有鼻層級呼吸道阻塞、吞嚥、餵食及牙齒咬合問題的兒童,可能需要中臉前移手術,通常在童年較晚期進行。
團隊與產前準備
- 所有顱縫早閉個案都建議早期讓顱顏團隊介入,成員專長包含小兒科、遺傳、神經外科、眼科、口腔外科、齒顎矯正、耳鼻喉、護理、營養、整形外科、社工。
- 預期有多縫顱縫早閉時,顱顏與呼吸道專家的產前介入對規劃安全分娩與產後照護特別關鍵。
篩檢與監測 Screening and Surveillance
- 許多遺傳原因需篩檢其他健康特徵及併發症。
- 準確且迅速的診斷需結合仔細臨床評估與針對性檢測,必要時進一步做外顯子/全基因體定序。
- 遺傳科在了解單一顱縫早閉病因上的角色仍在演變。
- 多縫顱縫早閉(不論有無相關症候群)的家庭,應提供適當的遺傳會診、分子檢測、遺傳諮詢,以及依基因型指引的監測。
| 系統 | 重點 |
|---|---|
| CNS | 所有顱縫早閉,尤其多縫者,須監測 ICP 上升徵象或症狀。多縫者初步評估應包含水腦評估;初次診斷頭部 CT 可能發現腦室擴大,若頭圍(OFC)加速增加或囟門膨出應追蹤影像。腦部 MRI 有助定義相關 CNS 異常;多縫者或有 Chiari 症狀的顱縫早閉,建議篩檢 Chiari 畸形 |
| 脊椎 | 冠狀縫早閉及 Apert、Crouzon、Pfeiffer、Saethre-Chotzen 症候群可能有融合、不穩定等脊椎異常。脊椎 X 光可偵測,CT 頸椎影像更準確,可在小嬰兒與頭部 CT 一併安排 |
| 眼 | 早期眼科會診與持續監測有助處理突眼,並監測視神經病變、視力與眼位(斜視風險高) |
| 聽力 | 症候群型可有傳導性與混合性聽損,最常因中耳疾病、聽小骨異常、外耳道狹窄或閉鎖。可能需早期助聽以支持溝通(例如外耳道閉鎖時以軟帶配戴骨傳導聲音處理器)。Saethre-Chotzen 與 Muenke 有感覺神經性聽損的描述。所有顱縫早閉都建議及時聽力篩檢;冠狀縫與多縫者須持續監測進行性聽損 |
| 發展 | 所有單縫與多縫嬰兒,尤其症候群者,都建議發展監測並轉介早期療育。已修補的單一顱縫早閉學齡兒童有輕度發展遲緩的證據,但致病機轉及與顱縫早閉的直接關係尚未確定 |
| 睡眠 | 多縫及症候群嬰幼兒建議監測睡眠呼吸中止,以低門檻轉介睡眠檢查 |
| 心臟 | Apert 症候群建議心臟與泌尿生殖評估 |
| 腸胃 | 多縫嬰兒出現嘔吐時,因與腸道異常相關,應以低門檻安排影像排除腸旋轉不良 |
| 肢體 | 有任何肢體異常(如 Apert、Jackson–Weiss、Pfeiffer、Saethre–Chotzen)應照 X 光並會診骨科或手部專家 |
第一與第二鰓弓疾患 Disorders of the First and Second Branchial Arches
顱顏小體症 Craniofacial Microsomia
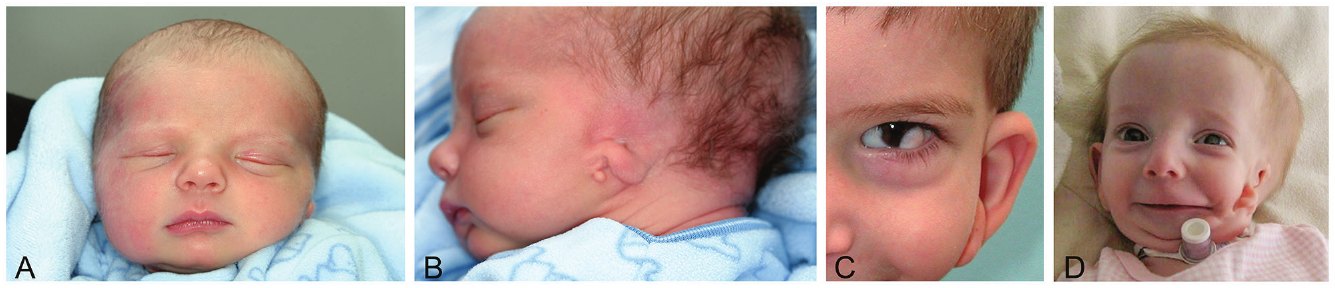
顱顏小體症(craniofacial microsomia, CFM)先天畸形,臉部單側或雙側的骨骼與軟組織不對稱性缺乏,是最常遇到的臉部不對稱形式。影響約每 3000 至每 5600 名出生 1 名。
診斷與病因 Diagnosis and Etiology
- 有 CFM 特徵的個案曾被歸入多種診斷名稱:半邊顏面小體症(hemifacial microsomia)、眼耳脊椎譜系(oculoauriculovertebral spectrum)、顏面耳脊椎症候群(facioauriculovertebral syndrome)、第一與第二鰓弓症候群、耳下頜骨發育不全(otomandibular dysostosis)、Goldenhar 症候群、側面發育不良(lateral facial dysplasia),可見表型變異之大。
- 沒有公認的診斷標準,但最常見的是同側下頜與耳朵缺陷。
- CFM 嬰兒常為小於妊娠週數;周產期史可能有因胎兒吞嚥功能障礙造成的羊水過多。
- 已研究多種環境與遺傳原因,多數被認為是多因子。
- CFM 最常為散發,未來妊娠再發風險約 2%,除非已知有小耳或 CFM 家族史。
表型 Phenotype
- 主要是第一或第二鰓弓的問題,造成耳朵、顳顎關節、下頜枝與下頜體、咀嚼肌發育不足。
- 不對稱的雙側臉部受累很常見。
- 外耳:可發育不足而小(小耳症 microtia)或畸形,位置可能比對側低,也可沒有外耳(無耳症 anotia),並可伴隨耳前贅肉。
- 聽損:可因聽小骨鏈發育異常及外耳道狹窄或閉鎖,影響單側或雙側。
- 第二鰓弓缺陷:可累及顏面神經與表情肌,在新生兒可能不易察覺。
- OMENS 分類系統:常用,描述臉部構造受累程度。
- O:眼眶扭曲(orbital distortion)。
- M:下頜發育不良(mandibular hypoplasia)。
- E:耳朵異常(ear anomaly)。
- N:神經受累(nerve involvement)。
- S:軟組織缺乏(soft tissue deficiency)。
- 單獨小耳可能是 CFM 的不完全形式(forme fruste)。
- 其他顱顏特徵:
- 外耳道狹窄或閉鎖。
- 單側巨口症(橫向面裂造成口角外移,是 CFM 最常見的口面裂形式)。
- 唇裂及/或顎裂、顳顎關節黏連、舌繫帶過短。
- 耳前或臉部凹陷(最常沿顏面神經分布)。
- 中臉發育不良與咬合不正。
- 眼球表面脂皮樣瘤(epibulbar lipodermoid)、小眼症、眼瞼與眼部缺損。
- 顏面神經麻痺或輕癱,以及其他腦神經麻痺。
- 表型變異可極大,下頜、耳朵與臉部受累由輕到重都有。
- Goldenhar 症候群歷史上被描述為 CFM 的亞群變異,除耳與顎表現外,另有脊椎異常與眼球表面皮樣瘤。
| 系統 | 比例 | 舉例 |
|---|---|---|
| 脊椎 | 28% | 脊柱側彎、塊狀椎、半椎體 |
| 心臟 | 21% | 中隔缺損、瓣膜異常、法洛氏四重症 |
| CNS | 11% | 水腦、腦室擴大、顱內囊腫 |
| 泌尿生殖道 | 11% | 腎發育不全、隱睪、腎水腫 |
| 腸胃道 | 9% | 腹股溝疝氣、肛門閉鎖、食道閉鎖 |
| 呼吸道 | 3% | 喉軟化 |
- 雙側 CFM 或骨與軟組織受累較嚴重者,顱顏以外異常的盛行率較高。
- 進展性 vs. 變形性不對稱:CFM 中,下頜發育不足加上對側上頜與顴骨代償性生長,使臉部不對稱隨生長而進展;相反地,變形造成的臉部與頭顱不對稱(子宮內,或出生後的斜頭與斜頸)會隨時間、調整姿勢及治療斜頸而改善。
鰓弓畸形症候群 Branchial Arch Malformation Syndromes
多種症候群都可能合併第一、第二鰓弓畸形;本章介紹其中兩種與新生兒科醫師特別相關者。
Moebius 症候群 Moebius Syndrome
- 罕見先天疾病,全球約 2000 人受影響。
- 第六與第七對腦神經必定受累。
- 第六對神經麻痺:眼睛無法外展超過中線;通常雙側,也可單側或不對稱。
- 第七對神經麻痺:顏面肌肉癱瘓。
- 新生兒可有「面具臉」(masklike facies),但新生兒期不易辨識。
- 餵食困難可來自吞嚥與吸吮問題、吸入,以及與更廣泛腦神經受累相關的顎無力。
- 推測致病機轉包含腦神經核異常與神經連結問題。
- 相關特徵很多;低張常見,也會影響嬰兒期吞嚥與呼吸。
- 與胸壁異常(包含胸大肌缺失)的關聯,暗示其與 Poland 異常有致病關係。
- 有顏面癱瘓與兔眼(lagophthalmos)的兒童可發生暴露性結膜炎與角膜病變,應以眼用潤滑劑預防。
- 超過半數有肢體缺陷,最常為馬蹄足畸形(talipes),也可見橫向肢體異常。
- Hypoglossia-hypodactylia(Hanhart)症候群:可有嚴重肢體畸形、舌繫帶過短、顳顎關節黏連,加上類 Moebius 特徵與小下頜,因此有明顯吞嚥功能障礙與呼吸道受損風險。
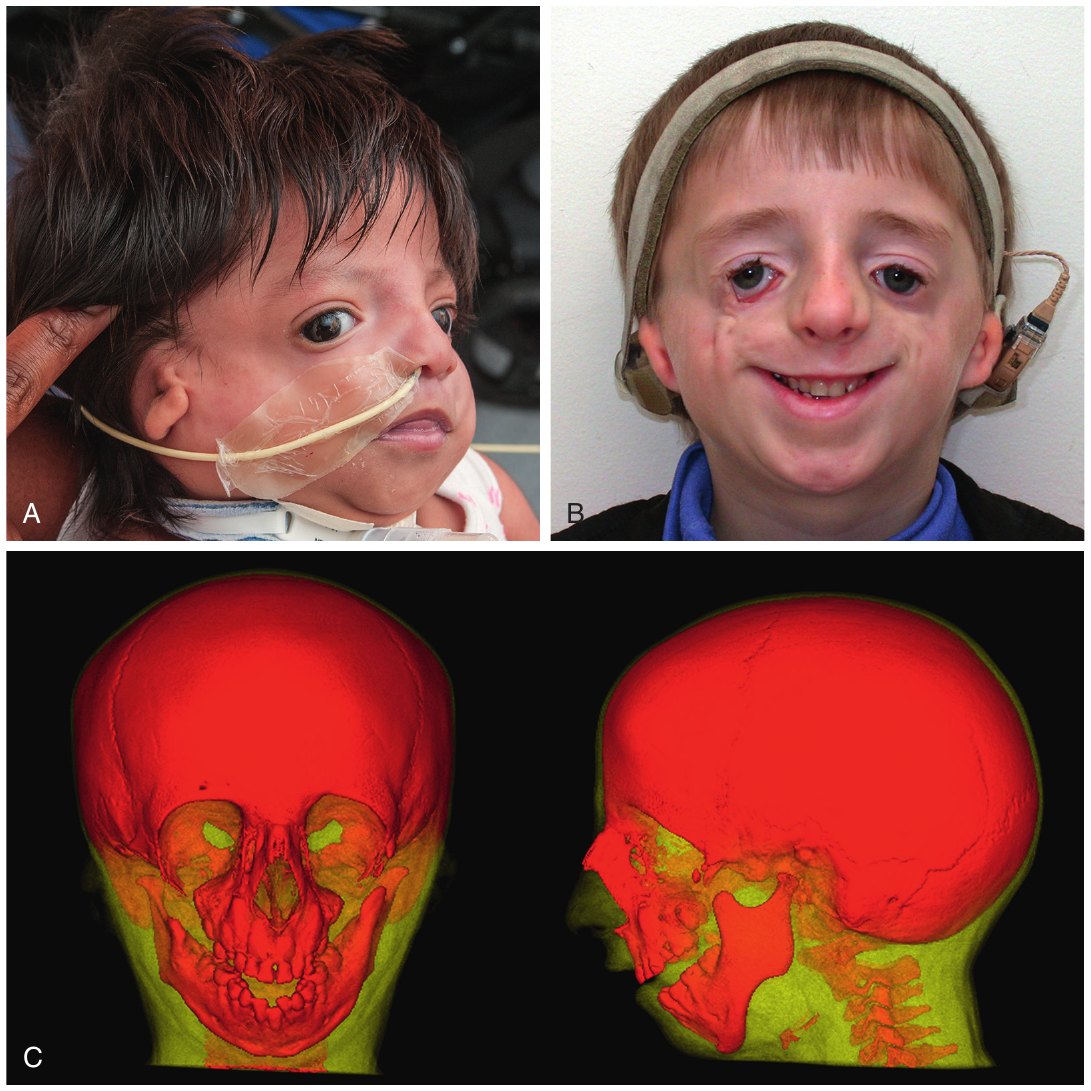
Treacher Collins 症候群 Treacher Collins Syndrome
- 顱顏發育疾患,影響約每 50,000 名活產 1 名。與 CFM 一樣,受影響組織來自第一與第二鰓弓。
- 主要特徵:顏面骨(下頜與顴骨)發育不良、小耳、外耳道閉鎖、雙側傳導性聽損、瞼裂下斜、下眼瞼缺損,並有暴露性角膜炎風險。
- 可有顎裂;最多 50% 有聽損;嚴重者顴弓可缺如。
- 顱顏以外特徵罕見,肢體異常可用來區分其他下頜顏面骨發育不全:
- Miller 症候群:顱顏特徵類似 TCS,加上四肢第五指(趾)列的軸後肢體異常。
- Nagar 症候群:顱顏特徵類似 TCS,加上軸前肢體異常,拇指及/或橈骨發育不良或缺失。
- 遺傳:四個基因之一(TCOF1、POLR1B、POLR1C、POLR1D)突變致病;TCOF1 占 71% 至 93%。
- 診斷通常靠臨床,可用基因檢測確認。
- 呼吸道:
- 新生兒可能因呼吸道狹窄或下頜極短而需呼吸道處置。
- 與 CFM 相比,TCS 下頜發育不良通常為雙側對稱,上呼吸道阻塞風險更高。
- 除了與 RS 類似的舌後墜及下頜受累,還可有後鼻孔狹窄或閉鎖,造成多層級呼吸道受累,新生兒下頜前移無法有效解決。
- 有明顯呼吸道受損的 TCS 嬰兒,氣切需求增加,新生兒期死亡風險也增加。
加護病房問題 Intensive Care Unit Concerns
- CFM:下頜發育不良造成上呼吸道阻塞,可很明顯(鼾音或喘鳴、呼吸費力增加),也可較隱微(僅睡眠或餵食時呼吸有聲音)。
- TCS:雙側嚴重下頜與上頜受累,造成鼻咽與舌根層級阻塞及明顯呼吸受損。
- 由於 TCS 常有多層級阻塞,任何 TCS 或 CFM 新生兒有呼吸道阻塞徵象,都應做呼吸道內視鏡以協助選定治療方式。
- 餵食:
- CFM 嬰兒的餵食困難可能與巨口症影響雙唇閉合有關。
- CFM 與 TCS 嬰兒的吞嚥協調問題與吞嚥困難,歸因於顎功能異常,以及更常見的舌下神經功能異常與肌肉、骨骼發育不足。
- Moebius 嬰兒的腦神經麻痺影響吞嚥與口腔協調,吸入風險高。
- 所有鰓弓疾患都建議密切監測並支持餵食、吞嚥與生長。
處置 Management
評估與聽力
- 疑似 CFM 新生兒應評估相關異常。
- 所有外耳異常或有第一、第二鰓弓異常證據的兒童,都應在新生兒期接受診斷性聽力檢查,並在第一年內追蹤聽力圖。
- 有任何聽損時,持續監測是常規;也要監測未受影響(通暢、可聽)耳朵的健康與歐氏管功能。
- 新生兒期不建議做 CT 評估中耳與內耳解剖。
- 耳朵重建與閉鎖修補的諮詢通常在 4 歲前進行;但有聽損的嬰兒應儘快諮詢助聽,且應儘快(不晚於 6 個月大)接受介入服務。聽覺復健支持也有幫助。
呼吸道與下頜手術
- CFM 與 TCS 的輕度呼吸道阻塞可能經俯臥改善。
- 嚴重單側或雙側下頜發育不良或多層級阻塞的嬰兒,可能有明顯呼吸道受損而需氣切。
- 有呼吸道受損或阻塞性睡眠呼吸中止徵象時,應及早轉介顱顏中心,決定最佳且安全的呼吸道處置。
- 處理下頜發育不足的手術時機通常在童年較晚期,取決於下頜發育不良程度、下頜生長、咬合與呼吸道受累。
- 下頜嚴重發育不良的兒童,可能需在下頜牽引前先做骨移植重建顎骨。
餵食
- 呼吸道穩定後應開始口餵。
- 第一、第二鰓弓畸形嬰兒有餵食困難與吸入風險,及早會診營養師與餵食治療師有幫助。
顱顏小體症的篩檢與監測 Screening and Surveillance for Craniofacial Microsomia
- 聽力:嬰兒期診斷性聽力檢查,之後依初次聽力評估與聽損風險定期評估。
- 耳部影像:4 歲時以 CT 評估中耳與內耳解剖,引導閉鎖修補選擇。
- 腎臟:嬰兒期腎臟超音波評估結構畸形。
- 心臟:嬰兒期有任何臨床疑慮或心雜音時,做心臟檢查(心臟超音波)。
- 眼科:會診以處理眼球表面脂皮樣瘤、缺損(若有),並預防暴露性角膜病變。
- 頸椎:篩檢 X 光以找出脊椎異常(分節缺陷)。無頸椎症狀的新生兒,四視角頸椎篩檢 X 光可延到 2 至 3 歲,那時脊椎影像較可靠。2 歲前要手術、有頭部傾斜或脊椎異常徵象的兒童,建議做適當頸椎影像。
- 脊柱:監測進行性脊柱側彎。
- 睡眠:監測阻塞性睡眠呼吸中止,以低門檻轉介睡眠檢查。
- 牙齒:整個童年監測牙齒與咬合。
CHARGE 症候群 CHARGE Syndrome
診斷與病因 Diagnosis and Etiology
- CHARGE 一詞(coloboma 缺損、heart defect 心臟缺陷、atresia choanae 後鼻孔閉鎖、growth retardation 生長遲滯、genital hypoplasia 生殖器發育不良、ear anomalies/deafness 耳異常/耳聾)由 Pagon 首創,因觀察到這些畸形同時出現的頻率高於機率預期。
- 隨時間,臉部特徵與相關畸形被更清楚地描述為一個症候群,並已發現至少一個主要基因的突變。
- 此多重畸形疾病盛行率約每 10,000 名出生 1 名。
- CHD7 基因突變占多數,但 CHARGE 仍是臨床診斷:有些人符合典型標準卻沒有 CHD7 異常。
- CHD7 分子檢測對疑似的非典型個案特別有用,也可用於確認診斷並協助父母與病人諮詢。CHD7 結果正常的兒童,需進一步基因檢測。
- 臨床診斷整理於 Table 88.4。其他發現包含腎、脊椎、手、頸、肩部異常。
- 隨診斷進步,表型持續擴大,也有腸胃問題、免疫不全與神經肌肉問題的描述。
- 產前常有羊水過多,源於上呼吸道阻塞及/或吞嚥功能障礙。
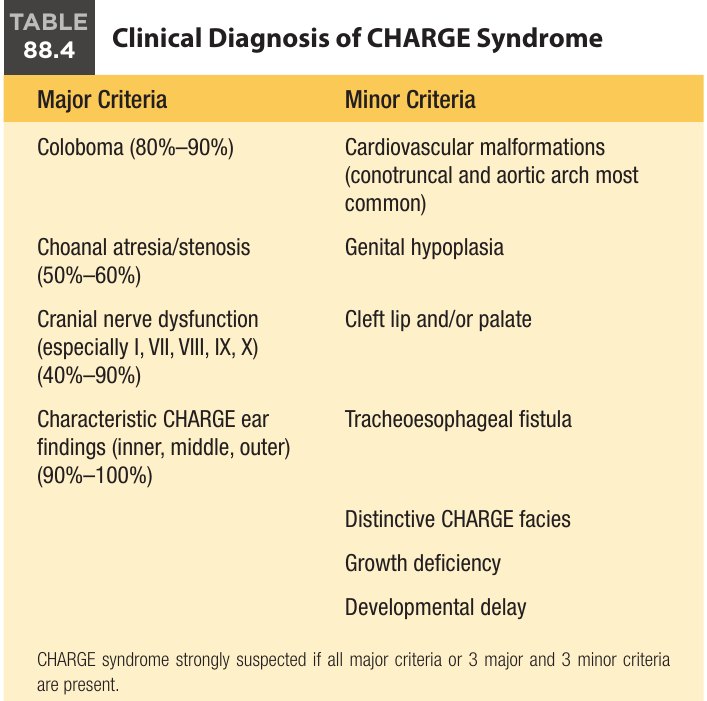
Table 88.4 重點:CHARGE 臨床診斷
- 主要標準:眼部缺損(80%–90%);後鼻孔閉鎖/狹窄(50%–60%);腦神經功能異常,特別是 I、VII、VIII、IX、X(40%–90%);特徵性 CHARGE 耳部表現,含內、中、外耳(90%–100%)。
- 次要標準:心血管畸形(以圓錐動脈幹與主動脈弓最常見)、生殖器發育不良、唇裂及/或顎裂、氣管食道瘻管、特徵性 CHARGE 面容、生長不足、發展遲緩。
- 判讀:符合所有主要標準,或3 項主要加 3 項次要標準時,強烈懷疑 CHARGE 症候群。
表型 Phenotype
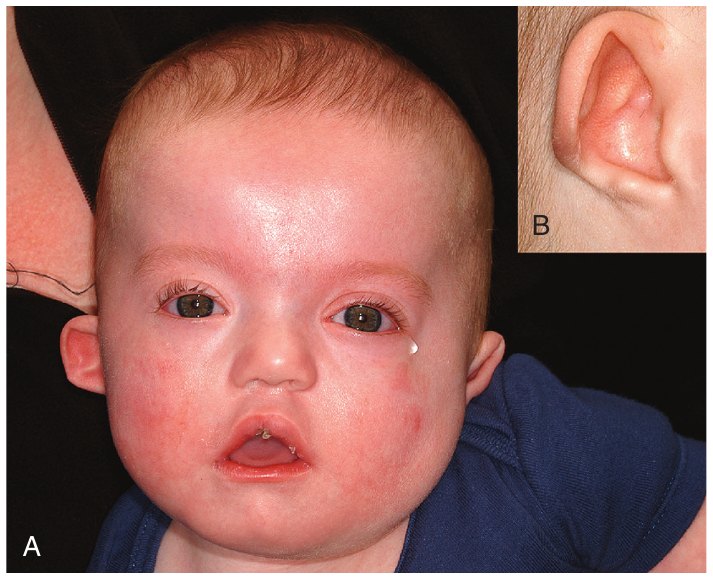
- 多數個案有特徵性耳異常:耳垂發育不良、杯狀/垂耳、低位、向後旋轉。
- 臉部特徵:方臉合併顴部扁平、寬前額、臉部不對稱、鼻孔窄縮、鼻尖飽滿、人中長。
- 眼部缺損範圍由虹膜受累到無眼症。
- 少數個案有唇裂及/或顎裂。
- 心雜音可能代表先天性心臟病;頸部活動受限可能代表頸椎異常。
- 新生兒期最突出的常是呼吸與餵食困難,特徵性的臉部與耳部表現可能還不明顯。
加護病房問題 Intensive Care Unit Concerns
雙側後鼻孔閉鎖
- CHARGE 出生後最重要的潛在急症是雙側後鼻孔閉鎖。
- 新生兒在生後第一小時內出現呼吸困難與發紺。
- 哭泣可緩解發紺(讓必須經鼻呼吸的新生兒由口吸氣);餵食則使呼吸窘迫加劇。
- 未治療可導致窒息與死亡。
- 雙側後鼻孔狹窄或單側閉鎖的症狀,可能到新生兒期之後才出現,表現為慢性流鼻水與鼻呼吸道阻塞,並在呼吸道感染時惡化。
餵食與吞嚥
- 餵食困難與流涎是重要的罹病原因。這些問題及續發的生長問題在嬰兒早期常見,可歸因於吞嚥功能障礙、咽部不協調、胃食道逆流與吸入。
- 腦神經麻痺(特別是 V、IX、X)可能促成吞嚥功能障礙;氣管食道瘻管(TEF)若存在,會增加吸入風險。
- 吞嚥功能障礙與胃食道逆流可造成下行與上行性吸入及下呼吸道疾病,導致慢性呼吸窘迫。
其他呼吸道與手術風險
- 也可能有小下頜與舌後墜,有咽/下咽層級阻塞的風險。
- 第一年內可能需多次手術,術後呼吸道事件風險增加。
心臟
- 發紺性心臟病可能在出生後立即出現,源於法洛氏四重症、流出道異常、主動脈弓中斷。
- 可能為 CHARGE 的新生兒,應以極低門檻安排心臟超音波並會診心臟科。
預後
- 活過新生兒期者較可能活過童年,但嬰兒期死亡風險仍在。
- 與預期壽命減少相關:雙側後鼻孔閉鎖、TEF、發紺性心臟病、房室中隔缺損、CNS 畸形、腦室擴大。
- 一項 77 人研究的死亡率為 13%,死亡年齡從不足 1 週到 9 歲。
處置 Management
- 許多患童在嬰幼兒期需密集內科處置與多次手術;早期目標是穩定呼吸道與循環支持。疑似個案須立即評估呼吸道及心臟結構與功能。
- 呼吸道:
- 懷疑雙側後鼻孔閉鎖時應放置口咽呼吸道;若無法提供足夠氣流,可能需氣管內插管。
- 呼吸道穩定後可做鼻腔確認性 CT,並應包含顳骨,可能顯示 CHARGE 的特徵性內耳表現(耳蝸 Mondini 畸形及/或半規管缺失或發育不良)。
- 與小兒耳鼻喉科討論後,可放經鼻支架以維持後鼻孔狹窄時的鼻道通暢(及後鼻孔閉鎖修補術後)。
- 心臟:發紺性心臟缺損風險高,應儘快做心臟超音波;若需心臟手術,應記錄胸腺存在、缺失或移除。
- 聽力、視力與療育:確診或疑似者應在新生兒期做聽力與眼科評估,並轉介早期療育。
- 免疫與鈣:
- CHARGE 的免疫篩檢尚無共識;鑑於新興資料及其意涵,新生兒期應考慮全血球計數含淋巴球分類及血鈣。原因是 CHARGE 也觀察到免疫不全與副甲狀腺異常的關聯,與 22q11.2DS 相似。
- 有反覆感染者應會診免疫科。
- 泌尿生殖與內分泌:可能有生殖器發育不足與泌尿生殖異常。擔心性腺低下時,可在嬰兒期評估腦下垂體—性腺軸,有助判斷性類固醇治療選項。所有疑似個案也應做篩檢性腎臟超音波。
- 餵食:
- 新生兒期建議會診餵食專家與營養師。
- 床邊餵食評估或視訊透視吞嚥檢查擔心有吞嚥功能障礙或吸入時,應開始補充性管灌。
- 長期餵食問題常需胃造口灌食。
- 嚴重胃食道逆流及/或吸入風險者,可能受益於幽門後餵食(鼻十二指腸管或更穩固的胃空腸管)。
篩檢與監測 Screening and Surveillance
CHARGE 幾乎可影響所有身體系統,難以在此完整摘要;Trider 等人(2017)提供了極佳的健康監測總結。重點包含:
- 3 個月大時篩檢促性腺激素。
- 因表型與 22q11.2 缺失症候群重疊,篩檢淋巴球低下與低血鈣。
- 轉介聾盲資源。
- 評估是否適合人工電子耳。
- 治療腸胃運動問題。
- 全人的神經發展與早期療育服務。
巨舌與 Beckwith-Wiedemann 症候群 Macroglossia/Beckwith-Wiedemann Syndrome
診斷與病因 Diagnosis and Etiology
- Beckwith-Wiedemann 症候群(BWS)估計影響每 10,340 名活產 1 名。
- 遺傳學複雜多變。多數為散發,可能源於影響染色體 11p15.5 印記基因的染色體重排、突變或表觀遺傳效應(DNA 甲基化改變)。
- 約 80% 有 BWS 特徵者,可經臨床檢測發現 11p15.5 異常。
- 國際專家小組制定了典型 BWS 共識標準:Table 88.5 評分 ≥4 可臨床診斷。
- BWS 兒童在童年早期有腫瘤風險,所以辨識與診斷非常重要。
- 體外受精懷孕的嬰兒,BWS 風險可能較高。
- 基因檢測雖可確認 80% 個案,但單憑臨床懷疑就應開始內科處置與腫瘤監測;此時即建議展開篩檢並會診遺傳科。
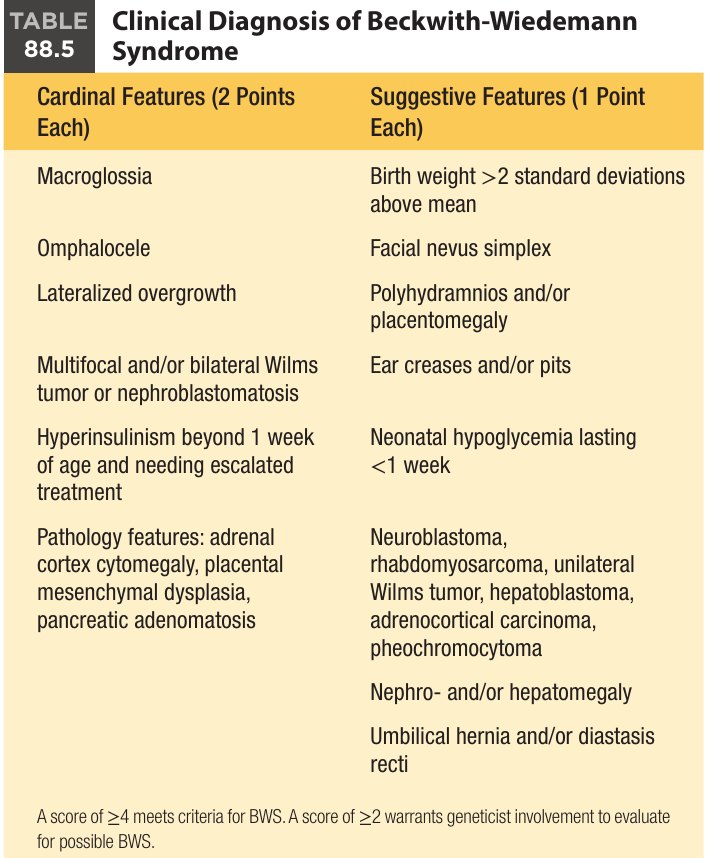
| 主要特徵(每項 2 分) | 提示特徵(每項 1 分) |
|---|---|
| 巨舌 | 出生體重高於平均 2 個標準差以上 |
| 臍膨出 | 臉部單純痣(facial nevus simplex) |
| 偏側過度生長 | 羊水過多及/或胎盤肥大 |
| 多灶及/或雙側 Wilms 腫瘤或腎母細胞增生症 | 耳褶及/或耳凹 |
| 高胰島素血症超過 1 週且需升階治療 | 新生兒低血糖持續 <1 週 |
| 病理特徵:腎上腺皮質巨細胞症、胎盤間葉發育不良、胰腺腺瘤病 | 神經母細胞瘤、橫紋肌肉瘤、單側 Wilms 腫瘤、肝母細胞瘤、腎上腺皮質癌、嗜鉻細胞瘤 |
| 腎及/或肝腫大 | |
| 臍疝及/或腹直肌分離 |
判讀總分 ≥4 符合 BWS 標準;≥2 應請遺傳科評估是否為 BWS。
表型 Phenotype
- Table 88.5 多數臨床特徵都可在新生兒期出現。
- 巨舌(macroglossia):最常見且最明顯的表現,出現率 85% 至 95%;定義為休息時舌頭突出齒槽之外。
- 其他顱顏特徵:微血管性火焰痣(capillary nevus flammeus)、大囟門、下頜前突、眼睛突出、眶下皺褶、耳垂前方線狀皺褶、耳輪後方凹陷。
- 其他發現:腎與心臟缺陷;顎裂也有描述,但較少見。
- 腫瘤:童年胚胎性腫瘤(Wilms 腫瘤、肝母細胞瘤、神經母細胞瘤、橫紋肌肉瘤)風險估計 7.5%,其中 95% 在生後 8 年內出現。
- 產前線索:羊水過多(因吞嚥功能障礙)、子癇前症、胎兒巨大、大胎盤。早產也與 BWS 相關。
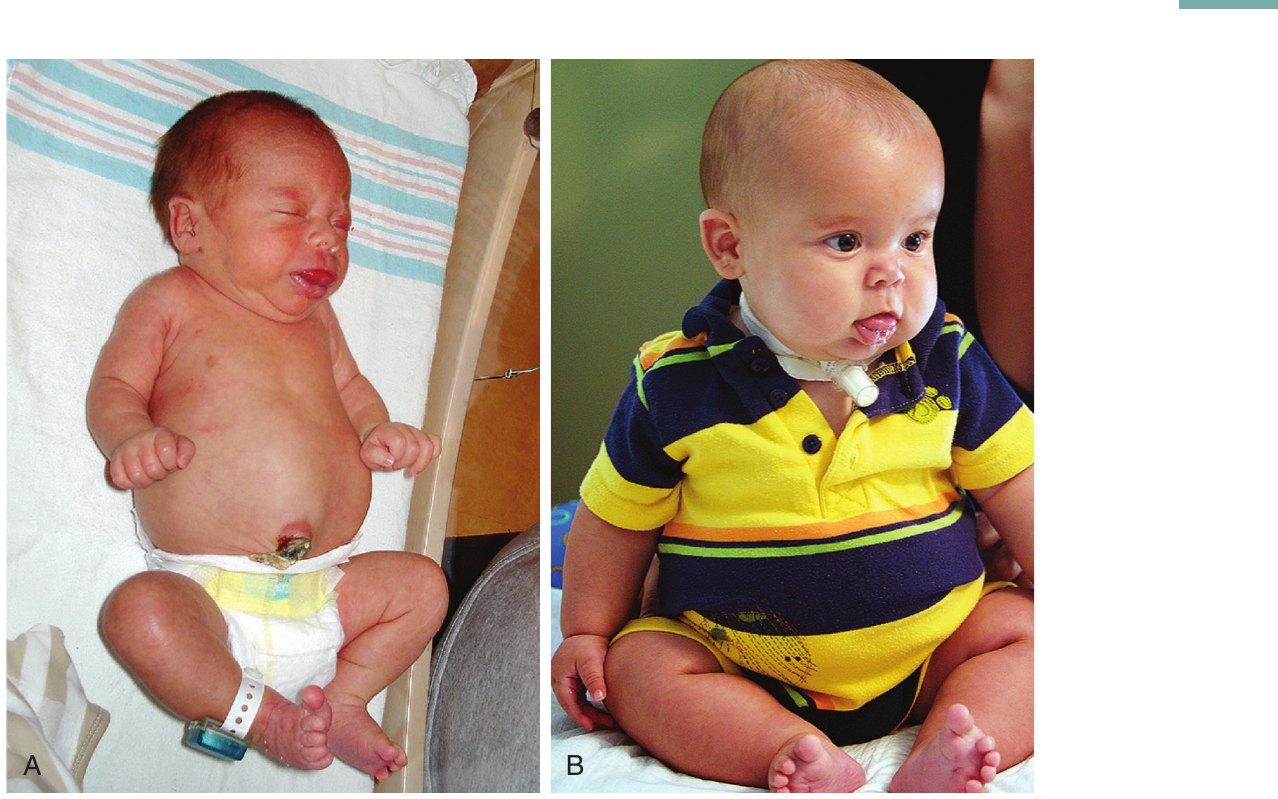
加護病房問題 Intensive Care Unit Concerns
- 低血糖:30% 至 60% 的 BWS 新生兒因高胰島素血症發生低血糖,通常在生後數天內。
- 紅血球增多症:可能發生,是先天性 Wilms 腫瘤的可能標記。
- 上呼吸道阻塞:症狀通常在嬰兒較晚期出現;若巨舌嚴重,新生兒期也可能出現。肥大的舌頭可阻塞上呼吸道,造成呼吸窘迫、呼吸中止與低血氧。
- 餵食:巨舌也會促成餵食問題、吞嚥困難與吸入。
- 死亡率:報告最高達 21%,與早產及巨舌併發症有關。
- 心臟:13% 至 20% 有先天性心臟病,可包含心臟肥大、心肌病變、開放性動脈導管、開放性卵圓孔、房室中隔缺損、長 QT 症候群及更嚴重的缺陷。
處置 Management
低血糖與紅血球增多症
- 新生兒低血糖依標準流程處理。
- 持續或治療反應不佳時,進一步生化檢查與內分泌會診有助引導治療;嚴重者可考慮胰臟次全切除術。
- 紅血球增多症若存在可能需治療,也可能影響麻醉。
- 有臍膨出的新生兒可能在生後數天內需手術。
巨舌與呼吸道
- 巨舌處理沒有定論,甚至確認是否存在也有挑戰。
- 有症狀的嬰兒應考慮耳鼻喉科介入及內視鏡呼吸道評估,以判斷舌根阻塞造成的狹窄程度。
- 多導睡眠檢查可量化阻塞嚴重度,與呼吸道內視鏡互補,引導呼吸道處置。
- 若需氣管內插管須謹慎,因巨舌會影響呼吸道暴露。
- 若巨舌造成明顯阻塞或插管時間延長,可能需氣切作為暫時措施。
- 嬰兒期之後,舌頭的進行性生長減慢,顎骨生長加快,呼吸道受損可能減輕。
- 部分兒童可受益於舌縮小手術,通常在 2 至 4 歲,但有些中心早至 3 至 6 個月。應儘可能在有經驗手術團隊的多專科中心進行。
餵食、心臟與發展
- 巨舌或相關阻塞造成餵食困難時,建議轉介嬰兒餵食專家與營養師。
- 上呼吸道阻塞明顯時不應嘗試口餵;部分嬰兒可能需外科胃造口以長期營養支持。
- 應做完整心臟評估;懷疑有心臟異常時,包含心電圖與心臟超音波。
- 神經發展通常正常,但可受早產、低血糖及不平衡染色體易位影響。
- 其他過度生長症候群(如 Sotos、Costello、Simpson-Golabi-Behmel)較常與發展遲緩相關;唐氏症(trisomy 21)也可有巨舌。有 BWS 特徵的新生兒應完整評估神經發展。
腫瘤監測與遺傳
- 腫瘤監測由新生兒期或診斷時開始。
- 臨床懷疑 BWS 時應考慮腹部超音波,評估器官腫大、腫瘤與腎臟異常。
- 一懷疑診斷就必須安排遺傳會診。
篩檢與監測 Screening and Surveillance
- 轉介顱顏團隊有助處理 BWS 的呼吸道阻塞,包含評估巨舌與臉部半側肥大,以及日後用齒顎矯正與正顎手術處理逐漸出現的代償性下頜前突與咬合不正。
- 持續追蹤遺傳科與遺傳諮詢師極為重要:不同遺傳原因的癌症風險不同,可引導後續篩檢、治療與療法。
- 部分大型兒童醫院或學術中心有 BWS 專門門診或計畫。
- 腫瘤:在確定基因型之前,應每 3 個月做腹部超音波篩檢胚胎性腫瘤。遺傳機轉複雜且影響監測,目前各地區指引不同;遺傳科可依基因型指引腫瘤監測。
- 腎泌尿:腹部超音波也可監測風險增加的高鈣尿、腎結石、腎囊腫、腎盂擴張(可能代表膀胱輸尿管逆流)與腎腫大。不需較規律腹部超音波的病人,至少在診斷時及轉銜成人照護時做腎臟與膀胱超音波。
- 心臟:持續監測依診斷時發現的心臟異常而定。
- 睡眠:嬰兒期與童年早期監測阻塞性睡眠呼吸中止,以低門檻轉介睡眠檢查。
- 牙齒與顏面:監測牙齒萌發、咬合與顏面生長。多數有巨舌與下頜過度生長的兒童受益於齒顎矯正,部分在青春期適合顎骨手術。
- 下肢:基層醫師應每年監測腿長差異,確認時轉介骨科。
其他值得注意的顱顏疾患 Other Notable Craniofacial Conditions
額鼻發育不良、眼距過寬、腦膨出 Frontonasal Dysplasia, Hypertelorism, Encephalocele
診斷與病因 Diagnosis and Etiology
- 額鼻發育不良(FND;又稱額鼻畸形 frontonasal malformation、中線面裂症候群 median cleft face syndrome、frontal nasal syndrome)源於額鼻突形態發生異常。
- 臉部中線發育異常,造成眼距過寬及相關顱顏特徵。多數 FND 為散發。
表型 Phenotype
FND 臨床定義:具備下列兩項以上顱顏特徵
- 眼距過寬(足月新生兒瞳孔間距 >4.5 cm)
- 鼻根變寬
- 累及鼻、唇或顎的中線面裂
- 單側或雙側鼻翼裂
- 鼻尖發育不良
- 前顱裂(anterior cranium bifidum)
- V 形前額髮線
- FND 多樣且遺傳異質,可單獨出現而無其他問題,可合併其他畸形型態,或是有已知基因變化的症候群譜系(如顱額鼻症候群)。
- 除眼距過寬外,可有眼球表面皮樣瘤、缺損、眼瞼下垂、眼球震顫或白內障;這些與較嚴重表型及 CNS 異常發生率增加有關。
- 相關 CNS 表現:腦膨出或腦膜膨出(最常在額鼻部位)、胼胝體缺失、神經元移行異常。
- FND 合併 CNS 異常時,與認知障礙的關聯增加。
- 顱額鼻症候群(craniofrontonasal syndrome, CFNS):
- X 性聯,出現於同時有冠狀縫早閉及不同程度骨骼與外胚層缺陷的額鼻畸形病人亞群。
- 臉部特徵與 FND 相似:眼距過寬、額部隆起、鼻樑寬、鼻尖分叉。
- 常因單側冠狀縫早閉而有明顯臉部不對稱。
- 女性受影響較重(典型有眼距過寬與溝狀指甲),可偵測到 EFNB1 基因突變。
- 個案通常智力正常。
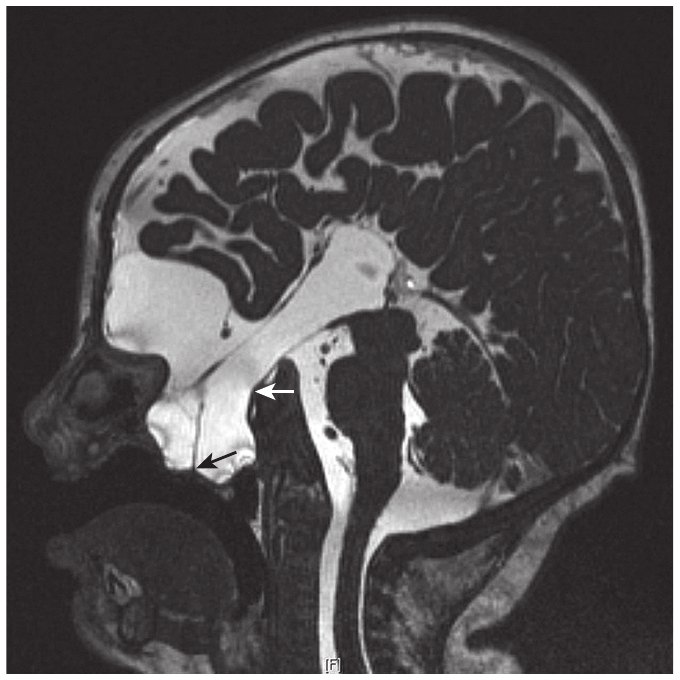
加護病房問題 Intensive Care Unit Concerns
- FND 相關顱內異常可能讓嬰兒有水腦或癲癇等 CNS 表現的風險。
- 若腦下垂體受累或缺乏(如 HPE 序列所見),可有嚴重內分泌異常(見「口面裂」)。
- 額鼻腦膨出可能造成鼻咽層級的上呼吸道受損。
處置 Management
- 任何有眼距過寬或疑似 FND 的嬰兒,都要警覺潛在畸形,並考慮以 CT 或 MRI 做頭顱影像。
- 在 CNS 解剖釐清之前,應避免或謹慎進行鼻與口的器械操作,包含鼻胃管或抽吸管。FND 嬰兒額鼻腦膨出或腦膜膨出發生率高,放置這些管路可能造成腦損傷。
- 若需緊急氣管內插管,應仔細檢查口內構造,避免傷及可能疝出的 CNS 構造。
- 癲癇或電解質異常依新生兒加護標準流程處理。
- 會診顱顏團隊(含眼科)可釐清評估與處置,包含可能的手術介入。
先天性鼻梨狀孔狹窄 Congenital Nasal Pyriform Aperture Stenosis
診斷與病因 Diagnosis and Etiology
- 先天性鼻梨狀孔狹窄(CNPAS)是新生兒鼻阻塞罕見但值得注意的原因。
- 梨狀孔(pyriform aperture, PA)是梨形的上頜鼻腔入口,也是鼻呼吸道最窄處。
- CNPAS 由胚胎發生時上頜骨在 PA 處骨質過度生長造成。截面積任何減少都會使鼻阻力明顯增加。
- 因臨床表現與狹窄程度不一,真實盛行率未知,估計每 25,000 名出生 1 名。
- 1989 年首次見於醫學文獻,近年病例報告與發表量增加超過一倍。
- 發病年齡與症狀常取決於狹窄程度。
- 因罕見且表現與其他鼻阻塞類似,可能無法立即診斷,最常被誤認為新生兒鼻炎或後鼻孔閉鎖/狹窄。
- 多數嬰兒在出生後不久或生後數週內出現症狀。
- 輕者:間歇性呼吸有聲、持續鼻塞、鼾音。
- 部分:餵食困難、餵食時發紺或生長遲滯。
- 重者:阻塞性呼吸中止,偶有危及生命的呼吸窘迫。
- 應進一步調查鼻阻塞的線索:餵食時呼吸窘迫或發紺、持續鼻塞但哭泣時改善、5 至 6 French 導管或鼻胃管難以或無法通過 PA。
- 臨床懷疑時,以鼻內視鏡與影像確認。
- 前鼻鏡可見前鼻瓣通道狹窄,通常影響雙側鼻孔。
- 耳鼻喉科可能難以將軟式纖維內視鏡通過 PA 以觀察其餘鼻腔。
- 確定診斷:在顏面骨 CT 軸向切面上,於下鼻道層級測量 PA 寬度。足月兒 PA 平均 16.9 mm(依研究而異);足月新生兒 PA <11 mm 定義為 CNPAS。
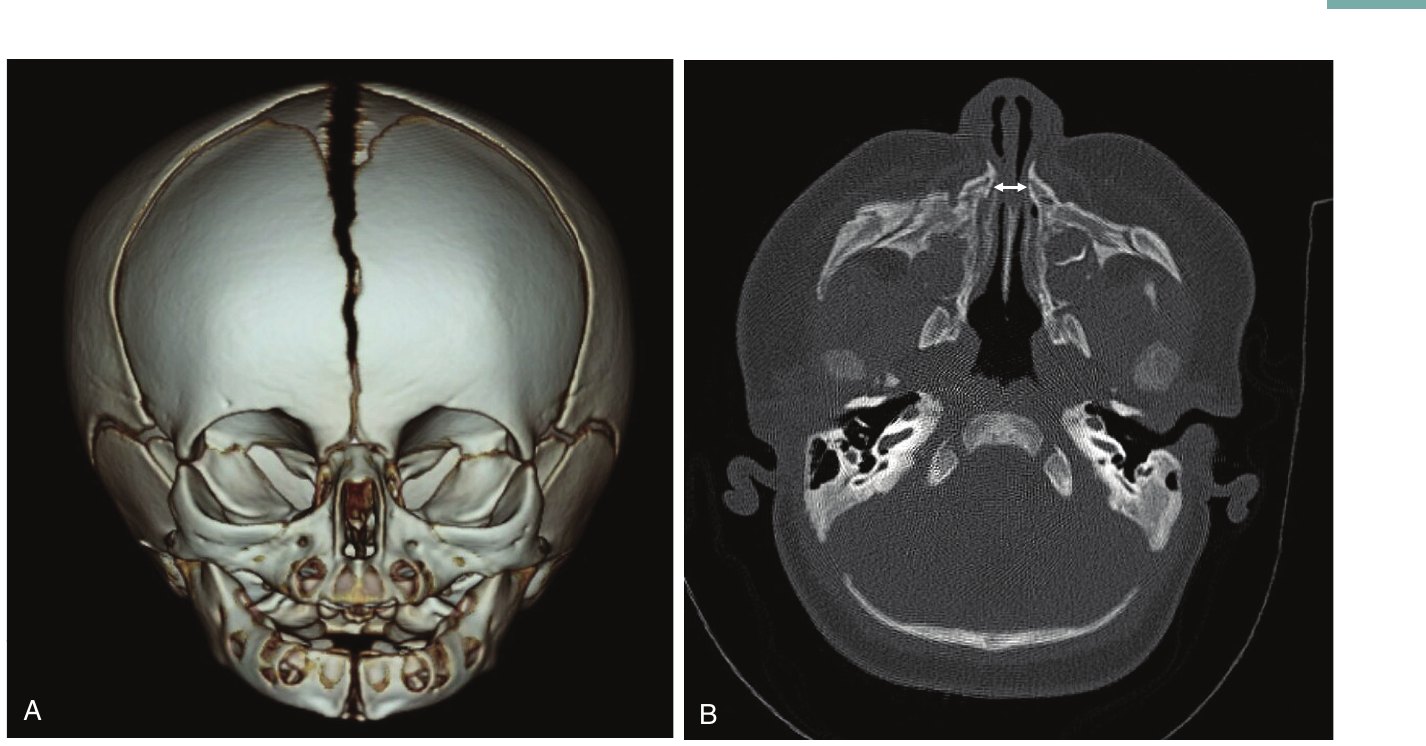
表型 Phenotype
- 理學檢查可有小頭、中臉發育不良、上唇繫帶缺失、中門齒突出;後兩者相對為 CNPAS 所獨有。
- 可單獨出現,或合併其他中線缺陷,最常為單一中央上門齒(solitary median maxillary central incisor,60%)。
- 被視為全前腦畸形譜系的微小型,可有 CNS 異常:腦下垂體異常、胼胝體異常、Arnold-Chiari I 畸形、視神經發育不良、嗅球缺失、水腦、淺蝶鞍。
- 最多 40% 因下視丘及前葉或後葉腦下垂體缺失或發育不良而有內分泌功能異常。
- 文獻中與多種染色體異常及症候群相關:Apert、Crouzon 症候群;結節性硬化症;顱縫早閉;RHYNS;VACTERL;Xp22.2、22q11、18p、13q、5q 缺失;18 號環狀染色體。
加護病房問題 Intensive Care Unit Concerns
- 多數因呼吸窘迫或餵食時發紺收治 NICU。
- 穩定呼吸道的常見初步措施:口咽呼吸道、補充氧氣或 CPAP。
- 完整代謝檢驗可評估血糖、電解質與膽紅素。低血糖與結合型高膽紅素血症高度預測腦下垂體功能異常。
- 任何疑似或確診 CNPAS 的嬰兒,都建議內分泌會診,監測下視丘—腦下垂體軸疾患,可包含尿崩症、腎上腺功能不足、甲狀腺低下、生長激素缺乏與性腺低下。
- 早期診斷與適當荷爾蒙補充至關重要,因為有呼吸窘迫且可能需手術的新生兒有罹病與死亡風險。文獻曾報告反覆低血糖癲癇、電解質失衡及續發心跳停止。
- 營養可用鼻胃或口胃管補充;呼吸狀態許可時持續嘗試口餵。與餵食治療師合作是擬定安全餵食計畫的關鍵,包含調整節奏、避免過度用力,並提供正向餵食經驗。
處置與篩檢 Management and Screening
- 診斷後依阻塞程度與症狀嚴重度,採保守或手術治療。
- 初步內科處置:生理食鹽水沖洗、鼻內類固醇、局部減充血劑,並配合餵食時間給藥。手術前應嘗試保守治療最多 2 週。
- 這段期間的評估:
- 務必評估內分泌功能異常、電解質異常、CNS 異常及其他相關問題。
- 所有 CNPAS 嬰兒都建議做腦部 MRI。
- MRI 上異位腦下垂體後葉、前葉發育不全/不良、垂體柄異常(特異性依序遞減)高度提示腦下垂體功能異常;但結構正常不能排除功能異常。
- 所有 CNPAS 嬰兒都建議內分泌追蹤至少到 1 歲;1 歲時線性生長偏低或停滯,可預測長期腦下垂體功能異常。
- 因疾病罕見且可能合併影響處置的臨床異常與症候群,應安排遺傳會診。
- 內科治療失敗的判定:症狀持續,包含鼾音、喘鳴音、呼吸費力增加、無法脫離呼吸或呼吸道支持、睡眠呼吸中止、無法進食或生長遲滯。
- 擴張術:手術前已出現的替代方式。以氣球或擴張器擴張前鼻孔,對骨/軟骨組織施以輕微同心壓力;這些組織因循環中的母體雌激素而有天然可塑性。
- 手術:症狀持續者最終可能需要。
- 需要手術的新生兒,平均 PA 寬度為 4.8 mm 至 6.6 mm。
- 最常用經唇下入路,移除 PA 周圍過多骨質以擴大骨性鼻腔入口。
- 每側打開至至少能順利通過 3.5 mm 氣管內管,即視為足夠。
- 術後一般留置鼻支架 2 至 4 週,但技術與時程並未標準化。
- 部分耳鼻喉科醫師可能建議術後局部或全身性類固醇。
- 新技術包含內視鏡修補,或沿鼻中隔使用矽膠夾板。
- 如同任何鼻部手術,術後生理食鹽水沖洗對清潔鼻腔及維持支架或其他置入物通暢很重要。
- 接受手術的嬰兒長期效果良好,少有人需再次鼻呼吸道手術。
胎兒顏面異常的產前篩檢 Prenatal Screening for Fetal Face Anomalies
超音波 Ultrasonography
- 美國產科婦科醫學會(American College of Obstetricians and Gynecologists)建議在妊娠 18 至 22 週做例行超音波,其標準化胎兒解剖檢查要素現已包含觀察上唇。
- 多數估計口面裂產前辨識率的研究,都以此解剖檢查為重點。
- 超音波在妊娠 16 至 17 週即可充分評估顏面構造,但準確性受多項因素影響:
- 胎兒:大小、姿勢、肢體位置、活動。
- 母親:腹部疤痕、體型。
- 其他:羊水過少、超音波機器類型或技術、檢查者經驗。
- 理想上,18 週時用例行二維超音波及標準三平面顏面切面可看到:眼眶大小與位置、眼睛大小(含小眼症與無眼症)、鼻形、鼻發育不良、人中長度、上唇裂、額部隆起、下頜後縮、小下頜、巨舌與軟組織異常。
- CL±P 可經產前超音波偵測;未累及唇與齒槽的 CPO 可能被舌頭遮住,用傳統二維超音波較難產前診斷。
| 方式 | CL±P 偵測率 | CPO 偵測率 |
|---|---|---|
| 二維超音波 | 9%–100% | 0%–22% |
| 三維與四維超音波 | 86%–90% | 0%–89% |
- 超音波技術與手法的進步,讓檢查者能提供更詳細、全面且系統化的胎兒解剖評估,應可提升所有顱顏疾患的偵測率。
胎兒 MRI 與 EXIT Fetal MRI and EXIT Procedure
- 高風險妊娠中,胎兒 MRI 確認與診斷頭、臉、頸部異常的準確度較高,也能發現超音波未偵測到的顱顏外異常。
- 部分中心開始用胎兒 MRI 預測新生兒是否需立即呼吸道介入,適用於 RS 舌後墜、小下頜或顱顏腫塊造成的呼吸道受損。
- 產前影像預期胎兒呼吸道受損時(羊水過多、嚴重小下頜、腫塊造成子宮內頸部過伸、頸部血管受壓、氣管受壓/偏移或頸部實質腫塊),可在三級照護中心協調產科、新生兒科、小兒耳鼻喉科與小兒麻醉科,進行子宮外產時治療(ex utero intrapartum treatment, EXIT)。
- EXIT 可在維持母胎循環下,受控地處理胎兒呼吸道阻塞,作為橋接:建立安全呼吸道、切除阻塞病灶,或對嚴重心臟異常與先天性橫膈疝氣接上 ECMO。
產前諮詢 Prenatal Counseling
- 胎兒影像進步使顱顏異常由出生時發現轉為產前診斷,有利於父母諮詢及規劃分娩與產後治療。
- 與顱顏團隊進行產前諮詢,已被證實可減少父母對口面裂的負面感受,並降低產後憂鬱率。
- 在分娩前與有經驗的團隊見面,家庭有機會與孩子的照護者建立信任,知道孩子出生後會發生什麼,並掌握知識、工具與夥伴,協助孩子獲得最佳照護。
臨床反思:NICU 視角 Clinical Reflection—NICU Perspective
臨床上可帶走的重點
- 呼吸道永遠優先:RS 的嚴重阻塞可在產房出現;CO2 上升常先於低血氧;雙側後鼻孔閉鎖哭泣時發紺緩解、餵食時加重。
- 阻塞層級決定方法:MDO 只適合單純舌根阻塞且無共病者;TCS、症候群型 RS 與多縫顱縫早閉常是多層級問題,治療前需要呼吸道內視鏡評估。
- 治療一處可能揭露另一處:症候群型顱縫早閉解除阻塞後,中樞性呼吸中止可能浮現,需持續監測。
- 單獨唇顎裂不該需要 ICU:有明顯呼吸或電解質異常時,在證實之前視為症候群並會診遺傳科。
- 中線問題要想到腦與腦下垂體:中線裂、前上頜缺失、FND、CNPAS 都應警覺 CNS 與內分泌異常。低血糖與結合型高膽紅素血症在 CNPAS 高度預測腦下垂體功能異常。
- FND 別急著放管:CNS 解剖釐清前,避免或謹慎進行鼻胃管、抽吸管等操作,插管時仔細檢查口內構造。
- 新生兒癲癇加先天性心臟病:應強烈懷疑 22q11.2DS 與低血鈣;檢查鈣、副甲狀腺素、免疫與腎臟。
- 氣管軟骨套要提高警覺:Crouzon 與 Pfeiffer 有呼吸道症狀時,早期辨識可救命;氣切放置與照護須格外謹慎。
- BWS 憑臨床懷疑即開始行動:留意高胰島素性低血糖,啟動腫瘤監測與遺傳會診;上呼吸道阻塞明顯時不口餵。
- 眼睛與耳朵不能等:Stickler 的視網膜剝離與失明風險可預防;顱縫早閉的突眼需潤滑與早期眼科;有聽損的嬰兒應不晚於 6 個月接受介入。
- 家屬溝通與團隊:新生兒照護者常是第一線接觸者;儘早會診顱顏團隊,預期多縫顱縫早閉或呼吸道受損時,產前就讓團隊介入。
閱讀時請留意 Points to Verify
原文內部不一致
- 口面裂類型排序:內文稱唇顎裂最常見,其次唇裂,再來 CPO;但 Table 88.3 的顎裂(每 1687 名 1 名,每年 2333 名)比唇裂不合併顎裂(每 2807 名 1 名,每年 1402 名)常見。
- RS 眼科檢查時間:RS 監測清單寫生後 6 個月內;Stickler 節寫所有 RS 兒童 6 至 12 個月大之間。
- Stickler 占 RS 的比例:Stickler 節稱約三分之一 RS 個案有 SS;但 RS 節引用的世代研究中,全部孟德爾疾病合計僅 29%,且涵蓋 22 種疾病。
- RS 盛行率換算:原文將 1:3900 與 0.8 至 32.0 per 100,000 並列,但 1:3900 換算後不等於上限 32.0。
- Pallister–Hall 的下視丘病灶:Table 88.1 寫 hamartoblastoma,內文寫 hypothalamic hamartoma。
- CHARGE 的腦神經:Table 88.4 列 I、VII、VIII、IX、X,ICU 段吞嚥相關敘述則寫 V、IX、X;原文未說明 V 為何未列入表格。
- BWS 的臉部痣:內文寫 capillary nevus flammeus,Table 88.5 寫 facial nevus simplex,用語不同。
- TCS 聽損:內文主要特徵列雙側傳導性聽損,下一句又寫最多 50% 有聽損。
- RS 遺傳會診:處置段寫建議遺傳會診,Box 88.2 則寫有多重異常或令人擔心的家族史時才考慮。
- Table 88.3 欄位用語:欄名為 Relative Risk for Recurrence (%),但數值以百分比呈現;閱讀時請確認其含義是相對風險或絕對再發率。