PART XVII · ENDOCRINE DISORDERS · CHAPTER 85
性發展差異Differences in Sex Development
本章重點 Key Points
- 性發展差異(differences in sex development, DSD)病因多元,診斷、治療與長期預後的最佳化需要小兒內分泌、小兒泌尿、遺傳與兒童心理專家合作;部分個案還需青少年婦科、細胞遺傳、放射科與倫理專家參與。
- 要判定 DSD 的成因,必須先理解男、女兩性的正常性發展。
- 基因檢測推進了對性發展起源的理解:有些情況可依荷爾蒙檢查結果選擇特定基因檢測;另一些情況(例如完全性性腺發育不全)鑑別診斷範圍太廣,必須使用 DSD 基因套組(DSD panel)。
- 取得基因診斷能讓家庭得到解答,也能辨識與該診斷相關的其他風險,例如再發、腎臟疾病或腫瘤風險;基因診斷也可能預測青春期的結果。
導論 Introduction
- 新生兒外生殖器無法明確判定為男或女時,對父母是極大的壓力,處理時需要敏感體貼,也要有一定的急迫性。
- 造成 DSD 的原因分成四大類(Box 85.1):
- 46,XX 個體的雄性化(androgenization):即 46,XX DSD,占可明確定義之外生殖器模糊(ambiguous genitalia)個案的多數。
- 46,XY 個體的雄性化不完全(incomplete androgenization):即 46,XY DSD,能得到基因診斷者不到 50%。
- 性腺分化與染色體異常(gonadal differentiation and chromosomal disorders)。
- 伴隨生殖器發育不完全的症候群。
- 本章先概述 DSD 的病理生理,討論診斷與處置的實務面,章末再整理傳統手術方法及其風險與益處。
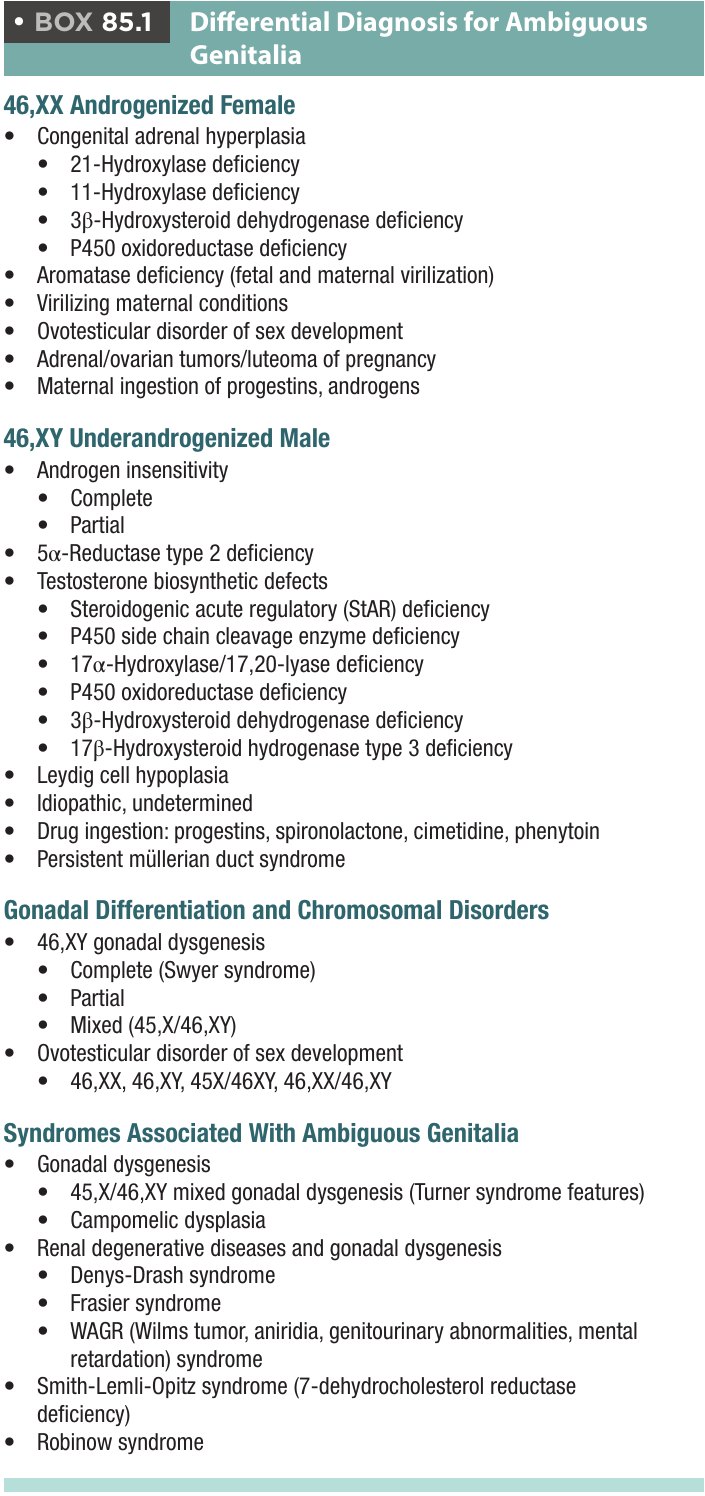
| 分類 | 主要病因 |
|---|---|
| 46,XX 雄性化女性 46,XX Androgenized Female | 先天性腎上腺增生(21-羥化酶、11-羥化酶、3β-羥類固醇脫氫酶、P450 氧化還原酶缺乏);芳香酶缺乏(胎兒與母體皆男性化);母體男性化疾病;卵睪性 DSD;腎上腺/卵巢腫瘤、妊娠黃體瘤;母親服用黃體素類或雄性素 |
| 46,XY 雄性化不足男性 46,XY Underandrogenized Male | 雄性素不敏感(完全/部分);5α-還原酶第 2 型缺乏;睪固酮生合成缺陷(StAR、P450 側鏈切割酶、17α-羥化酶/17,20-裂解酶、P450 氧化還原酶、3β-HSD、17β-HSD 第 3 型);Leydig 細胞發育不全;原因不明;藥物(黃體素類、spironolactone、cimetidine、phenytoin);持續性穆勒氏管症候群 |
| 性腺分化與染色體異常 | 46,XY 性腺發育不全:完全型(Swyer 症候群)、部分型、混合型(45,X/46,XY);卵睪性 DSD(46,XX、46,XY、45X/46XY、46,XX/46,XY) |
| 相關症候群 | 性腺發育不全類:45,X/46,XY 混合型(具 Turner 特徵)、彎肢發育不良(campomelic dysplasia);腎臟退化性疾病合併性腺發育不全:Denys-Drash、Frasier、WAGR 症候群;Smith-Lemli-Opitz 症候群(7-去氫膽固醇還原酶缺乏);Robinow 症候群 |
面對外生殖器模糊新生兒的整體考量 General Considerations in the Approach to the Newborn With Ambiguous Genitalia
家屬溝通與多專科團隊 Communication and the Multidisciplinary Team
- 評估必然耗時。與父母開放、誠實的討論能減輕焦慮並建立信任;完整揭露現有資訊是關鍵。
- 務必避免過早指派性別。
- 團隊應包含:基層照護醫師、新生兒科、小兒內分泌、心理師、小兒泌尿、小兒遺傳、小兒放射科。
- 新生兒期就必須對家庭進行心理評估與支持,並持續長期心理追蹤。
- 養育性別(sex of rearing)應由多專科團隊與父母共同決定,並認知文化與心理社會因素的影響。
性別指派觀念的演變 Evolving Approach to Sex Assignment
- 過去的指派依據主要是陰蒂/陰莖大小、手術重建的難易、生育潛力。
- 數篇個案報告呈現對這些標準的不滿,此做法因而受到批評;其中部分個案牽涉產前雄性素銘印(prenatal androgen imprinting)這一重要變項。
- 對雄性化不完全之 46,XY 男性的研究顯示,陰莖小也可能有滿意的成人性生活。
- 另有研究發現,DSD 個體進入成年後,性別角色傾向愈來愈符合被指派的性別;因此對部分雄性化不完全的 46,XY 男性,不一定需要指派為女性。
- 生殖器雄性化程度只是決定因素之一;染色體組成與 DSD 病因同樣重要。
養育性別 vs. 性別認同要讓父母了解:此時指派的只是養育性別,性別認同(gender identity)將由個體本人選擇。健康性別認同的形成,似乎牽涉心理生物與環境因素的複雜交互作用。隨著社會對性別不安(gender dysphoria)的認識增加,這些個體即使認同與所選養育性別不同,也會較容易確認自己的性別認同。
性別決定與分化的胚胎學 Embryology of Sex Determination and Differentiation
基本概念與三個階段 Overview and Three Stages
- 睪丸與卵巢的發育有別於其他器官:兩者源自同一個雙潛能性腺(bipotential gonad),走哪一條路徑由遺傳背景決定。
- 過去認為卵巢路徑是預設路徑;由 DSD 個體的研究已知卵巢發育是主動過程,需要特定基因存在。
- 性別決定與分化是依序發生的三個階段:
- 染色體性別:受精時決定。
- 性腺性別:染色體性別指揮雙潛能性腺分化。
- 表型性別:性腺分泌的荷爾蒙決定內生殖管道與外生殖器的分化。
染色體性別與性別決定基因 Chromosomal Sex and Sex-Determining Genes
- 受精精子帶 X 染色體得 46,XX(正常女性);帶 Y 染色體得 46,XY(正常男性)。
- SRY(sex-determining region of the Y chromosome):
- 對睪丸分化為必要但不充分;男性發育還需其他體染色體與 X 染色體基因。
- 是 Y 染色體上唯一參與睪丸決定與分化的基因。
- 經由多個步驟,指示雙潛能性腺髓質區發育為 Sertoli 細胞,之後形成睪丸索與細精管。
- 在 Sertoli 細胞中以低量持續表現至成年。
| 基因 | 角色與相關表現 |
|---|---|
| WT1 | Wilms tumor gene 1;與 Denys-Drash、WAGR 症候群相關 |
| NR5A1 | 編碼類固醇生成因子 1(steroidogenic factor 1) |
| SOX9 | 由 SRY 上調;與彎肢發育不良及 75% XY 個體的睪丸發育不全相關 |
| DMRT1、DMRT3 | 位於染色體 9p,缺失時 XY 個體呈女性發育。近年在一名 46,XY 女性發現 DMRT1 新生(de novo)錯義突變,支持 DMRT1 是睪丸分化的關鍵基因 |
| FOXL2 | 表現於胎兒與成人卵巢濾泡細胞,對卵巢發育、生育力與卵巢維持至關重要;也表現於眼瞼,突變造成眼瞼裂狹小-眼瞼下垂-內眥贅皮倒轉症候群(blepharophimosis–ptosis–epicanthus inversus syndrome);位於人類同源區 3q23 |
| DAX1 | 位於 Xp22;似為正確睪丸決定所需,至少在小鼠是上調 Sox9 所必需。基因重複時,46,XY 個體出現性腺發育不全與女性表型 |
| WNT4 | 對正常卵巢與女性性發育至關重要。突變導致 46,XX 女性穆勒氏管退化與男性化;含 WNT4 的基因座重複導致 DAX1 過度表現,呈 46,XY 女性表型 |
| DHH | desert hedgehog;屬訊息基因家族,在調控形態發生上有重要角色 |
| Fst、Bmp2 | follistatin 與 bone morphogenetic protein 2;在小鼠似為卵巢器官形成的重要基因 |
| GATA4 | 小鼠 Gata4 或 Fog2 突變可致性反轉。人類 GATA4 為轉錄因子,是生殖嵴形成、睪丸與卵巢分化及兩性生育力所需;與 SRY、SOX9、AMH 及其他荷爾蒙合成相關基因交互作用;與 NR5A1 協同活化 AMH 啟動子。某 GATA4 突變喪失此協同作用,FOG2 也無法結合 GATA4,造成家族性 46,XY DSD 合併先天性心臟缺陷 |
| FOG2 | 結合 GATA4 的鋅指以調節其活性;兩名 46,XY 性腺發育不全個體發現 FOG2 錯義突變 |
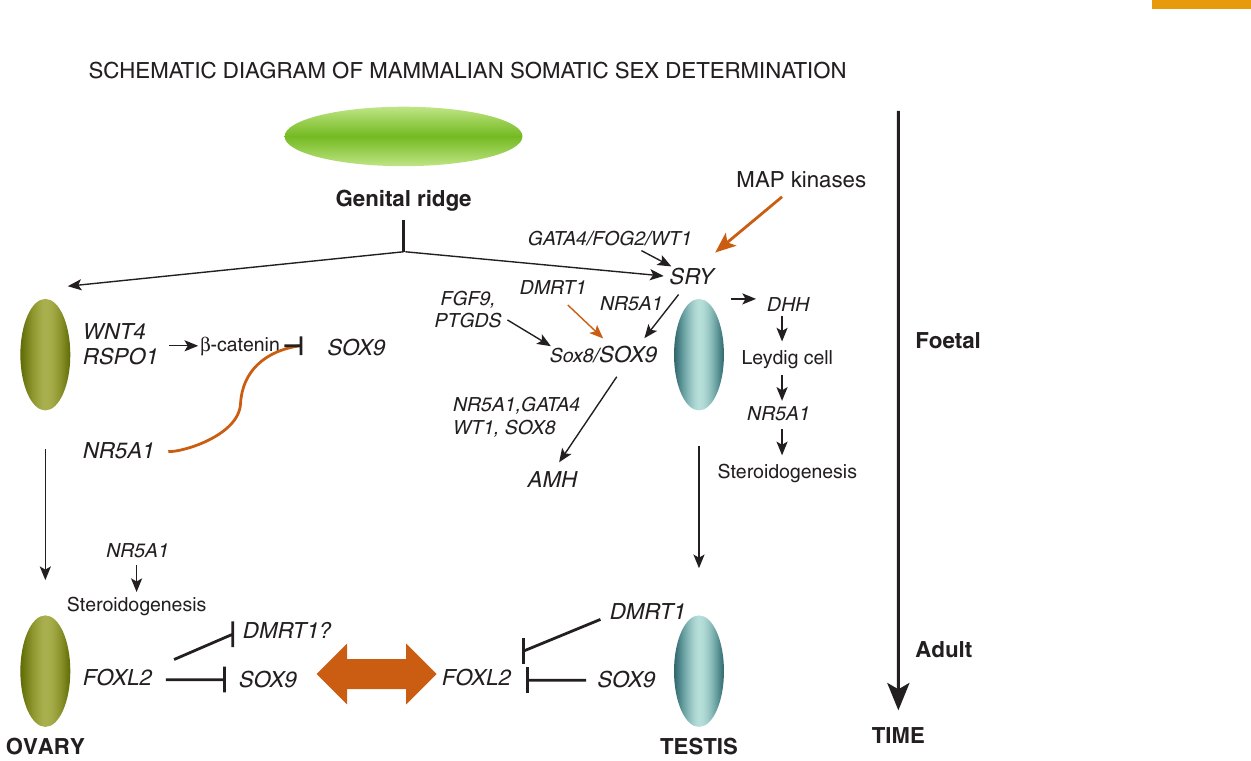
由 Fig. 85.1 讀兩條路徑
- 共同起點:生殖嵴(genital ridge)分向卵巢與睪丸兩路,隨時間由胎兒期進入成人期。
- 睪丸路徑(胎兒期):GATA4/FOG2/WT1 作用於 SRY,圖中另標示 MAP kinases 也指向 SRY。SRY 與 NR5A1 指向 SOX9;FGF9、PTGDS 與 DMRT1 也指向 Sox8/SOX9。SOX9 下游有 NR5A1、GATA4、WT1、SOX8 參與形成 AMH。另一支由 SRY 指向 DHH,再到 Leydig 細胞,經 NR5A1 通往類固醇生成。
- 卵巢路徑(胎兒期):WNT4、RSPO1 經 β-catenin 抑制 SOX9;NR5A1 也連到此抑制軸。卵巢端同樣有 NR5A1 通往類固醇生成。
- 成人期的維持:卵巢中 FOXL2 抑制 SOX9,圖上也標示抑制 DMRT1(附問號);睪丸中 DMRT1 與 SOX9 抑制 FOXL2。圖中以雙向粗箭頭連接兩側 FOXL2 與 SOX9 軸,顯示兩種性腺狀態彼此對立。
性腺的形成與性腺性別 Formation of the Gonad and Gonadal Sex
- 性腺由體細胞與生殖細胞共同構成。
- 體細胞:位於中腎(mesonephros)腹側區,來自中腎細胞與體腔上皮;日後成為睪丸的 Sertoli 細胞、卵巢的顆粒細胞。
- 生殖細胞:妊娠 4–6 週由較下方的卵黃囊遷移至兩側中腎內側的生殖嵴(Fig. 85.2 左上);抵達後被體細胞包圍,體細胞似乎調控生殖細胞的分化。
- 性腺性別於妊娠 7 週前確立。此時胎兒同時具有兩套平行內管道(沃氏管與穆勒氏管)及未分化的外生殖器原基。
- 沃氏管(wolffian/mesonephric duct):連接中腎微血管網與泌尿生殖竇的管狀構造。
- 穆勒氏管(müllerian/paramesonephric duct):由體腔上皮內陷形成,緊鄰中腎管;兩管遠端相接。
- 泌尿生殖竇(urogenital sinus):兩管終點以遠的部分參與外生殖器發育;近端部分發育為膀胱、膀胱三角與後尿道。
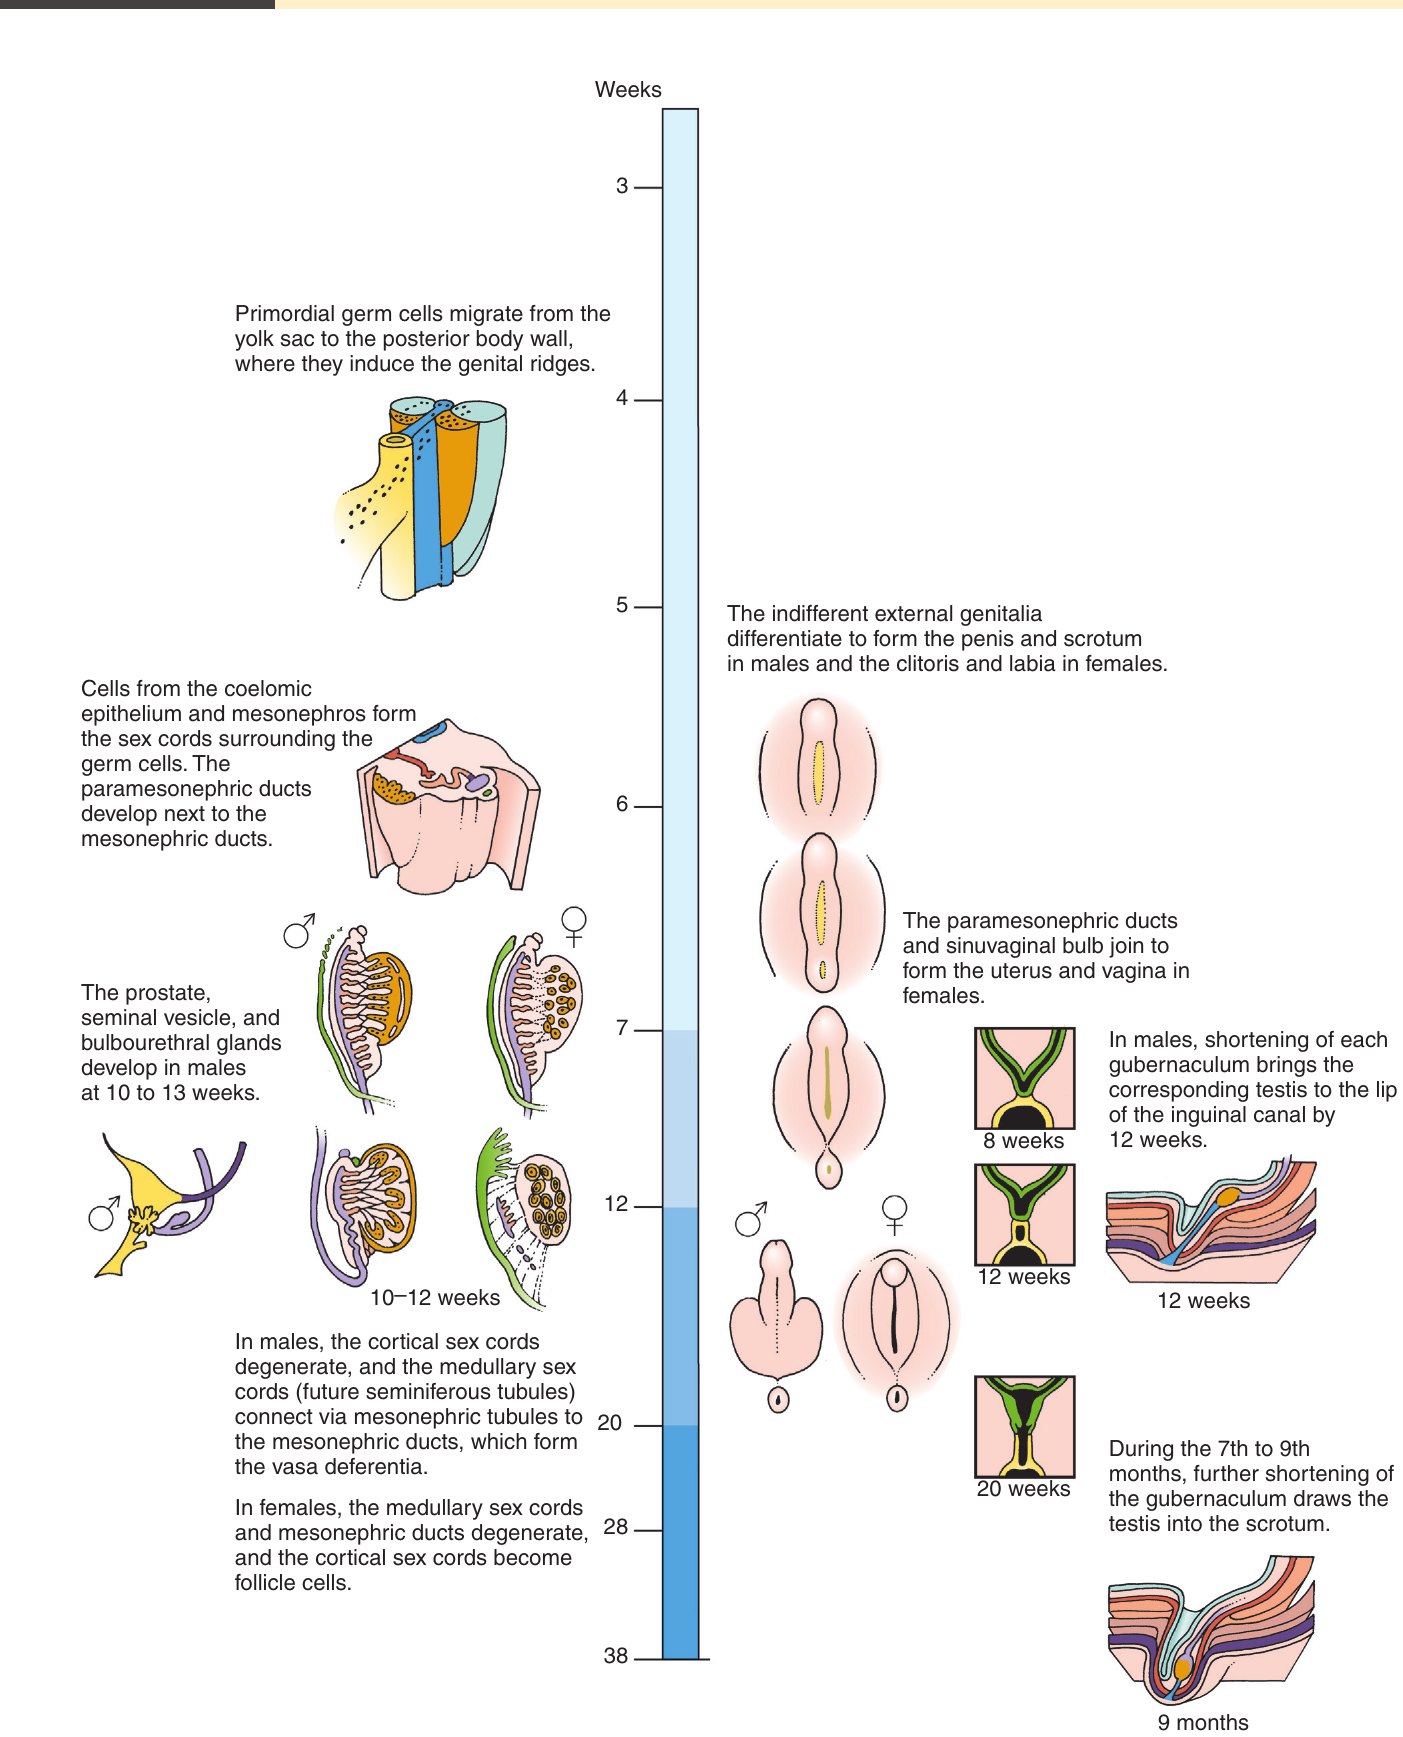
- 最早階段原始生殖細胞由卵黃囊遷移至後體壁,誘導生殖嵴形成。
- 性索形成體腔上皮與中腎細胞形成包圍生殖細胞的性索;中腎旁管在中腎管旁發育。未分化外生殖器開始朝兩性方向分化。
- 其後中腎旁管與竇陰道球結合,在女性形成子宮與陰道。
- 10–13 週男性發育前列腺、儲精囊與尿道球腺。
- 皮質與髓質性索男性皮質性索退化,髓質性索(未來的細精管)經中腎小管接到形成輸精管的中腎管;女性髓質性索與中腎管退化,皮質性索變為濾泡細胞。
- 12 週男性引帶縮短,將睪丸帶到腹股溝管口。
- 第 7–9 個月引帶進一步縮短,將睪丸拉入陰囊。
女性表型分化 Female Phenotypic Differentiation
- 表型分化以性腺性別確立為前提。
- 發育為卵巢時,因局部缺乏睪固酮,沃氏管退化,僅末端殘留為 Gartner 管。
- 缺乏抗穆勒氏管荷爾蒙(antimüllerian hormone, AMH)(胎兒 Sertoli 細胞分泌的醣蛋白)時,穆勒氏管發育為陰道近端、子宮與輸卵管:
- 頭側未融合部分形成輸卵管。
- 尾端融合形成 ureterovaginal canal(子宮陰道管道)。
- 融合尾端與泌尿生殖竇結合形成陰道:近端 2/3 來自穆勒氏管,遠端 1/3 來自泌尿生殖竇。
- 循環雄性素未升高時,陰唇陰囊皺褶不融合,陰蒂/陰莖構造也不增大。
男性表型分化 Male Phenotypic Differentiation
- 依賴兩種睪丸荷爾蒙:睪固酮與 AMH,妊娠 8 週階段已產生並分泌,缺一不可。
- AMH:使穆勒氏管退化;殘留物尾端為前列腺小囊(prostatic utricle),頭端為睪丸附件(appendix testis)。AMH 以單側、局部(外分泌)方式作用,而非經全身循環作用於雙側。
- 沃氏管:穆勒氏管一退化,即在胎兒 Leydig 細胞分泌之睪固酮的局部作用下發育。Leydig 細胞與 Sertoli 細胞一樣源自生殖嵴內的間質細胞,於妊娠 9–10 週分化。
- 沃氏管演變為副睪、輸精管、儲精囊。
- 中腎小管發育為輸出小管(ductuli efferentes),連接細精管、睪丸網與輸精管。
- 這是局部睪固酮對管道的直接作用:21-羥化酶缺乏之女性血清睪固酮升高,並不能穩定沃氏管。
- 外生殖器雄性化(陰唇陰囊皺褶融合、尿道開口移動)約始於妊娠 8 週:
- 依賴組織將睪固酮轉為更強效的雙氫睪固酮(dihydrotestosterone, DHT);標的細胞具轉換所需的 5α-還原酶第 2 型。
- 也需要完整的雄性素受體。
- 妊娠 12–14 週前,男性外生殖器大致成形;之後的雄性素暴露只會使陰莖進一步增大。
- 睪固酮的驅動來源:第一孕期由母體 hCG 刺激睪丸;到妊娠 16–20 週則改由胎兒自身的黃體成長激素(LH)驅動。
| 胚胎構造 | 男性 | 女性 | 決定因素 |
|---|---|---|---|
| 沃氏管 | 副睪、輸精管、儲精囊 | 退化,末端殘留 Gartner 管 | 局部睪固酮 |
| 中腎小管 | 輸出小管 | — | 局部睪固酮 |
| 穆勒氏管 | 退化,殘留前列腺小囊與睪丸附件 | 輸卵管、子宮、陰道近端 2/3 | AMH 有無 |
| 泌尿生殖竇 | 參與外生殖器;近端成膀胱、膀胱三角、後尿道 | 陰道遠端 1/3;近端成膀胱、膀胱三角、後尿道 | DHT 與雄性素受體影響外生殖器 |
| 陰唇陰囊皺褶 | 融合 | 不融合 | 循環雄性素 |
把胚胎學轉成判讀邏輯
- 有無穆勒氏構造反映 AMH,也就是 Sertoli 細胞的功能。
- 沃氏構造反映局部睪固酮,所以循環睪固酮升高的 46,XX CAH 沒有沃氏衍生構造。
- 外生殖器雄性化還需要 5α-還原酶第 2 型與完整雄性素受體。
- 12 週是外生殖器融合的分界:此後暴露主要使陰莖或陰蒂增大。
睪丸下降 Testicular Descent
- 8–15 週經腹下降(transabdominal descent):依賴 insulin-like 3(INSL3)及其 G 蛋白偶聯受體(GREAT),由睪丸分泌;可能還有其他睪丸因子參與,因為多數發育不全的性腺位於腹腔內。
- 25–35 週下降至腹股溝陰囊區,此階段依賴雄性素。
性發展差異的臨床評估 Clinical Assessment of Differences of Sex Development
病史 History
- 詳細家族史很重要:詢問早期新生兒死亡、近親婚配、泌尿生殖異常。
- 女性不孕、無月經或穆勒氏管異常的家族史,可能暗示 DSD。
- 一項雄性素不敏感研究(此類疾病為 X 染色體連鎖)指出,性分化疾病的陽性家族史常被忽略。
- 母體雄性化提示多種會影響胎兒雄性化的疾病;表現包括多毛、嚴重痤瘡、聲音變低沉、陰蒂肥大。
- 記錄母親孕期使用的娛樂性藥物、酒精與藥物,特別留意具雄性素或黃體素活性者:
- 影響胎兒生殖器發育的藥物:cimetidine、spironolactone、hydantoin、黃體素類製劑。
- 受孕時母體留置分泌黃體素的子宮內避孕器,也曾與女胎雄性化相關。
- 人工生殖技術會在第一孕期以黃體素類支持妊娠,因此要問是自然受孕還是人工生殖。
身體檢查 Physical Examination
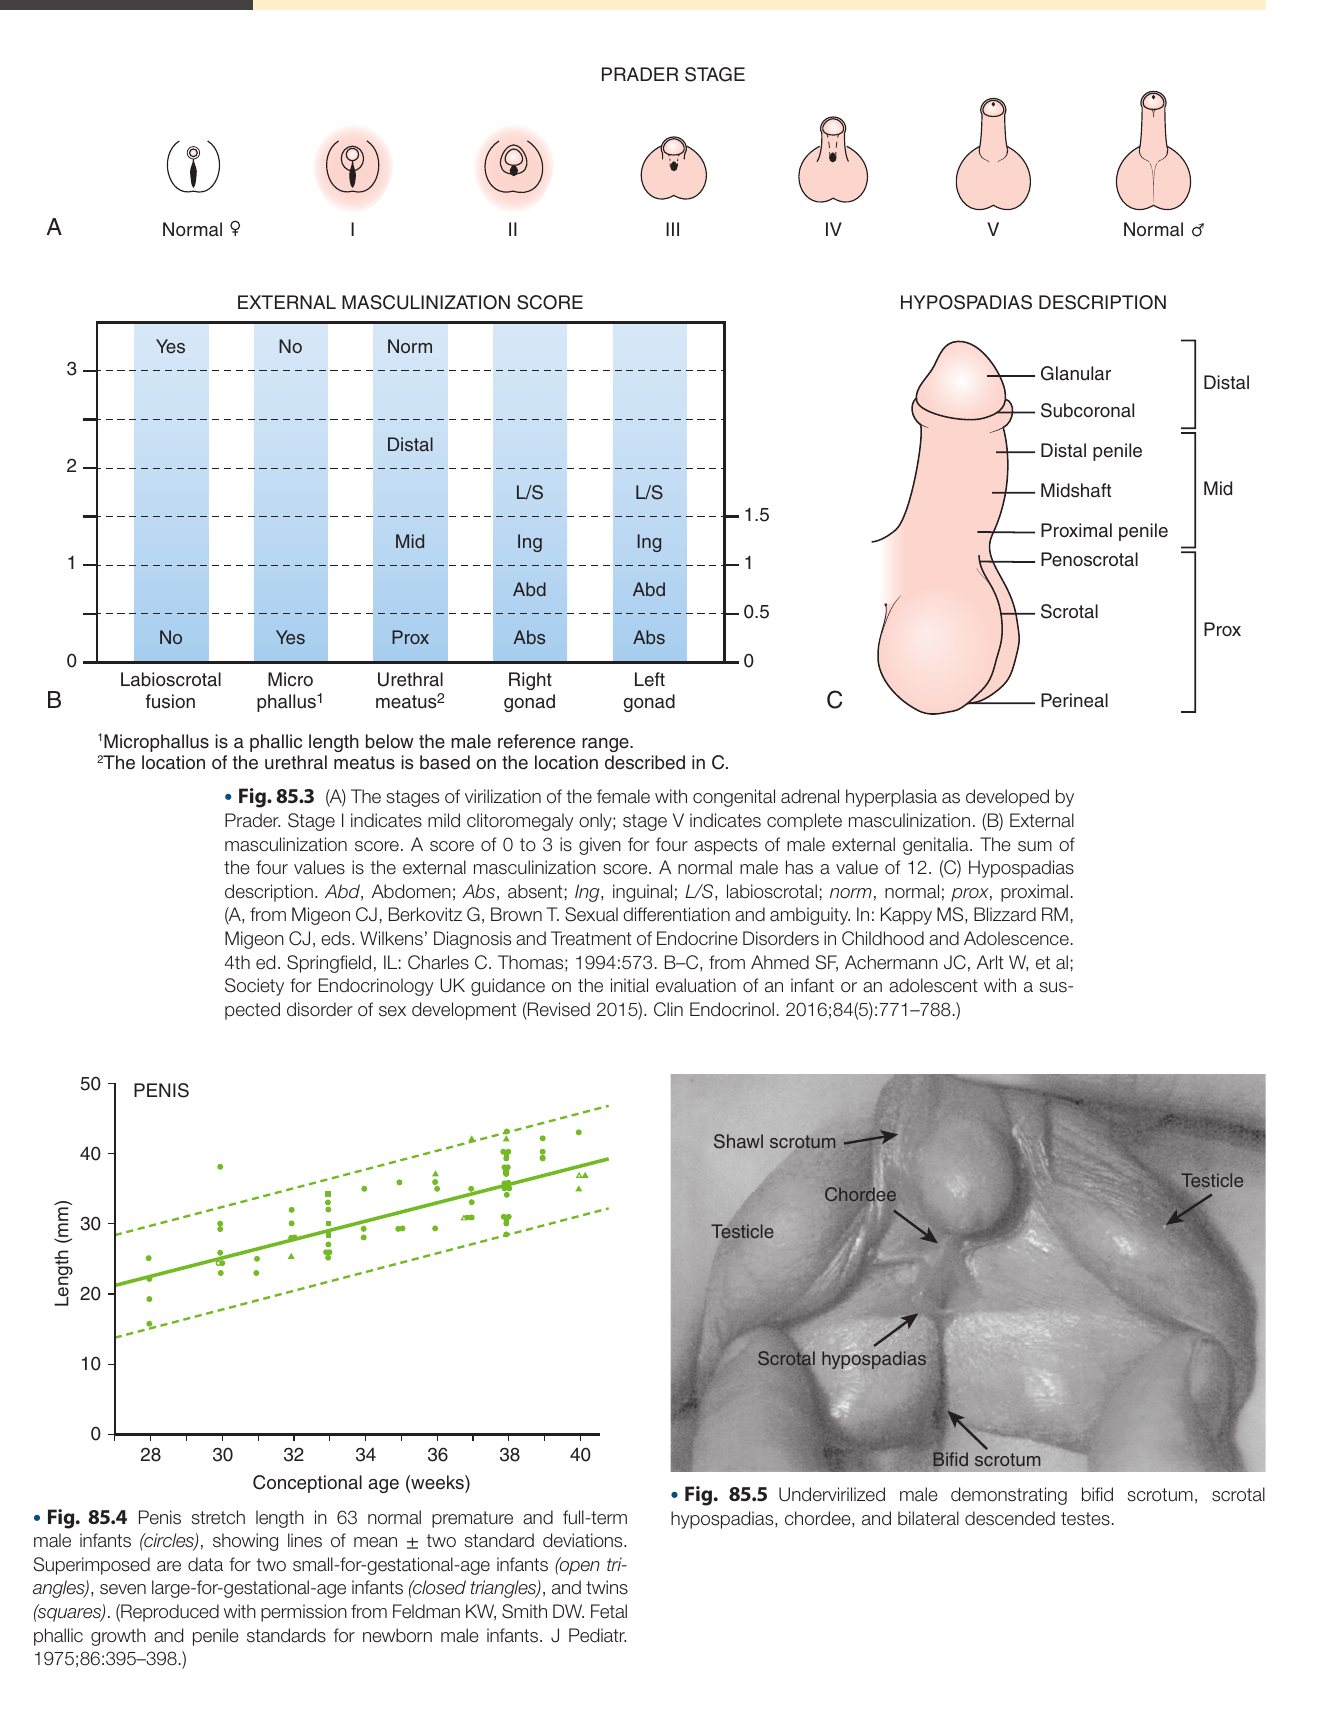
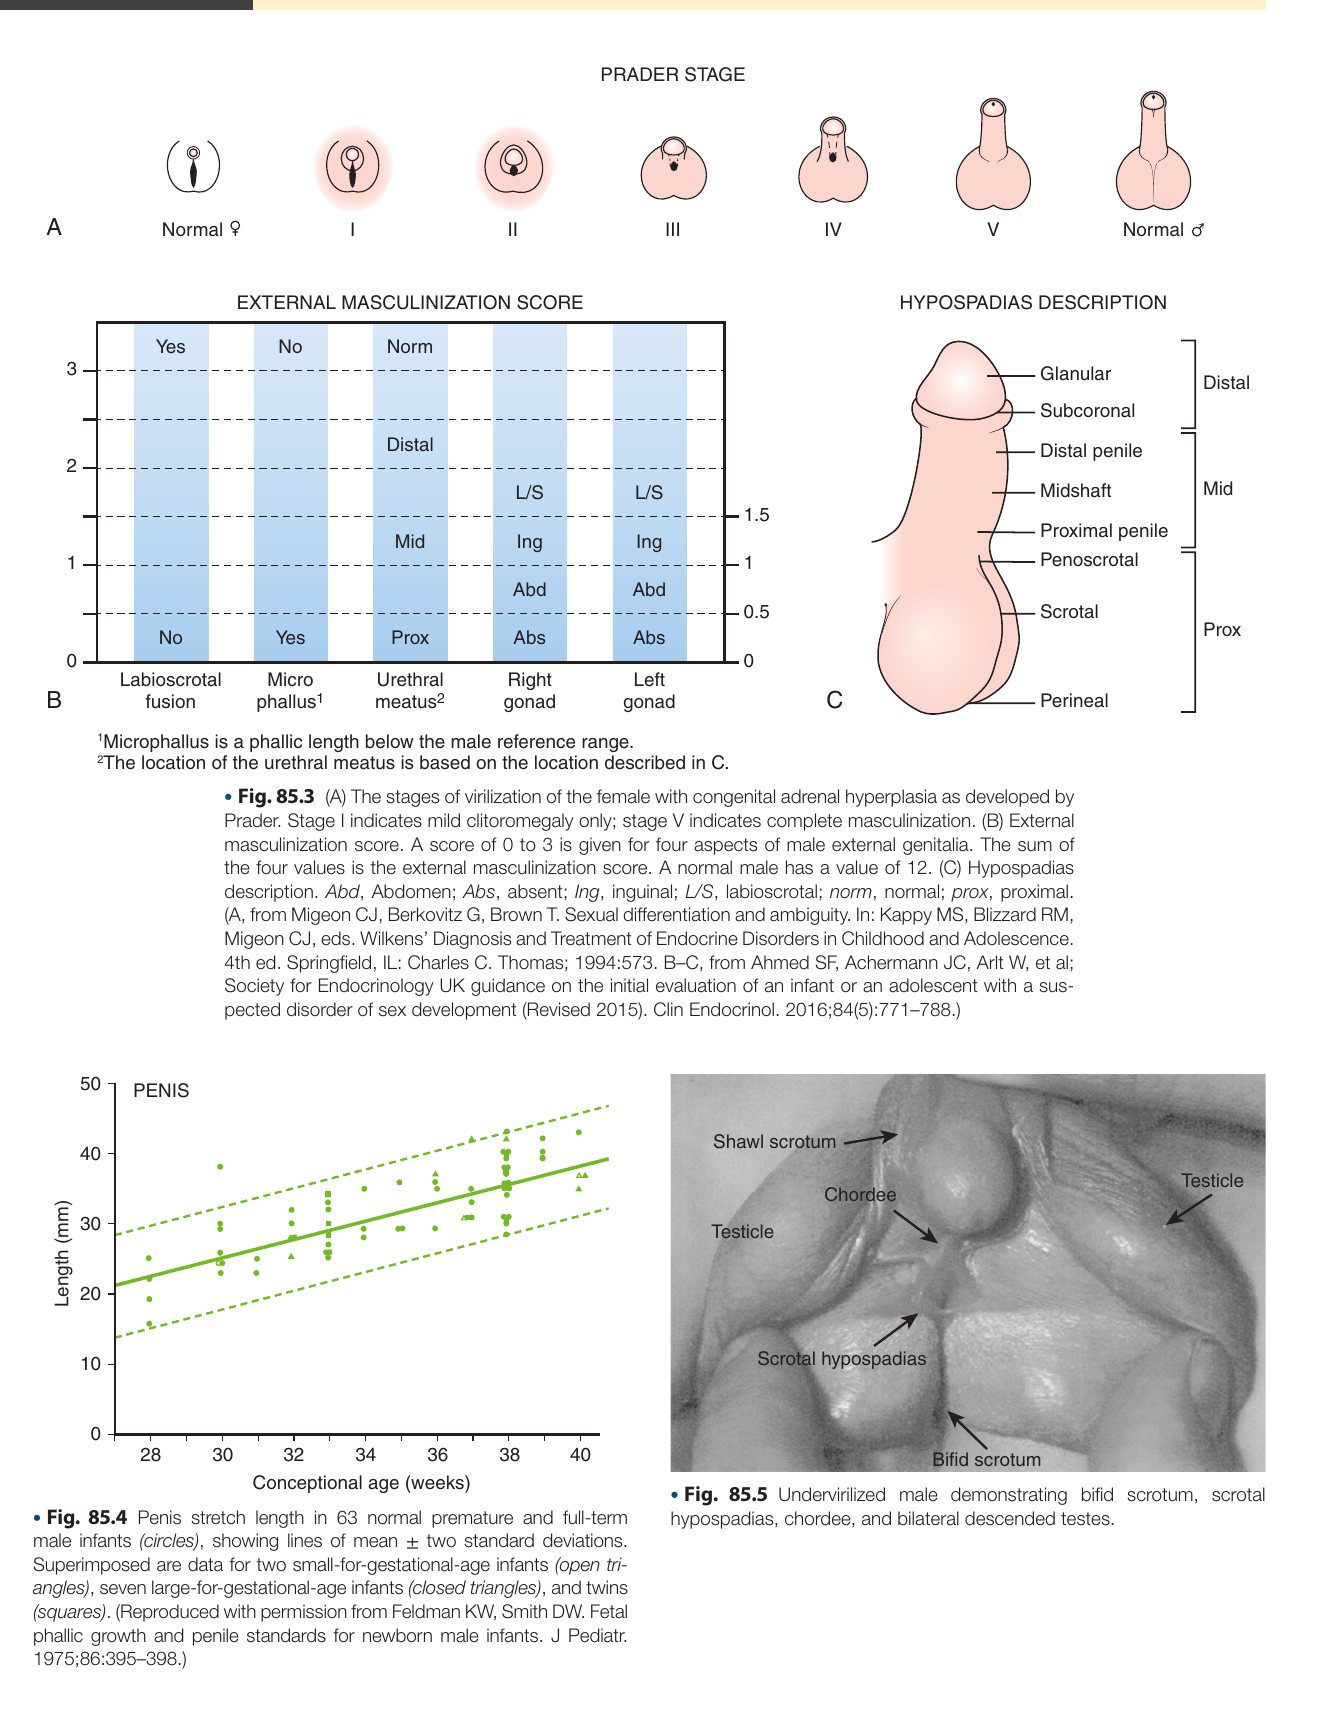
各種性分化疾病的生殖器解剖有明顯重疊,但身體檢查能提供最初線索,並說明外生殖器雄性化程度與有無可觸及的性腺。Prader 分期(Fig. 85.3A)描述女性外生殖器的雄性化;外部男性化分數(external masculinization score)(Fig. 85.3B)描述男性外生殖器的雄性化不完全。檢查結果也能推斷 DSD 發生於胎兒期的哪個時間點。
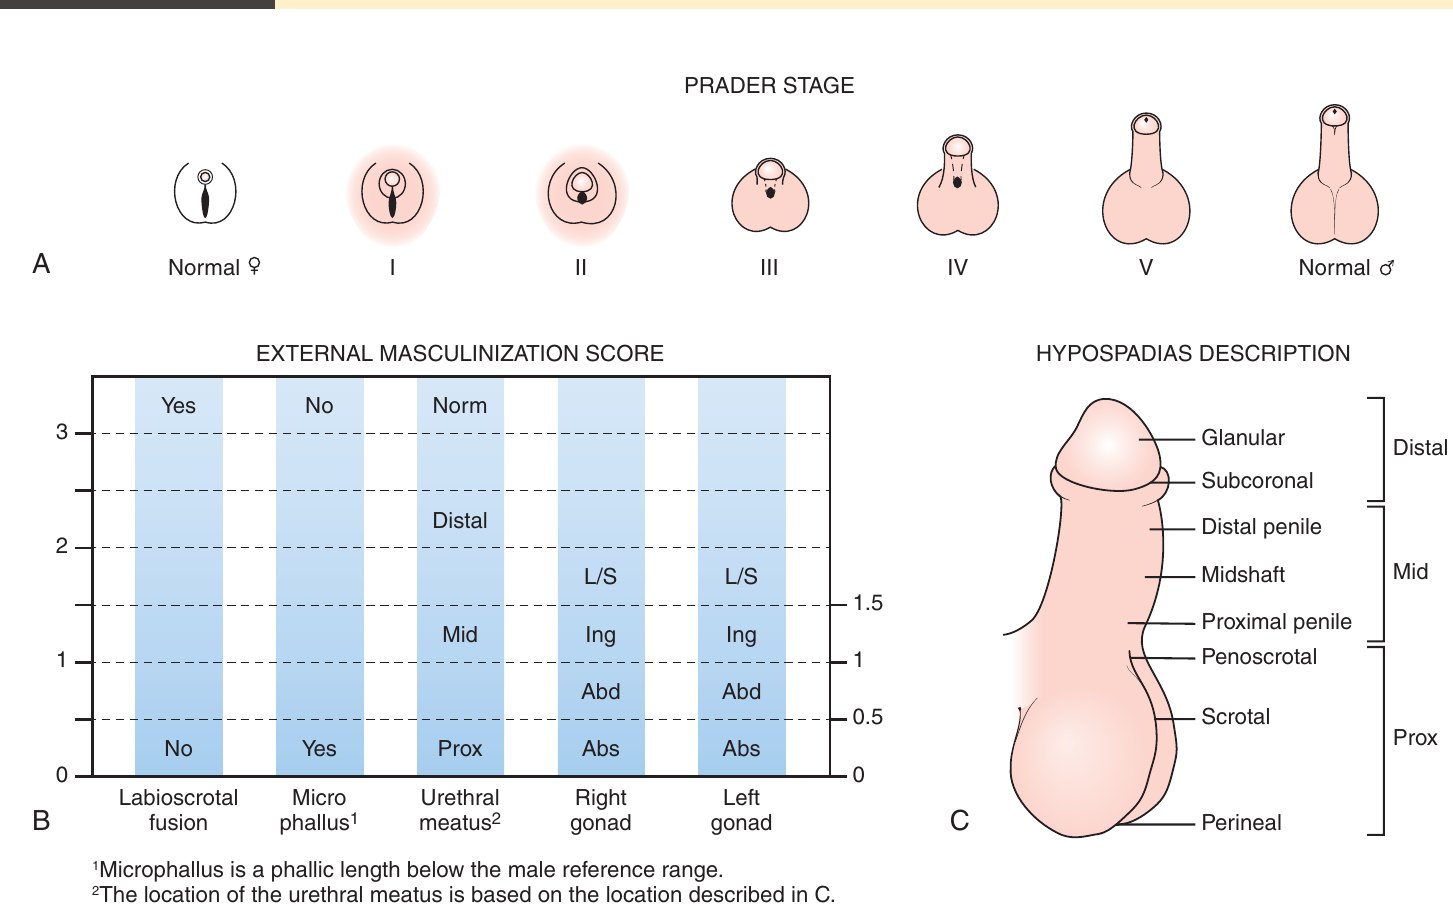
Prader 分期與外部男性化分數怎麼用Prader 分期由 I 至 V,對應女性外生殖器由輕度陰蒂肥大到完全男性化。外部男性化分數是把陰唇陰囊融合、小陰莖、尿道開口及兩側性腺位置等項目逐項評分後加總,正常男性 12 分。尿道開口位置則對照 Fig. 85.3C,由龜頭、冠狀溝下、遠端陰莖、中段、近端陰莖、陰莖陰囊、陰囊至會陰。
性腺 Gonads
- 所有外生殖器模糊的嬰兒都要仔細檢查有無性腺。
- 雙側性腺位於陰唇皺褶內:高度提示雄性化不完全的遺傳男性(Fig. 85.5)。
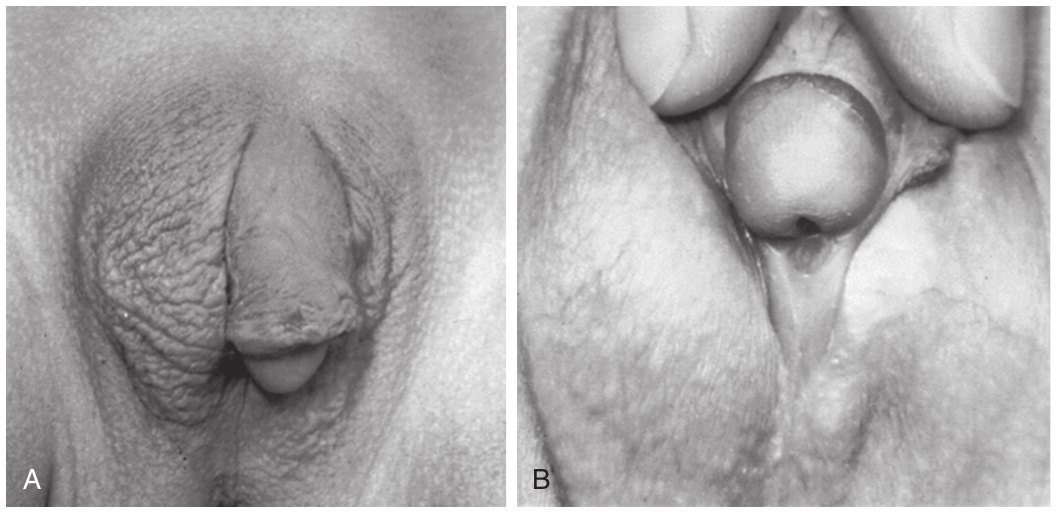
- 單側可觸及性腺:常見於混合型性腺發育不全或卵睪性 DSD(Fig. 85.7),雄性素不敏感等其他疾病也可能如此表現。
- 隱睪合併尿道下裂時,DSD 機率大於 25%。
陰蒂 Clitoris
- 明顯陰蒂增大需仔細評估。
- 早產兒大陰唇相對發育不足,陰蒂可能看起來較大。
- 真正的陰蒂增大可由觸及海綿體或勃起組織與單純陰蒂包皮大作區別。
陰莖 Penis (Phallus)
- 測量牽張長度(stretch length)與中段直徑(middle shaft diameter)以判定男性化程度。
- 將陰莖拉直,由恥骨枝量到龜頭頂端。妊娠週數校正的牽張長度見 Fig. 85.4。
- 腹側陰莖彎曲索帶(chordee)會妨礙量到真實長度(Fig. 85.5);chordee 是殘留尿道組織持續將陰莖牽繫於會陰所致。此時中段直徑特別有用:足月男嬰正常約 1 cm。
- 單獨小陰莖(microphallus)要仔細評估有無腦下垂體功能低下(促性腺激素、ACTH、TSH 或生長激素缺乏),尤其合併低血糖或原因不明黃疸時。
- 小陰莖合併隱睪偶爾是 DSD 的表現型。
陰唇陰囊皺褶 Labioscrotal Folds
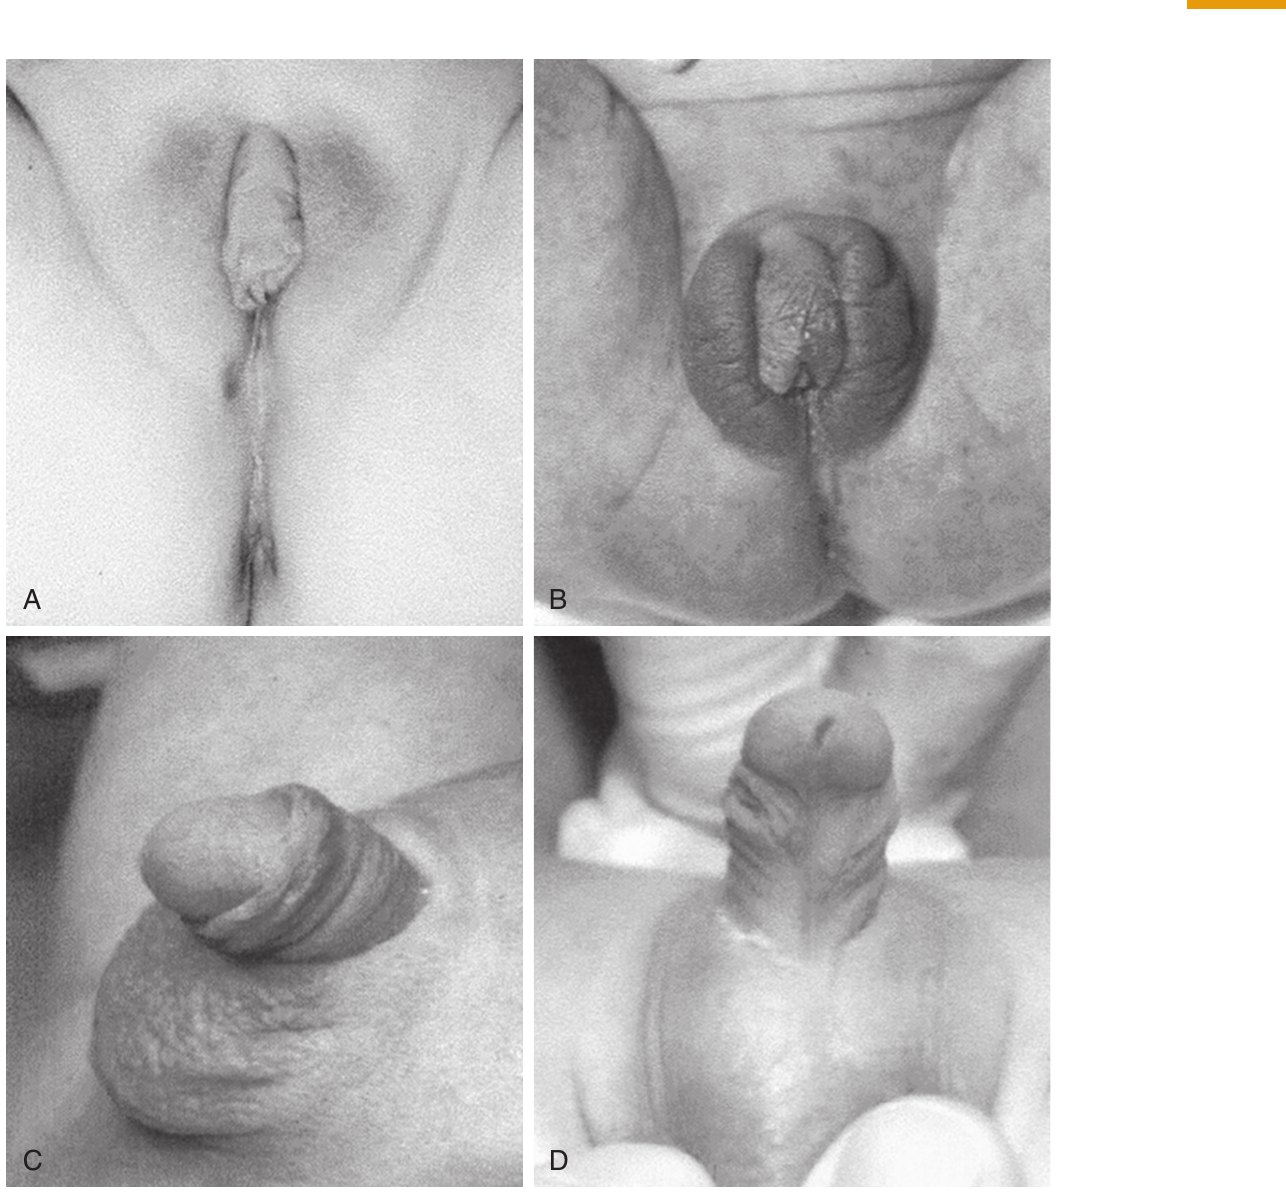
- 評估融合程度。胚胎期暴露雄性素時,融合由後往前進展;範圍從輕度後方融合到完全融合(Fig. 85.6)。融合發生於第一孕期。
- 留意皺褶有無皺摺化(rugation)或色素沉著。
- 陰莖相對陰囊是否在正常的上方位置?或有披肩陰囊(shawl scrotum,陰莖陰囊易位)?
- 陰囊中線融合是否正常?或呈分裂陰囊(bifid scrotum)(Fig. 85.5)?
尿道下裂或泌尿生殖竇 Hypospadias or Urogenital Sinus
- 尿道下裂嚴重度從輕微的龜頭型到陰莖陰囊型(Fig. 85.3C),但多數性分化疾病表現為嚴重的陰莖陰囊型或陰囊型(Fig. 85.5)。
- 檢查尿道與陰道是分開開口,還是單一會陰開口(泌尿生殖竇),這提供重要解剖資訊。陰道可能為盲端,也可能完整形成。
- 泌尿生殖竇源於泌尿道與生殖道未完全分化。
- 暴露雄性素的女性,陰道進入竇的高度(低位或高位)對日後手術將陰道外置(exteriorization)的難易有重要意義(Fig. 85.8)。
- 尿道開口於泌尿生殖竇時,可能尿滯留而造成泌尿道感染。
- 生殖器色素過度沉著或脫水徵象,應警覺先天性腎上腺增生(congenital adrenal hyperplasia, CAH)。
畸形特徵 Dysmorphic Features
- 提示 Turner 症候群的畸形特徵,表示可能為性腺發育不全或混合型性腺發育不全。
- 此類異常或多重先天異常,可能指向多種伴隨外生殖器模糊的症候群(Box 85.1)。
影像學檢查 Radiologic Investigations
骨盆超音波 Pelvic Ultrasonography
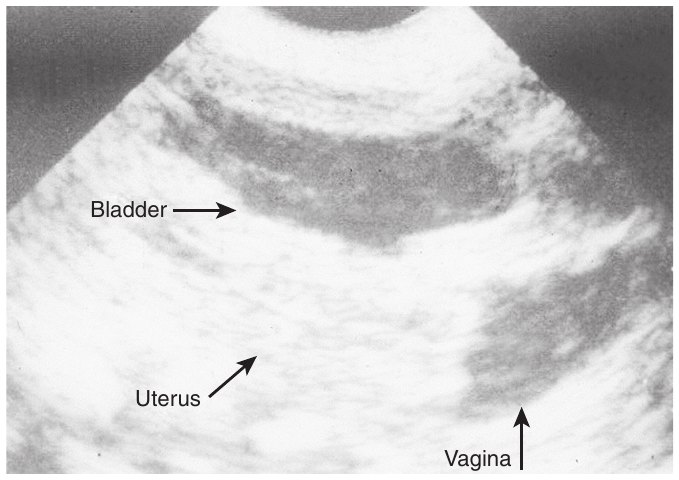
- 初步評估中,有無子宮是極關鍵的判斷點(Figs. 85.9–85.11)。
- 新生兒期是子宮、卵巢與腎上腺顯影最佳的時期。
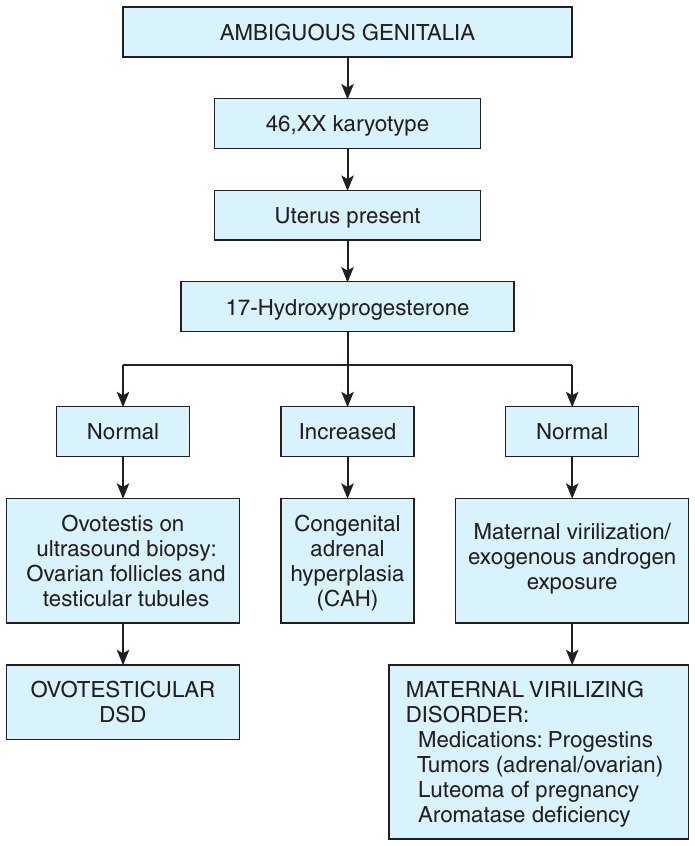
- 有發育良好的子宮,鑑別診斷指向:遺傳女性外生殖器雄性化、46,XY 卵睪性 DSD、46,XY 完全性性腺發育不全、持續性穆勒氏管症候群(persistent müllerian duct syndrome, PMDS)。
- 46,XY 性腺發育不全或卵睪性 DSD 可能只見到發育不全的子宮。
- 超音波找不到子宮,並不能斷定沒有子宮。
- 超音波定位睪丸的敏感度 45%、特異度 78%,依現行美國泌尿科學會(AUA)指引不建議使用。
- 可判斷腎上腺是否增大(如 CAH),但腎上腺大小正常不能排除 CAH。
| T 與 DHT 結果 | 考慮診斷 | 下一步 |
|---|---|---|
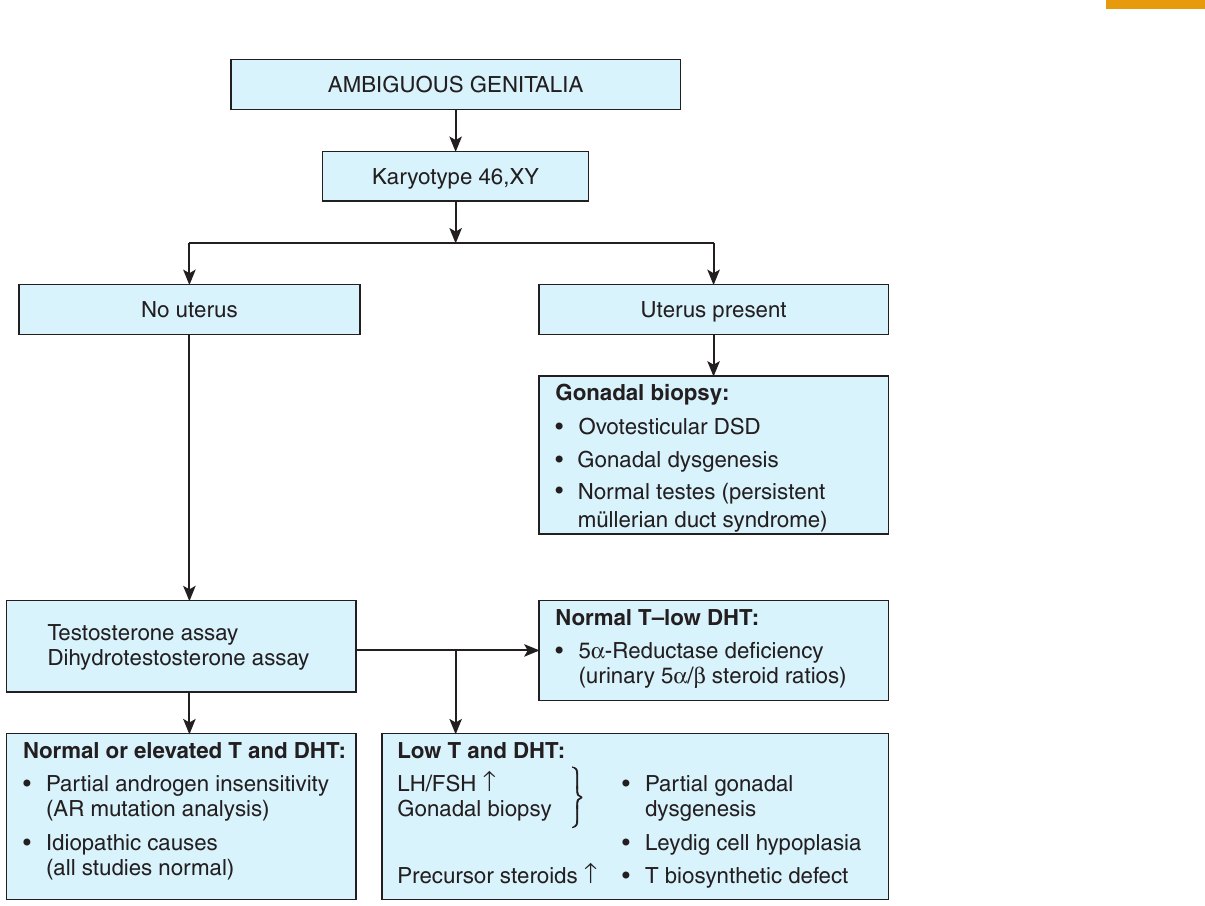
| T 與 DHT 正常或升高 | 部分雄性素不敏感;原因不明(所有檢查正常) | AR 突變分析 |
| T 正常、DHT 低 | 5α-還原酶缺乏 | 尿液 5α/β 類固醇比值 |
| T 與 DHT 皆低,LH/FSH 升高 | 部分性性腺發育不全、Leydig 細胞發育不全 | 性腺切片 |
| T 與 DHT 皆低,前驅類固醇升高 | 睪固酮生合成缺陷 | — |
生殖泌尿道攝影 Genitourethrogram
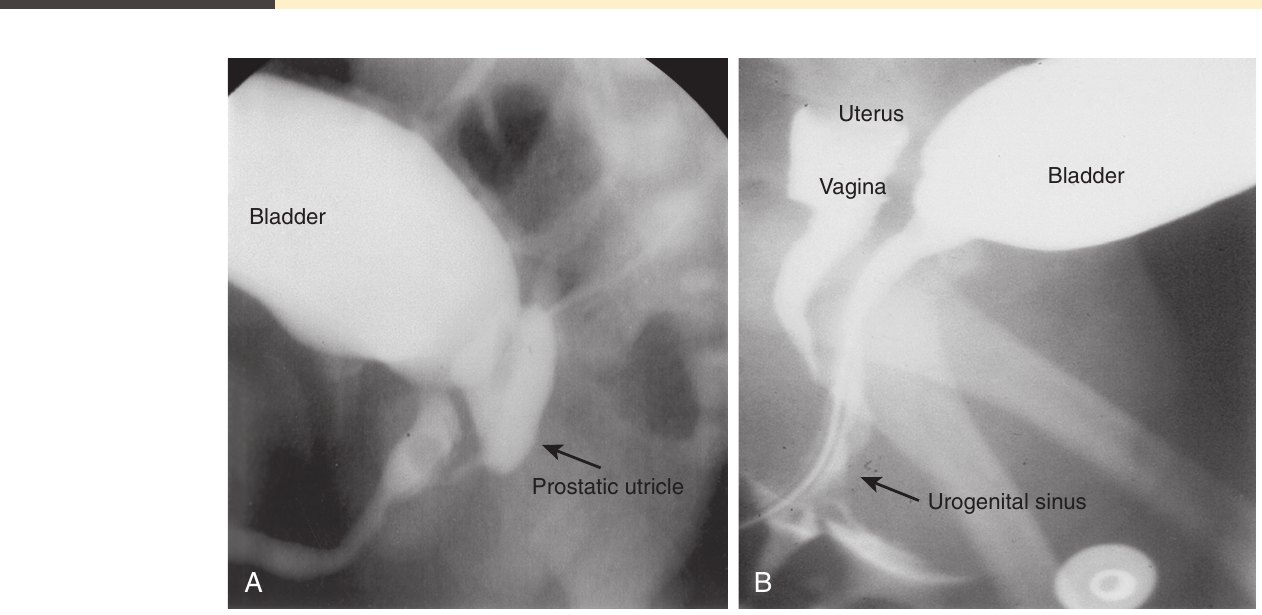
- 透視導引下的生殖道顯影檢查,提供尿道與內生殖管道的重要資訊,應由有經驗的放射科醫師執行。
- 務必檢查所有會陰開口。
- 主要觀察:有無陰道(或前列腺小囊)、陰道與尿道的關係(Fig. 85.8)。
- 顯示陰道開口於泌尿生殖竇的高度及其與外括約肌的關係,具重要手術意義。
- 也可能辨識男性或女性的尿道形態。
磁振造影 Magnetic Resonance Imaging
- 曾用於評估少數生殖器分化異常嬰幼兒的內生殖器。
- 優勢:可大範圍、多平面成像並鑑別軟組織;能提供穆勒氏與沃氏構造及性腺位置的詳細資訊,但需 3–5 mm 薄切才足夠。
- 條索狀性腺(streak gonad)仍難顯影。
- 可區分增大的陰蒂與陰莖:男性化女性的球海綿體肌與會陰橫肌缺如或顯影不佳。
- MRI 是有前景的檢查,敏感度與特異度高於其他檢查,但較昂貴,且可能需要麻醉。
實驗室檢查 Laboratory Investigations
內分泌檢查的時機 Timing of Endocrine Testing
- 出生第 1 天測血清睪固酮與 DHT 的理想時間,因為睪固酮在出生後數天內快速下降。須用液相層析串聯質譜(LC–MS/MS);其他方法會測到干擾物質而使睪固酮假性升高。染色體檢查最好也在第 1 天送檢,利用胎兒有核紅血球,24–48 小時可得初步核型;同時做 SRY 的螢光原位雜交(FISH)。
- 第 2 或 3 天懷疑 CAH 時測血清 17-羥黃體素(17-hydroxyprogesterone, 17-OHP)、17-hydroxypregnenolone、11-deoxycortisol、DHEA、androstenedione 與血漿腎素活性。部分醫師此時做 ACTH 刺激試驗,以更清楚顯示類固醇生合成阻斷;但若 ACTH 已升高,刺激試驗不會增加資訊。
- 出生 1 週後測血清促性腺激素(新生兒早期常受抑制)。LH 與 FSH 有助評估雄性素不敏感症候群(AIS)、性腺發育不全與 LH 受體異常。
- 2–8 週評估男性雄性化不完全時重複測 LH、FSH、睪固酮與 DHT,此時段與健康男嬰的生理性睪固酮高峰(迷你青春期,mini-puberty)重疊。
- 檢體應立即送參考實驗室;事先告知其急迫性可加速處理。
- 17-OHP 在出生第 1 天呈生理性升高,此時最好不要做 CAH 篩檢。
- AMH 與 inhibin B 可在任何時間測定。
- 懷疑 CAH 時,每日監測血鈉與血鉀以預防失鹽危象。腎素升高且血鈉偏低,表示可能即將發生失鹽危象,應開始 hydrocortisone、fludrocortisone 與氯化鈉治療。
hCG 刺激試驗 hCG Stimulation Test
- 過去用於評估遺傳男性疑似雄性化不完全。hCG 與 LH 一樣結合 LH 受體,刺激睪丸合成性類固醇;若 LH 已升高,hCG 試驗不提供額外資訊。
- 睪固酮反應大於 200 ng/dL:排除睪固酮生合成缺陷,視為正常反應。由於檢驗對睪固酮的專一性提高,部分檢驗方法中低於 200 ng/dL 也可能正常。
- 睪固酮/DHT 比值小於 8:1(正常)不支持 5α-還原酶第 2 型缺乏,前提是睪固酮夠高,足以檢驗酵素功能。
- 5α-還原酶第 2 型缺乏的黃金標準是基因檢測,因為睪固酮/DHT 比值可能誤導。
- 睪固酮反應良好時,hCG 試驗可使陰莖增大:
- 6 名特發性小陰莖之 46,XY 男性,開始注射 5 天內陰莖長度增加 0.25–0.75 cm。
- 給法:hCG 1500 IU 肌肉注射單次給予,連續 3 天;第 5 天測類固醇與陰莖長度。
- 陰莖對 hCG 有反應提示青春期會進一步男性化,但沒有縱向研究證實這項假設。
- 替代方案:給予睪固酮,觀察陰莖是否增大並看 T:DHT。這可避免在非生理年齡讓睪丸製造睪固酮,因為後者可能對睪丸有負面影響。
FISH 與染色體微陣列 FISH and Chromosome Microarray
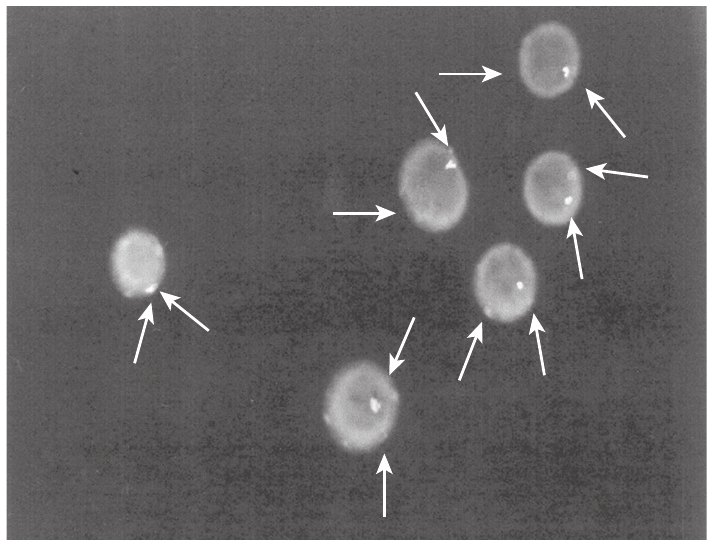
- FISH 以 X、Y 染色體專一的著絲點探針快速判定性染色體組成(Fig. 85.12)。
- 可快速分析數百個細胞,因此能偵測低程度染色體鑲嵌(mosaicism),也可找出易位到 X 染色體的 SRY。
- 判定性染色體組成已證實高度可靠,但尚未廣泛用於新生兒外生殖器模糊的評估。
- 限制:只判定 X、Y 著絲點,以及有要求時的 SRY;不能辨識性染色體的大片段缺失或插入。核型確認前,結果應審慎解讀。
- 擔心合併其他先天異常時,單核苷酸多型性(SNP)染色體微陣列可能有幫助,可看微缺失、微重複與性染色體組成,但報告時間可能較長。
| 檢查 | 時機 | 用途 | 限制或注意 |
|---|---|---|---|
| 睪固酮、DHT(LC–MS/MS) | 第 1 天;2–8 週重複 | 評估睪丸製造與 5α-還原酶 | 其他方法會假性升高 |
| 核型 | 第 1 天 | 確認染色體組成 | 初步結果 24–48 小時 |
| FISH | 第 1 天 | 快速判定性染色體、SRY、低程度鑲嵌 | 看不到大片段缺失或插入,需核型確認 |
| SNP 微陣列 | 擔心其他先天異常時 | 微缺失、微重複、性染色體組成 | 報告時間可能較長 |
| 17-OHP 等類固醇、腎素 | 第 2–3 天 | 懷疑 CAH | 17-OHP 第 1 天生理性升高 |
| LH、FSH | 1 週後;2–8 週重複 | AIS、性腺發育不全、LH 受體異常 | 新生兒早期常受抑制 |
| AMH、inhibin B | 任何時間 | 原文列為可隨時測定 | — |
| hCG 試驗 | 疑似遺傳男性雄性化不完全 | 睪固酮反應、T:DHT、陰莖反應 | LH 已高則無額外資訊;非生理時期可能不利睪丸 |
| ACTH 刺激試驗 | 第 2–3 天或診斷未明時 | 顯示類固醇生合成阻斷 | ACTH 已高則無額外資訊 |
腹腔鏡與性腺切片 Laparoscopy and Gonadal Biopsy
- 少數個案需腹腔鏡性腺切片,以確診卵睪性 DSD、性腺發育不全或 Leydig 細胞發育不全(aplasia)。
- 懷疑性染色體鑲嵌或嵌合(chimerism)時,取性腺組織做核型可能有幫助。
46,XX 性發展差異 46,XX Differences in Sex Development
女性的雄性化 Androgenization of the Female
- XX 新生兒雄性化最常見的原因是 CAH,其他男性化疾病也可能涉及(Fig. 85.10)。
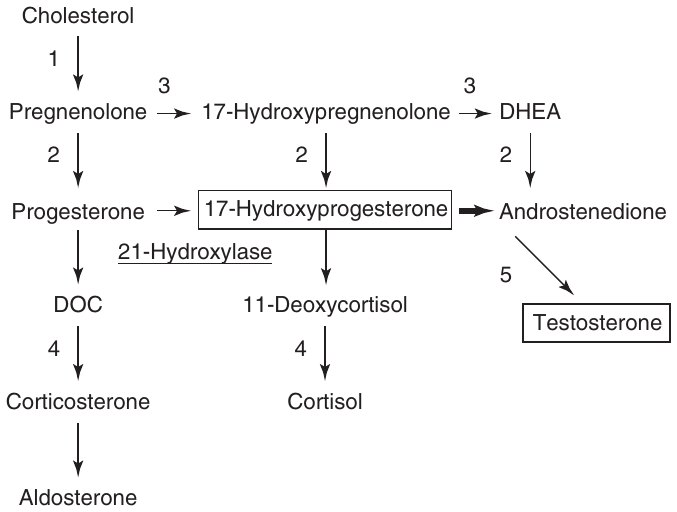
- CAH 是一群腎上腺類固醇生合成疾病,其中 90%–95% 以上由 21-羥化酶缺乏(21-OHD)造成(Fig. 85.13)。
- 偶爾母體來源的過量雄性素會使女胎雄性化;胎盤芳香酶缺乏是同時造成母體與胎兒男性化的獨特原因。
- 46,XX 胎兒外生殖器雄性化程度,取決於雄性素暴露的時機與強度:
- 妊娠 12 週前暴露於高雄性素:陰唇皺褶融合,形成泌尿生殖竇;嚴重者外生殖器可能看似完全男性(Fig. 85.6C、D)。
- 妊娠 12 週後高量暴露:主要為陰蒂肥大,陰唇皺褶仍分開(Fig. 85.6A)。
- 46,XX 睪丸性 DSD(testicular DSD):SRY 由 Y 染色體易位到 X 染色體時發生。多數 SRY 陽性者外生殖器為正常男性,偶爾呈模糊。
先天性腎上腺增生 Congenital Adrenal Hyperplasia
21-羥化酶缺乏 21-Hydroxylase Deficiency
- 新生女嬰外生殖器模糊最常見的原因。
- 族群頻率約 1/15,000,體染色體隱性遺傳;男女受影響比例相同,但典型個案中女嬰出生時外生殖器雄性化,臨床上以外生殖器模糊表現。
- 機轉:受質 17-OHP 累積,分流進入雄性素合成路徑,androstenedione 過量(Fig. 85.13);androstenedione 在周邊轉為睪固酮,或經後門路徑(backdoor pathway)轉為 DHT。過量雄性素使女胎外生殖器雄性化;男嬰表型正常。
- 表現:女性雄性化程度不一,從輕度陰蒂增大到陰唇陰囊皺褶完全融合、尿道開口位於陰莖頂端(Fig. 85.6),以 Prader I–V 分期(Fig. 85.3A):I 期為輕度陰蒂增大,V 期為外生殖器完全雄性化,其間為中間程度。
- 內生殖器(卵巢、子宮、輸卵管)正常;因無局部睪固酮暴露,沃氏管衍生構造不存在(詳見第 84 章)。
21-OHD 的診斷 Diagnosis
- 所有外生殖器模糊(或陰蒂肥大)且陰唇或陰囊皺褶內摸不到性腺的新生兒,都應懷疑 21-OHD。
- 出生第 1 天之後的血清 17-OHP 常可診斷:典型個案通常高於正常範圍 50–100 倍,隨機值一般 10,000 ng/dL 以上。
- 部分個案可能需 ACTH 刺激試驗確診;ACTH 已明顯升高者,刺激試驗不增加資訊。
- 另測 androstenedione、睪固酮、11-deoxycortisol、電解質與血漿腎素活性。腎素活性是嬰兒血管內容積狀態的敏感指標。
- 醛固酮缺乏使遠端腎小管鈉鉀交換與鈉氫交換受損,導致低血鈉性脫水、高血鉀與代謝性酸中毒。
較少見 CAH 的評估 Less Common Forms of CAH
- 造成 XX 嬰兒外生殖器模糊的較少見類型:11β-羥化酶缺乏(11β-OHD)、3β-羥類固醇脫氫酶(3β-HSD)缺乏、P450 氧化還原酶缺乏。
- 除常規 17-OHP、androstenedione、皮質醇與睪固酮之外,加測 11-deoxycortisol、去氧皮質酮(deoxycorticosterone, DOC)、DHEA 與 17-hydroxypregnenolone。
- ACTH 升高也可能有幫助,但處於壓力下的嬰兒 ACTH 與皮質醇也會升高。
- 使用可靠參考實驗室的完整類固醇套組,可將採血量限制在 3–5 mL。
11β-羥化酶缺乏 11β-Hydroxylase Deficiency
- 全球約占 CAH 的 5%,同樣造成女胎雄性化(Fig. 85.13)。
- 體液過多與高血壓可與 21-OHD 區別;高血壓推測來自 DOC 代謝物過量的礦物性皮質素活性。
- 典型為 11-deoxycortisol 升高、血漿腎素活性受抑制。
- 小嬰兒可能尚無高血壓,沒有高血壓不能排除 11β-OHD。
3β-羥類固醇脫氫酶缺乏 3β-HSD Deficiency
- 可在新生兒期造成外生殖器模糊(Fig. 85.13)。
- 與 21-羥化酶不同,此酵素同時存在於性腺與腎上腺,缺乏時女嬰可輕度雄性化,男嬰雄性化不完全。
- DHEA 過量,可在周邊轉為較強雄性素。女嬰可有陰蒂肥大,但常表型正常。
- 3β-HSD 是睪固酮生合成所需,因此男胎雄性化不足。
- 17-hydroxypregnenolone/17-OHP 與 DHEA/androstenedione 比值明顯升高,在突變陽性型可診斷。
| 類型 | 頻率/特點 | 血壓與電解質線索 | 實驗室線索 |
|---|---|---|---|
| 21-OHD | CAH 的 90%–95% 以上;族群約 1/15,000 | 低血鈉性脫水、高血鉀、代謝性酸中毒(醛固酮缺乏) | 17-OHP 高於正常 50–100 倍,隨機值常 10,000 ng/dL 以上;腎素反映容積狀態 |
| 11β-OHD | 全球約占 CAH 5% | 體液過多與高血壓,但小嬰兒可能尚無高血壓 | 11-deoxycortisol 升高、腎素受抑制 |
| 3β-HSD 缺乏 | 女嬰輕度雄性化,常表型正常;男嬰雄性化不完全 | 嚴重缺乏可失鹽 | 17-hydroxypregnenolone/17-OHP 與 DHEA/androstenedione 比值明顯升高 |
| POR 缺乏 | 荷爾蒙表現混雜;可有母體男性化與 Antley-Bixler 骨骼缺陷 | — | 母體雌三醇可能偏低;POR 定序 |
P450 氧化還原酶缺乏 P450 Oxidoreductase Deficiency
- 17,20-裂解酶、21-羥化酶與芳香酶的功能都需要它。
- POR 缺乏的荷爾蒙表現相當混雜:部分 17,20-裂解酶缺乏,可能合併或不合併 21-羥化酶與芳香酶缺乏。
- 確診可能需 POR 基因定序。
- 依突變不同,孕期可能有或沒有母體男性化;母體雌三醇(estriol)可能偏低。
- XX 嬰兒可有外生殖器模糊,以及 Antley-Bixler 症候群相關的骨骼缺陷。
CAH 的性別指派與手術考量 Sex Assignment and Surgery in CAH
性別指派與性別認同
- 46,XX 21-OHD 嬰兒傳統上指派為女性。成人的性別認同一般為女性,性別表達程度不一。
- 5–12 歲 CAH 女孩中,產前雄性化影響性別相關行為,但不影響性別認同。
- 已有治療中 CAH 女性的性別認同障礙個案,以及由女性改為男性的性別重新指派個案。
- 未診斷、重度男性化的 46,XX CAH 個體曾成功以男性身分生活,因而有人提議對重度男性化 46,XX 嬰兒指派男性;但在有證據顯示應改變之前,目前實務上可能仍以女性指派為主。
- 原文寫 46,XX CAH 女性不孕(見章末「閱讀時請留意」)。
陰蒂手術
- 除藥物治療外,可能採取改善外生殖器外觀的處置。
- 開始藥物治療後陰蒂肥大會逐漸減輕,但較嚴重雄性化者不太可能完全正常化。
- 陰蒂增大嚴重時,陰蒂後移手術(clitoral recession)是選項之一,但長期追蹤有外觀不理想的報告:童年早期接受手術者,青少年及成人檢查見陰蒂萎縮、喪失或組織過度再生長。
- 若 CAH 未以荷爾蒙充分抑制腎上腺,睪固酮升高會使陰蒂再增大。
- 手術風險須與男性化外生殖器可能帶來的不良身體意象及家人、社群污名化相權衡。
- 保留神經的腹側陰蒂成形術(nerve-sparing ventral clitoroplasty)已證實可保留背神經,手術後感覺較佳。
陰道手術的時機爭議
- 目的:將陰道外置並擴大開口,使日後能成功性交。何時施行有相當大的爭論。
- 延後派:多項研究顯示青春期前陰道成形術會發生陰道狹窄。本章作者主張延後至青春期或之後,此時患者可自行手動擴張,陰道黏膜受雌激素作用也有助預防狹窄。
- 早做派:生命最初幾年手術技術較容易,也可避免青春期大手術的情緒創傷。
- 病友倡議團體(如 Accord Alliance 等)依生殖器成形術的長期結果,呼籲全面暫停嬰兒期所有非必要生殖器手術,直到個體年紀足以表達意願並同意。
- 成人患者曾報告因早年生殖器手術而喪失性感覺與性愉悅。
母體雄性素與黃體素過量 Increased Levels of Maternal Androgens and Progestins
- 孕婦服用黃體素類藥物預防流產,曾有女胎雄性化報告:norethindrone、ethisterone、medroxyprogesterone。
- 治療子宮內膜異位症的 danazol 也與胎兒男性化相關。
- 近期報告:第一孕期留置分泌黃體素的子宮內避孕器,導致 XX 胎兒外生殖器雄性化與陰唇融合。
- 母體男性化卵巢或腎上腺腫瘤、妊娠黃體瘤也曾造成女胎雄性化。此類個案出生後不再持續男性化,預後良好。
胎盤芳香酶缺乏 Placental Aromatase Deficiency
- 芳香酶是細胞色素 P450 酵素,將睪固酮轉為雌二醇、androstenedione 轉為雌酮。
- 體染色體隱性遺傳;因無法代謝胎盤大量產生的 androstenedione 與睪固酮,造成女性外生殖器雄性化,並使母親明顯男性化。
- 受影響女嬰外生殖器雄性化,穆勒氏構造正常。
- 嬰兒期促性腺激素升高,可能發生卵巢囊腫。
- 青春期呈高促性腺激素性性腺功能低下,無法女性化,且進行性男性化。
- 血漿 androstenedione 與睪固酮升高,雌酮與雌二醇偏低。
- 青春期後個體有骨骼成熟延遲、身材高、骨質缺乏(osteopenia)。
46,XX 卵睪性與睪丸性 DSD 46,XX Ovotesticular and 46,XX Testicular Disorders of Sex Development
46,XX 卵睪性 DSD:定義與表現
定義單一 46,XX 個體同時具有帶明確細精管的睪丸組織,與含成熟葛氏濾泡(graafian follicle)的卵巢組織。兩種成分可在同一性腺內,也可一側睪丸、一側卵巢。
- 核型多為 46,XX;也可見 46,XX/46,XY 嵌合及 46,XY。
- 外生殖器常呈模糊,也有以男性或女性表型為主者。模糊個案可有相當明顯的男性化。
- 幾乎都有某種程度的尿道下裂與陰唇陰囊皺褶融合不全。
- 皺褶不對稱:22 例中 10 例一側呈半陰囊、另一側呈大陰唇。
- 通常至少一側性腺可觸及;摸到極性化性腺(polarized gonad)也應想到本診斷。
- 多數患者有陰道與子宮,生殖泌尿道攝影可進一步釐清。
- 內管道發育與同側性腺相符,但卵睪側以穆勒氏管為主。
- 一項研究中,6 個月前檢查的 12 名 46,XX 卵睪性 DSD 有 11 名基礎睪固酮大於 40 ng/dL;此年齡女性正常值小於 15 ng/dL。
- 青春期常見乳房發育,最多 50% 可有月經;青春期也可能男性化。
性別指派與處置
- 依雄性化程度、睪丸組織分泌睪固酮的能力、有無子宮與輸卵管而定。
- 雄性化較輕的 46,XX 個體可能偏向指派女性,因卵巢組織有卵母細胞發育而可能具生育力;但青春期睪丸產生睪固酮會造成男性化。
- 若以男性養育:精子生成基因位於 Y 染色體,故無精子生成,睪丸也因此偏小;青春期常有男性女乳症。
- 移除與養育性別不符的管道或性腺構造有爭議,因為嬰兒期無法得知性別認同。
- 如同所有 DSD,性別認同、行為議題與整體心理健康應縱向評估。
分子機轉
- 雙潛能性腺形成睪丸或卵巢,受關鍵促睪丸、抗睪丸與促卵巢基因的表現增減控制;表現型態被破壞時,可發育出與染色體組成不同的性腺。
- NR5A1 p.Arg92Trp 與 p.Arg92Gln 變異:造成近 10% 卵睪性個案,機轉為 XX 個體失去對睪丸路徑的抑制。p.Arg92Trp 上調抗睪丸基因 DAX1 的能力下降,對 SOX9 的抑制減弱,故形成睪丸而非卵巢。p.Arg92Gln 則與腎上腺功能不足相關,可能合併或不合併卵睪性 DSD。
- NR2F2(編碼 COUP-TF2):與卵睪性/睪丸性 DSD 及心臟缺陷相關;其中兩名孩童另有眼瞼裂狹小-眼瞼下垂-內眥贅皮倒轉症候群。Bashamboo 等人提出 COUP-TF2 在 XX 性腺是「促卵巢」與「抗睪丸」因子。
- RSPO1(編碼 R-spondin1,促卵巢基因):同合子突變可致卵睪性/睪丸性 DSD,合併聽力障礙及眼、皮膚異常。
46,XX 睪丸性 DSD
- 90% 外生殖器為正常男性,10% 有尿道下裂。
- 與 46,XX 卵睪性 DSD 可能屬同一連續光譜:同一家族成員可分別出現兩者。
- 過去常到青春期(睪丸小及/或男性女乳症)或成年(因 Y 染色體精子生成基因缺失而不孕)才診斷。
- 與 Klinefelter 症候群不同,身材不高:缺乏 Y 染色體及 Klinefelter 所具有的三套 SHOX 基因。
- 隨產前游離 DNA(cell-free DNA)檢測普及,基因型 XX 與男性表型不符時,出生時即可診斷。
- 約 80% 為男性減數分裂中 Xp、Yp 末端必然交換時,SRY 由 Y 易位至 X。
- SRY 陰性者:
- 發現 NR5A1 與 NR2F2 突變,進一步支持 XX 卵睪性與睪丸性 DSD 為連續光譜。
- SOX9 基因座重複或三套 SOX9:過度表現,導致 XX 睪丸性 DSD。
- X 染色體上 SOX3 或 22q13 的 SOX10 過度表現,可能是 46,XX 卵睪性或睪丸性 DSD 的病因。
- 促卵巢基因 RSPO1 功能喪失變異也見於 46,XX 睪丸性 DSD。
- WNT4(可上調 DAX1 表現,也是促卵巢基因)的體染色體隱性功能下降變異,可致 46,XX 卵睪性/睪丸性 DSD,合併子宮內生長遲滯(IUGR)、羊水過少、腎缺如、腎上腺發育不全及肺、心臟異常,即 SERKAL 症候群。
| 病因 | 母體 | 性腺與內生殖器 | 預後或後續 |
|---|---|---|---|
| CAH | — | 摸不到性腺;內生殖器正常,無沃氏構造 | 需藥物治療;控制不佳時陰蒂會再增大 |
| 母體藥物、腫瘤、妊娠黃體瘤 | 可有用藥史或男性化 | 原文未特別描述內生殖器異常 | 腫瘤或黃體瘤個案出生後不再男性化,預後良好 |
| 胎盤芳香酶缺乏 | 明顯男性化 | 穆勒氏構造正常;可有卵巢囊腫 | 青春期高促性腺激素性性腺功能低下、進行性男性化 |
| 46,XX 卵睪性 DSD | — | 常至少一側可觸及;多有陰道與子宮 | 青春期可能乳房發育、月經或男性化 |
| 46,XX 睪丸性 DSD | — | 90% 正常男性外生殖器,10% 尿道下裂 | 小睪丸、男性女乳症、不孕 |
卵巢發育異常 Disorders of Ovarian Development
- 46,XX 個體 WNT4 異合子突變,與 Mayer-Rokitansky-Kuster-Hauser 症候群及雄性素過量相關。
- 卵巢在青春期前處於靜止狀態,所以卵巢疾病通常要到女孩無法進入青春期才被發現。
- 原發性卵巢衰竭最常見原因是性染色體非整倍體 45,X(後述)。
- 眼瞼裂狹小、眼瞼下垂、內眥贅皮倒轉症候群因 FOXL2 突變而與早發性卵巢功能不全相關。
46,XY 性發展差異 46,XY Differences in Sex Development
睪固酮生合成與作用異常 Disorders of Testosterone Biosynthesis and Action
- 雄性化不完全:46,XY 核型且睪丸正常者,內外生殖器雄性化缺如或不完全。
- 原因:雄性素受體缺陷、睪固酮生合成缺陷、5α-還原酶缺乏、Leydig 細胞發育不全、母親用藥影響(Fig. 85.11)。
- 25%–50% 雄性化不足男性找不到特定原因。
- 藥物與胎盤功能不全等因素可能干擾生殖器雄性化。胎盤功能不全的推測機轉是 hCG 產生不足;胎盤 hCG 是早期胎兒睪固酮製造及生殖器發育所需。
- cimetidine、spironolactone、phenytoin(Dilantin)、phenobarbital、medroxyprogesterone、cyproterone acetate 與雄性素作用或代謝改變相關,孕期使用可能不利男性生殖器發育。
- 多種外來化合物(xenobiotics)可結合雄性素受體,因此有環境因素影響性分化異常的推測。
雄性素受體缺陷(雄性素不敏感) Androgen Receptor Defects (Androgen Insensitivity)
- 遺傳男性雄性化不完全最常見的可定義原因;分完全型(CAIS)與部分型(PAIS)。
- 雄性素受體(AR)基因位於 X 染色體,已發現超過 800 種生殖系突變,資料可查 McGill 雄性素受體基因突變資料庫。
- 突變遍布 AR 基因,多位於 DNA 結合或類固醇結合區;儘管分子遺傳已廣泛闡明,尚未發現基因型與表型的相關性。
- 睪固酮與 DHT 的性分化作用都經由雄性素受體:DHT 主導男性外生殖器與前列腺分化;睪固酮主導沃氏管分化為副睪、輸精管與儲精囊。
完全性雄性素不敏感 Complete Androgen Insensitivity
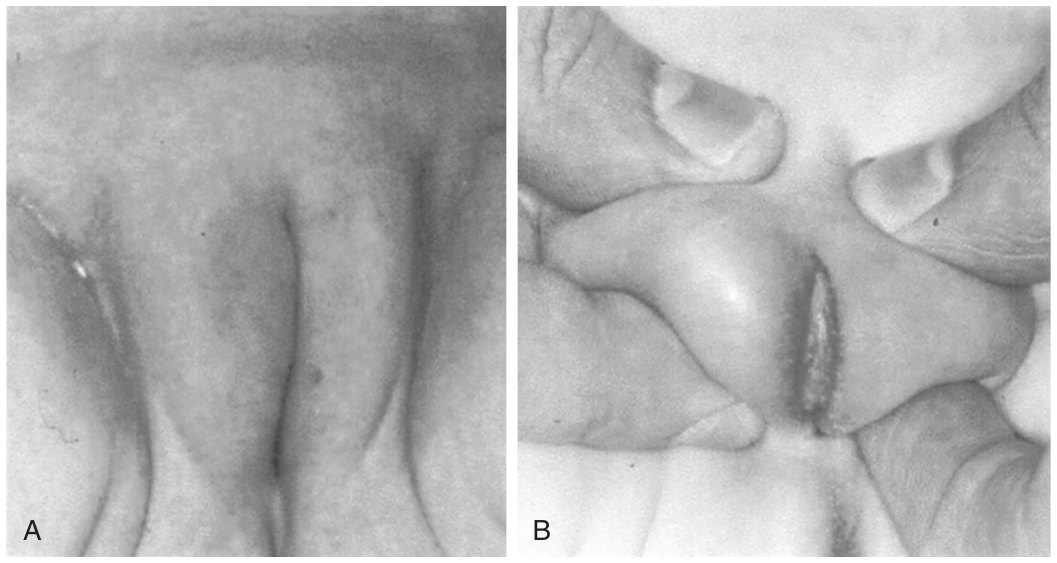
- 46,XY 個體的雄性素受體突變(位於 X 染色體長臂),新生兒外生殖器表型為正常女性(Fig. 85.14)。
- 受影響女孩可在青春期前以腹股溝疝氣表現,或青春期開始後以原發性無月經且缺乏陰毛表現。
- 隨非侵入性游離 DNA 檢測增加,許多女嬰因游離 DNA 顯示 XY 而表型為女性,出生時即獲診斷。
- 青春期因睪固酮在周邊芳香化為雌激素,乳房發育良好;陰毛與腋毛通常稀少或缺如,外陰可有些毛髮。
- 陰道短且為盲端;睪丸產生 AMH,故穆勒氏構造(子宮頸、子宮、輸卵管)不存在。沃氏管衍生內部構造僅殘跡或沒有。
- 睪丸位於腹腔、腹股溝管或大陰唇內。
- 青春期雖有睪固酮產生,新生兒迷你青春期卻無睪固酮產生。
- 雄性素受體無功能,故無精子生成。
- 性別認同與角色行為通常為女性。
- 睪丸切除有爭議:兒童期及青春期發生生殖細胞腫瘤的風險低,且切除時機無共識。
部分性雄性素不敏感 Partial Androgen Insensitivity
- 同樣源自雄性素受體突變,外生殖器有不同程度模糊。舊稱 Reifenstein 症候群,描述中間程度雄性化的部分不敏感。
- 表現:小陰莖合併腹側 chordee 牽繫於會陰;常有陰莖陰囊型尿道下裂與分裂陰囊,內可有或無性腺(Fig. 85.5);隱睪常見。
- 穆勒氏構造不存在,沃氏管衍生構造缺如或發育不良;生殖泌尿道攝影可能見到泌尿生殖竇。
PAIS 的診斷
- 診斷複雜。因 X 染色體連鎖,母系男性親屬有外生殖器模糊提示本病;但 Viner 報告僅 25% PAIS 有家族史。
- 需以類固醇及/或基因分析排除 5α-還原酶缺乏與睪固酮生合成缺陷:
- 測生合成中間產物,尤其 androstenedione,以排除 17β-HSD 第 3 型缺乏。
- 測睪固酮/DHT 比值以排除 5α-還原酶缺乏。但 PAIS 也可見比值異常,可能因表現 5α-還原酶第 2 型的組織發育不良。
- AR 基因檢測是黃金標準;有 DSD 基因套組後,已可平行而非逐一定序。
- 男性新生兒雄性素出生時最高,第一週迅速下降;第 15–60 天出現第二次睪固酮高峰,常稱迷你青春期。應在這些高峰時段測雄性素與 LH。
- 生命最初數月 LH、睪固酮或兩者異常升高,提示 PAIS。
| 時間 | 睪固酮(平均) | LH(平均,與歷史對照相比升高) |
|---|---|---|
| 第 2–7 天 | 107 ± 27 ng/dL(高正常) | — |
| 第 7–15 天 | — | 5.2 IU/L ± 4.0 |
| 第 30 天 | 411 ± 154 ng/dL(高正常) | 8.7 IU/L ± 2.5 |
- hCG 引發的睪固酮反應、GnRH 引發的 LH 反應都誇大。
- 雄性素受體結合試驗曾是定義本病的標準;但突變可能位於不參與配體結合的區域,配體結合正常不能排除雄性素不敏感。
- AR 直接定序已商業化(GeneTest),可偵測最多 95% CAIS 與 PAIS 相關突變。
- 疑似 PAIS 不一定找到 AR 突變:推測可能涉及雄性素受體交互作用蛋白缺陷,或更常見的是孩子其實是另一種疾病。
- 也有 AR 合子後突變造成 PAIS 鑲嵌的個案。
- 過去常將 17β-HSD 第 3 型缺乏等其他疾病誤標為 PAIS。這種誤診影響重大:青春期其他 17β-HSD 同工酶會將 androstenedione 轉為睪固酮,個體將男性化。
PAIS 的養育性別
- 判定困難,需考量多重因素。
- 明顯男性化(Prader IV、V 期):指派男性。
- 男性化嚴重受限(Prader I、II 期):常建議指派女性。
- 中間型(Prader III 期):對外源性睪固酮的反應可能有助決策。
- 但陰莖小的成年男性也報告滿意的性生活,降低了陰莖大小在男性指派中的重要性。
- Slijper 報告 5 名雄性化不足 46,XY 男性沒有嚴重性別認同障礙,但這些男孩對陰莖小較害怕、困擾。這些研究顯示培育支持性環境對長期結果的重要。
- 近期文獻回顧:PAIS 女性 12%、男性 25% 有性別認同不安,差異無統計意義。
- 需要更完整的 PAIS 長期預後研究。
5α-還原酶第 2 型缺乏 5α-Reductase Type 2 Deficiency
表現
- 體染色體隱性遺傳,無法將睪固酮轉為男性外生殖器發育所需的 DHT。
- 出生時表型範圍很廣:有些陰莖極小,看似正常或稍大的陰蒂;有些陰莖男性化較明顯,被認定為男性合併尿道下裂。
- 通常為嚴重陰莖陰囊型尿道下裂與分裂陰囊;睪丸多位於腹股溝管或陰唇皺褶。
- 約半數為陰莖陰囊尿道合併另一盲端陰道;較少數為單一泌尿生殖竇開口於會陰。
- 穆勒氏構造不存在;對睪固酮有反應的沃氏管衍生構造(輸精管、副睪、儲精囊)發育良好;前列腺需 DHT,故發育不良。
- 隨基因檢測出現,表型範圍遠比最初描述寬廣。
| 表型 | 較近期研究 | 另一研究(55 名基因確診) |
|---|---|---|
| 單獨小陰莖 | 36% | 3.6% |
| 小陰莖合併尿道下裂 | 56% | 32.7% |
| 女性外生殖器合併陰蒂肥大 | 9% | — |
| 陰蒂肥大 | — | 49.1% |
| 女性外生殖器 | — | 7.35% |
青春期變化
- 典型會男性化,陰莖長度通常增至 4–8 cm。
- 以女性養育者,青春期後常轉為男性性別角色。
- 與 PAIS 不同,青春期不會出現男性女乳症。
診斷
- 過去多在青春期後診斷,也有新生兒期診斷的報告。
- 血中睪固酮/DHT 比值提示:新生兒期正常 4:1,患病嬰兒與兒童常大於 14:1。
- 青春期前通常需 hCG 刺激試驗才能較明確診斷,但在非生理時期使用 hCG 有傷害睪丸之虞。
- hCG 陽性反應可排除 Leydig 細胞發育不全(aplasia)或睪固酮生合成缺陷。
- androstenedione 正常可排除 17β-HSD 第 3 型缺乏。此酵素在睪丸將 androstenedione 轉為睪固酮,缺乏時 androstenedione 相對睪固酮升高。其嬰兒期臨床表現可與 5α-還原酶缺乏或 PAIS 相似。
- 給予外源睪固酮也可得到 T:DHT。
- 尿液 5β/5α 類固醇比值異常可確診,但檢驗執行可能有難度。
- 區分 5α-還原酶缺乏與 PAIS 很重要:雄性素不敏感也會因表現 5α-還原酶活性的組織發育不全,造成繼發性 DHT 不足。測尿液 5β- 與 5α-糖皮質素有助區別,因為只有 5α-還原酶缺乏會影響糖皮質素代謝。
- SRD5A2 基因突變分析可診斷,是黃金標準;可單項檢測或納入 DSD 套組。
性別指派
- 情況複雜,但已有長期預後資料。
- 如同雄性素不敏感,指派常受出生時雄性化程度影響;因患嬰通常明顯雄性化不足,曾有人主張指派女性。
- 然而早期診斷時,局部 DHT 治療(美國無此藥)已證實可使陰莖增大;本病自然病程在青春期也會男性化。
- 睪丸組織學:不同於單純雙側隱睪,這些睪丸有 Ad 型(暗型)精原細胞且生殖細胞數正常。多數因精原細胞無法正常轉變為精母細胞而不孕,但有男性生育子女的個案報告。
- 46,XX 的 5α-還原酶缺乏女性無已知表型。
- 青春期後由女性轉為男性性別行為的報告屢見;累積證據支持男性指派,但若新生兒期漏診或嬰兒完全無雄性化,可能指派為女性。
- 以女性養育且性別認同為女性者,可用 GnRH 類似物抑制男性青春期,並給雌激素促進女性第二性徵。
- 孩子經歷青春期時,內分泌與行為健康團隊的密切追蹤很重要。
睪固酮生合成缺陷 Testosterone Biosynthetic Defects
- 合成睪固酮需要 6 種酵素,任一步驟缺陷都會使睪固酮合成不足(Fig. 85.13)。
- 路徑前四種(膽固醇側鏈切割酶、StAR、17,20-裂解酶、P450 氧化還原酶)缺陷也會影響腎上腺類固醇生成,因此同時造成雄性化不足男性與 CAH。POR 缺乏即因 17,20-裂解酶活性下降,造成雄性化不足與 CAH。
- 睪固酮製造受損,沃氏管構造可能發育不足;睪丸 AMH 製造正常,故穆勒氏構造不存在。
- 這些酵素缺乏罕見,本章僅簡述,詳見第 84 章。
StAR 缺乏/先天性類脂質腎上腺增生 StAR Deficiency or Congenital Lipoid Adrenal Hyperplasia
- 病理特徵為腎上腺與性腺都有脂質堆積,故名先天性類脂質腎上腺增生。
- 所有腎上腺與性腺類固醇合成都受影響,嬰兒可能呈完全腎上腺功能不足:嘔吐、體重減輕、低血壓。表型可能為女性,但臨床表現有變異。
- 早期文獻 35 例僅 11 例存活過嬰兒期;如今較多個案及早辨識,經糖皮質素與 fludrocortisone 補充,存活率極佳。
- 內分泌:ACTH 與血漿腎素活性升高,所有類固醇荷爾蒙偏低或測不到。
- 主要鑑別診斷是 CYP11A1 突變造成的另一型 CAH。
- 體外研究顯示腎上腺或睪丸組織無法將膽固醇轉為孕烯醇酮(pregnenolone)。曾懷疑是 P450 側鏈切割酶缺陷,後來分子研究證實為 StAR 突變。StAR 促進固醇轉運至粒線體內的 P450 側鏈切割酶(Fig. 85.13)。
- 超音波、CT 或 MRI 見明顯增大、充滿脂質的腎上腺,高度提示本病。
- 成功治療需同時補充糖皮質素與礦物性皮質素。所有此診斷的個體都以女性養育。
「二次打擊」(two hits)第一擊是無法製造類固醇;第二擊是高脂質含量破壞類固醇生成細胞。定型區(definitive zona)細胞在子宮內相對不活躍而暫獲保留,所以嬰兒起初可能沒有失鹽危象。卵巢在青春期前也靜止,濾泡細胞起初受保留,女性可有部分青春期發育,但最終同樣受損而出現高促性腺激素性性腺功能低下。此體染色體隱性疾病也有非典型型,可表現為單獨糖皮質素缺乏。
側鏈切割細胞色素 P450 Side Chain Cleavage Cytochrome P450
- 由 CYP11A1 編碼,將膽固醇轉為孕烯醇酮。
- 缺乏時造成腎上腺功能不足,男性外生殖器表型從完全無雄性化到尿道下裂或正常男性。
17α-羥化酶/17,20-裂解酶缺乏 17α-Hydroxylase/17,20-Lyase Deficiency
- 同一酵素(CYP17A1,cytochrome P450c17 基因)負責孕烯醇酮與黃體素的 17-羥化,及 17-hydroxypregnenolone、17-OHP 轉為 DHEA、androstenedione。
- 特定突變可造成兩種活性部分喪失,或 17α-羥化酶與 17,20-裂解酶功能解離。臨床疾病主要影響羥化或裂解其一,也有合併缺乏的報告。
- 以 17α-羥化酶缺乏為主:雄性化不足男性或女性合併低腎素高血壓與低血鉀鹼中毒時要考慮。
- 高血壓推測來自 DOC 與皮質酮(corticosterone)升高(Fig. 85.13)。
- 皮質醇合成雖受阻,DOC 與皮質酮過量可保護不致腎上腺功能不足。
- 46,XY 表型大致為女性,故多在青春期診斷。
- 以糖皮質素治療,抑制 ACTH 過度分泌;有高血壓時,也隨之抑制 DOC 與皮質酮過量。青春期需補充性類固醇。
- 17,20-裂解酶缺乏:46,XY 嬰兒有不同程度男性化不足,從完全女性外生殖器、模糊到輕度男性化不足。
- 46,XX 女性無法進入青春期。
- 促性腺激素升高,DHEA 與 androstenedione 形成受損;此型 DOC 與皮質酮正常。
- ACTH 刺激試驗可能有助更完整地顯示阻斷。
- CYP17A1 可單基因檢測,或納入 DSD 套組。
POR 缺乏 POR Deficiency
- 表型類似 17,20-裂解酶缺乏,可能合併或不合併 Antley-Bixler 症候群(另見本章 46,XX 一節及第 84 章)。
3β-羥類固醇脫氫酶缺乏第 2 型 3β-Hydroxysteroid Dehydrogenase Deficiency 2
- 由 Bongiovanni 首先報告。3β-HSD 是腎上腺與性腺中 Δ5-類固醇轉為 Δ4-類固醇所需的重要酵素(Fig. 85.13)。
- 臨床表現高度異質,兩性都受影響。嚴重缺乏可發生失鹽危象。
- 男嬰可有模糊或完全女性外生殖器;女嬰可輕度雄性化。
- 嚴重雄性化不足的男性可能礦物性皮質素活性正常;完全雄性化的男性反而可能失鹽。
- 新生兒期 Δ5-類固醇生理性偏高,故診斷可能困難。診斷依據為基礎及刺激狀態下 17-hydroxypregnenolone/17-OHP 與 DHEA/androstenedione 比值升高。
17β-HSD 第 3 型缺乏(17-酮類固醇還原酶缺乏) 17β-Hydroxysteroid Dehydrogenase Type 3 Deficiency
- 睪固酮生合成最後一步:睪丸中 17β-HSD 第 3 型將 androstenedione 轉為睪固酮。相對罕見,體染色體隱性遺傳。
- 出生時外觀為女性,或有輕度陰蒂增大;除非出生即診斷,通常以女性養育。
- 青春期進行性雄性化:陰莖增大至 4–6 cm,陰唇增大並皺摺化。青春期晚期睪丸位於腹股溝管下環,大小與質地正常;有沃氏管衍生內部構造。男性體態發育,聲音變低,出現男性體毛,包括鬍鬚。
- 過去在青春期或成年診斷;基因檢測出現後,嬰兒期診斷增加。
- 內分泌:androstenedione 明顯升高,睪固酮低正常,LH 持續偏高。嬰幼兒期可能因腹股溝疝氣就醫。青春期前 androstenedione 可能正常。
- 養育性別常受文化背景影響:重視男性的社會中,青春期性別重新指派曾獲成功。Mendonca 觀察 10 名患者中 3 名性別角色由女轉男;部分個體雖雄性化,仍維持女性性別角色。
- 性別認同為女性的 46,XY 個體,青春期曾用 GnRH 類似物抑制男性化並補充雌激素。
Leydig 細胞發育不全 Leydig Cell Hypoplasia
- 特徵:睪丸對 hCG 與 LH 無法產生睪固酮。
- 組織學:Leydig 細胞缺如或數量少,Sertoli 細胞外觀正常,細精管精子生成停滯。
- 已描述 LH 受體突變。
- 46,XY 嬰兒外生殖器從正常女性到小陰莖男性。
- 所有患者無穆勒氏衍生構造,沃氏構造可能存在。
- 青春期後 LH、FSH 升高,給予睪固酮後 LH 下降。
- 較輕型:睪固酮治療可促進陰莖生長。
- 對 hCG/LH 無反應的嚴重型:曾指派為女性,移除性腺,在預期青春期時開始雌激素補充。
- 具 LH 受體變化的女性可表現 LH 升高與無月經。
持續性穆勒氏管症候群 Persistent Müllerian Duct Syndrome
- 常在其他方面表型正常的 46,XY 男性接受腹股溝疝氣手術或睪丸固定術時診斷。
- 疝氣修補時常見輸卵管、子宮與部分下降的睪丸;其他個案則在骨盆發現睪丸、子宮與輸卵管。
- 體染色體隱性遺傳,但女性表型完全正常。
- 85% 由 AMH 或 AMH 受體突變造成,15% 原因不明。
- 治療:睪丸固定術與部分子宮切除,須小心避免傷及包埋於子宮壁內的輸精管。
| 疾病 | 外生殖器 | 內管道 | 荷爾蒙/診斷線索 | 腎上腺或全身問題 |
|---|---|---|---|---|
| CAIS | 正常女性 | 無穆勒氏;沃氏僅殘跡或無 | 迷你青春期無睪固酮產生;AR 定序 | 青春期乳房發育良好 |
| PAIS | 不同程度模糊 | 無穆勒氏;沃氏缺如或發育不良 | LH、睪固酮異常升高;AR 基因檢測為黃金標準 | 青春期可有男性女乳症(相對於 5α-還原酶缺乏) |
| 5α-還原酶第 2 型缺乏 | 範圍廣,常見嚴重尿道下裂與分裂陰囊 | 無穆勒氏;沃氏發育良好;前列腺不良 | T:DHT 常大於 14:1;SRD5A2 為黃金標準 | 青春期男性化,無男性女乳症 |
| StAR 缺乏 | 可能為女性,有變異 | 沃氏可能發育不足;無穆勒氏 | ACTH、腎素升高;類固醇極低 | 完全腎上腺功能不足;腎上腺明顯增大充滿脂質 |
| CYP11A1 缺乏 | 完全無雄性化至尿道下裂或正常男性 | 同上 | 膽固醇轉孕烯醇酮受阻 | 腎上腺功能不足 |
| 17α-羥化酶缺乏 | 大致女性 | 同上 | DOC、皮質酮升高 | 低腎素高血壓、低血鉀鹼中毒 |
| 17,20-裂解酶缺乏 | 女性至輕度男性化不足 | 同上 | DHEA、androstenedione 形成受損;DOC、皮質酮正常 | 46,XX 不進入青春期 |
| 3β-HSD 缺乏 | 模糊或完全女性 | 同上 | Δ5/Δ4 類固醇比值升高 | 嚴重時失鹽 |
| 17β-HSD 第 3 型缺乏 | 女性或輕度陰蒂增大 | 有沃氏衍生構造 | androstenedione 明顯升高,睪固酮低正常,LH 高;青春期前 androstenedione 可能正常 | 青春期進行性雄性化 |
| Leydig 細胞發育不全 | 正常女性至小陰莖男性 | 無穆勒氏;沃氏可能存在 | 對 hCG/LH 無反應 | — |
| PMDS | 表型正常男性 | 有子宮與輸卵管 | AMH 或其受體突變(85%) | 包埋於子宮壁的輸精管是手術風險 |
性腺分化與染色體異常 Gonadal Differentiation and Chromosomal Disorders
46,XY 完全性性腺發育不全 46,XY Complete Gonadal Dysgenesis
- Swyer 於 1955 年首次描述。46,XY 個體外生殖器為女性,穆勒氏衍生內部構造正常發育。
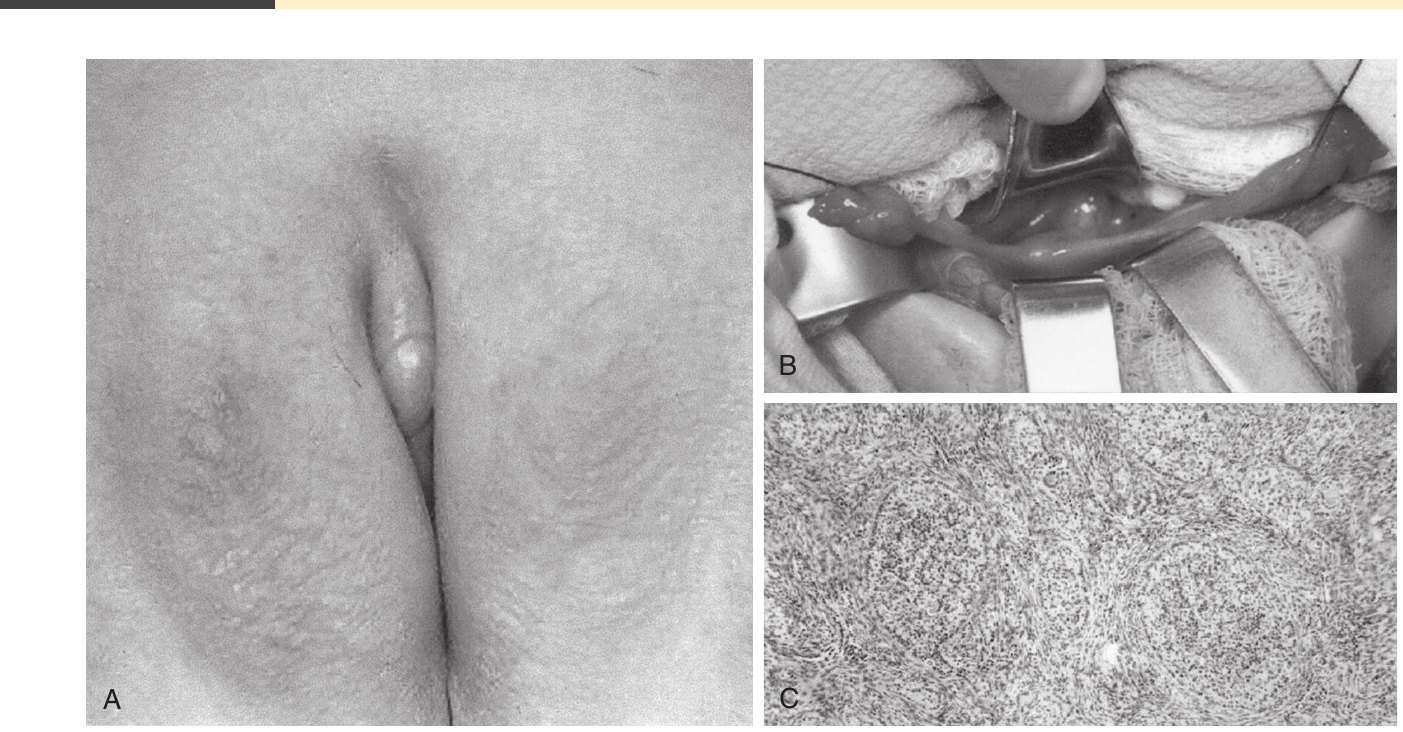
- 性腺未發育為睪丸,而形成條索狀性腺,完全無功能,不產生 AMH 或睪固酮;因此穆勒氏構造不退化,沃氏構造發育不良或缺如(Fig. 85.15)。
- 多數個體在青少年期因缺乏青春期發育就醫;血清促性腺激素升高。
- SRY 突變只占少數;Fig. 85.1 列出其他突變時可致完全性性腺發育不全的基因。
- 有家族性個案。曾有報告:一名 46,XY 母親發育為正常女性,生下 46,XY 完全性性腺發育不全的女兒;該家族有多種性發展異常,提示有未確認的性別決定基因。
- 最多 30% 的個體在條索狀性腺發生性腺母細胞瘤(gonadoblastoma),因此建議診斷時即移除(Fig. 85.15)。
- 性腺母細胞瘤會產生雌激素,女性可能以乳房發育表現。
- 雌激素補充可達適當女性化,之後加入黃體素會有月經。
- 完全性性腺發育不全女性使用捐贈卵子及適當荷爾蒙補充,可成功懷孕。
46,XY 部分性性腺發育不全 46,XY Partial Gonadal Dysgenesis
- 通常於新生兒期因外生殖器模糊就醫。雄性化程度取決於睪丸分化程度。
- 性腺組織通常在腹腔內,但睪丸也可在陰囊內。
- 睪固酮對 hCG 的反應不一,但通常偏低。
- 多數混有穆勒氏與沃氏構造;生殖泌尿道攝影或超音波見到穆勒氏構造,會提高懷疑。
- 以性腺切片確診。部分孩童一側發育不全性腺、另一側條索狀性腺;另一些為雙側發育不全性腺。
- 組織學定義:排列紊亂、形成不良的細精管,周圍為波浪狀卵巢基質。許多發育不全性腺類似卵睪,但缺少原始卵泡。
對正常睪丸發育重要的單基因 Single Genes Important in Normal Testicular Development
| 基因 | 位置/功能 | 表型範圍 |
|---|---|---|
| SRY | Y 染色體上正常男性性發育唯一必要的基因 | 高度保守 HMG DNA 結合區突變約占完全性性腺發育不全的 15%;非 HMG 區也有突變。外顯率不一:少數個案父親與未受影響兄弟帶有與患病女性相同的 SRY 突變 |
| NR5A1 | 編碼 SF1,為主要調控者,控制 SRY、SOX9、AMH、AMHR、LHCGR、StAR、CYP11A1、CYP17A1 及促性腺激素的表現 | 46,XY 表型從完全性性腺發育不全到男性不孕;也可有卵睪性 DSD、腎上腺功能不足。Bashamboo 等人證明 p.Arg92Trp 突變如同男女性腺發育的開關 |
| SOX8 | 位於 16p.13.3,與 SRY 有相同 HMG 模體 | 異合子錯義突變造成 46,XY 完全性性腺發育不全 |
| NROB1 | 位於 X 染色體 Xp21.2,編碼孤兒核受體 DAX1 | 基因重複:46,XY 完全性性腺發育不全。功能喪失:XY 個體先天性腎上腺發育不全,可有單側或雙側隱睪,青春期低促性腺激素性性腺功能低下 |
| MAMLD1 | 位於 X 染色體,表現於發育中睪丸的 Leydig 細胞 | 異合子突變最初見於單獨嚴重尿道下裂男孩;其他以尿道下裂為特徵的 46,XY DSD 也可見,但可能還需其他 DSD 基因變化 |
| MAP3K1 | 小鼠表現於早期睪丸索與 Sertoli 細胞;體染色體顯性遺傳 | 從完全性性腺發育不全、單獨尿道下裂到小陰莖合併隱睪 |
| GATA4 | — | 異合子變化與 46,XY 個體先天性心臟病及性發展異常相關 |
| DMRT1、DMRT2 | 位於 9p24.3,此區長期與 46,XY 性腺發育不全相關 | DMRT1 單倍劑量不足見於性腺發育不全;9p24.3 缺失的表型包括性腺發育不全、卵睪、尿道下裂、陰莖陰囊易位與隱睪 |
睪丸退化症候群 Testicular Regression Syndrome
- 指 46,XY 個體有過往睪丸功能的證據,之後性腺退化(通常對稱)的一系列疾病。
- 妊娠 8–10 週失去睪丸功能:外生殖器模糊,內生殖器表現不一。
- 妊娠 12–14 週之後失去:男性生殖器分化正常,但陰莖小。
- 男性外生殖器與內管道完全正常時,部分作者稱消失睪丸症候群(vanishing testis syndrome),推測睪丸在妊娠後半期喪失。
- 可能解釋:睪丸扭轉或失去血流;另一可能病因為血管發育異常。
- 嬰兒期 FSH 升高,青春期前對 GnRH 典型呈誇大反應。
- 嬰幼兒 AMH 在無睪症(anorchia)極低,睪丸異常時為中等偏低。
46,XY 卵睪性疾病 46,XY Ovotesticular Disorder
- 46,XY 核型個體也可有卵睪,或一側卵巢、對側睪丸。雖不如 46,XX 常見,但外生殖器模糊時應考慮,尤其有穆勒氏構造時。
- NR5A1 變化也與 XY 卵睪性 DSD 相關:p.Arg92Trp 突變蛋白上調 SOX9 的能力下降,SOX9 形成減少,Sertoli 細胞與睪丸形成也減少。
- 46,XY 卵睪性疾病的卵睪與睪丸有精子生成,不同於 46,XX 卵睪性 DSD。
伴隨外生殖器模糊的症候群 Syndromes Associated With Ambiguous Genitalia
Denys-Drash 症候群 Denys-Drash Syndrome
- 罕見,典型三聯症:XY 外生殖器模糊、先天性腎病症候群導致末期腎衰竭、Wilms 腫瘤。
- 46,XY 個體外生殖器為模糊或女性;性腺從條索狀到發育不全睪丸。
- 早年即有腎病變與蛋白尿,腎切片見腎絲球繫膜硬化。
- 超過 90% 有 WT1 突變;WT1 是正常生殖道發育的關鍵基因。
- WT1 也與 WAGR(Wilms 腫瘤、無虹膜、泌尿生殖異常、智能障礙)症候群相關,WAGR 由涵蓋 WT1 的 11p13 大片段缺失造成。
- Frasier 症候群也涉及 WT1:46,XY 女性合併性腺發育不全與進行性腎絲球病變。
- 性腺惡性腫瘤風險:Frasier 症候群 60%;具 Y 染色體的 Denys-Drash 40%。
彎肢發育不良 Campomelic Dysplasia
- 罕見體染色體顯性疾病,骨骼發育不良常為致死性;受影響 46,XY 男性 75% 有發育不全睪丸合併男性化不足。
- 表現:股骨與脛骨彎曲、肩胛骨發育不全、11 對肋骨、骨盆畸形、雙側馬蹄足、顎裂、巨頭、小下巴、眼距過寬,及多種心臟與腎臟缺陷。
- 由 SOX9 異合子突變造成。多數患者於新生兒期死於呼吸窘迫。
Smith-Lemli-Opitz 症候群 Smith-Lemli-Opitz Syndrome
- 體染色體隱性,估計頻率 1/20,000 至 1/40,000。
- 7-去氫膽固醇還原酶缺乏;此酵素催化膽固醇生合成最後一步。血清 7-去氫膽固醇升高具特徵性診斷價值(pathognomonic);膽固醇不一定低。
- 特徵:生長遲滯、嚴重發育遲緩、多重先天異常(小頭、眼瞼下垂、鼻孔前傾、小下巴、顎裂、心臟缺陷、軸外多指、第二三趾併趾)。
- 男性生殖器異常從嚴重尿道下裂、小陰莖到完全無外生殖器男性化,原因是無法合成睪固酮前驅物膽固醇。
- 膽固醇也是皮質醇與醛固酮的前驅物,因此也有腎上腺功能不足的報告。
- 治療:曾以膽固醇嘗試改善生長與神經發育,但不通過血腦屏障,未證實能減少發育遲緩,效益不如預期。較近期的安慰劑對照試驗使用 simvastatin(非 FDA 核准適應症),發現可通過血腦屏障且相對安全,dehydrocholesterol/總固醇比值與易怒症狀都改善。
Robinow 症候群 Robinow Syndrome
- 體染色體顯性,特徵為臉部側面扁平、前臂短、生殖器發育不全;也有散發個案。
- 男性可有嚴重小陰莖,但有青春期正常男性化的報告;65% 男孩有隱睪。女性特徵為陰唇與陰蒂發育不全。
- 其他特徵:出生時體型小、巨頭、額部突出、眼距過寬、眼突、鼻小上翹、小下巴、耳後旋。
- 描述個案 100% 有短前臂。其他骨骼異常有胸椎半椎體、肋骨融合或缺如、脊柱側彎。
- 臉部異常隨成長較不明顯,多數個體認知表現正常。
其他生殖器分化異常 Other Disorders of Genital Differentiation
尿道下裂 Hypospadias
- 最常見的男性生殖器發育異常之一,估計每 1000 名男嬰 4–8 例。
- 分類:龜頭型、冠狀溝下型、遠端陰莖型、中段型、近端陰莖型、陰莖陰囊型、陰囊型、會陰型(Fig. 85.3C)。龜頭型與冠狀溝下型占一半以上。
- 較嚴重型通常與 DSD 相關,但 DSD 的表型光譜很廣。
- 33 名嚴重(陰囊或陰莖陰囊型)尿道下裂患者中,12 名有 DSD,其中 11 名睪丸未下降:
| 診斷 | 人數 |
|---|---|
| Denys-Drash 症候群 | 3 |
| 部分性雄性素不敏感 | 2 |
| 卵睪性 DSD | 2 |
| 染色體異常 | 1 |
| AMH 異常 | 1 |
| 性腺發育不全 | 1 |
| 5α-還原酶缺乏 | 1 |
| 46,XX SRY 陽性核型 | 1 |
- Aarskog 發現尿道下裂合併 DSD 的盛行率約 15%,且母體黃體素類有明顯角色。
- 子宮內生長遲滯與早產也較常合併尿道下裂與隱睪,一般認為是胎盤功能不全使 hCG 較低,妊娠早期雄性素製造減少。
- 其他相關因素:母親高血壓、子癇前症、母親素食飲食、人工生殖技術、多胞胎、污染、內分泌干擾物質。
- 遺傳也有角色:少數個案發現 MAMLD1、NR5A1、AR 突變;多名男性患病的家族研究另找到 AKR1C2、AKR1C3、AKR1C4,可能參與尿道下裂的發生。
- 嚴重尿道下裂需完整評估,包括核型、睪固酮生合成評估與泌尿生殖道檢查,合併隱睪時尤其如此。
隱睪 Cryptorchidism
- 出生時最常見的生殖器差異之一。
- 睪丸下降分兩期:經腹下降在第一孕期,22–25 週時睪丸位於內腹股溝環;腹股溝陰囊期在 25–30 週,依賴雄性素。
- 因此盛行率以早產男嬰(15%–30%)高於足月男嬰(1%–3%)。
- 早產兒若到矯正年齡 6 個月仍未下降至陰囊,自發下降機率低。
- 睪丸固定術通常於 6 個月後、12–18 個月之前施行,以降低不孕、睪丸惡性腫瘤與扭轉風險。
- 雙側摸不到睪丸的男性新生兒需進一步評估:
- 排除 46,XX 女性合併 CAH。
- 評估腦下垂體功能異常(ACTH、TSH、生長激素缺乏),這可能合併低促性腺激素性性腺功能低下。
- 也要評估 DSD。
- 單側隱睪合併尿道下裂、小陰莖或其他陰莖異常時,同樣應評估 DSD。
性染色體性發展差異 Sex Chromosome Disorders of Sex Development
Klinefelter 症候群 Klinefelter Syndrome
- 47,XXY,產前細胞遺傳發生率 1/667。
- 丹麥公共衛生登錄 53 年資料:47,XXY 新生兒盛行率每 100,000 男性 57 名,但僅 38% 獲得診斷。
- 產前診斷者的 Klinefelter 特徵,可能不如出生後因懷疑而確認者多。
- 多數嬰兒為正常男性表型。
- 男孩常因睪丸較小、青春期延遲或缺如、身材高、男性女乳症就醫。
- 進行性睪丸衰竭使睪固酮製造與精子生成下降。
- 語言與執行功能可能下降。已有照護指引。
Turner 症候群 Turner Syndrome
- 女性的一條性染色體完全或部分喪失;可有帶 XX 或 XY 細胞株的鑲嵌。
- 盛行率 1/1700 新生女嬰。
- 胎兒流失率高:Gravholt 的盛行率資料為絨毛取樣 392/100,000、羊膜穿刺 176/100,000、新生兒核型 32/100,000。
- 非侵入性產前篩檢(NIPT)的游離 DNA 使用增加,出生時疑似 Turner 的辨識也增加;但游離 DNA 並非為診斷 Turner 而開發,預測值可能僅 23%–36%。
- 沒有產前基因檢測時,診斷時機取決於身體特徵:
- 產前:囊狀水瘤(cystic hygroma)、頸部透明帶增厚、主動脈縮窄。
- 出生時:頸蹼、足部水腫、先天性心臟病。
- 須以出生後計數 30 個細胞的核型確認,以排除鑲嵌。
- 帶 Y 細胞株會增加性腺腫瘤風險,須考慮性腺切除。
健康維護(2017 年更新指引)
- 心血管:診斷時所有嬰兒由心臟科評估,包括心臟超音波;風險包括二葉主動脈瓣、主動脈縮窄、肺靜脈異常。
- 腎臟:腎臟超音波找馬蹄腎。
- 聽力與眼科:正式聽力評估;因斜視風險較高,1 歲時做眼科檢查。
- 骨科:篩檢髖關節發育不良。
- 內分泌:長期小兒內分泌追蹤,評估身材矮小、卵巢功能(卵巢早衰可在出生前發生)與每年甲狀腺功能。
- 認知與社會:智力正常,但視覺空間、資訊處理、數學能力可能較弱,社交技巧也可能較差。
混合型性腺發育不全 Mixed Gonadal Dysgenesis
- 指不對稱性腺發育不全,合併外生殖器模糊(Fig. 85.7)及帶 XY 細胞株的鑲嵌核型;最常見 45,X/46,XY。
- 表型範圍廣,從陰蒂增大的女性到尿道下裂男性;典型為內外生殖器發育不對稱。
- 一項研究中多數有可觀的陰莖發育,常見陰莖陰囊型尿道下裂。
- 相當比例有 Turner 表型特徵,但新生兒期可能不明顯。
- 幾乎所有患者都有形成不完全的子宮。
- 條索狀性腺側一定有輸卵管,發育不全性腺側也常有;發育不全性腺側可能有沃氏構造。
- 生殖泌尿道攝影可能顯示內部穆勒氏構造,可由腹腔鏡確認;性腺異常組織病理可確診。
- 與部分性性腺發育不全有許多共同特徵,部分作者視為性腺發育不全的連續光譜。組織學也能與卵睪性 DSD 區別。
- 羊膜穿刺診斷的 45,X/46,XY 個案,多數男性分化正常。這些男性外生殖器雖可正常,仍可能有身材矮小及 Turner 相關心臟特徵。
- 目前無正式篩檢建議,許多人依循 45,X/46,XX Turner 女性的指引。
性別指派與性腺處理
- 部分作者主張指派女性:陰道修補通常容易,且有子宮或半子宮。
- 發育不全性腺有腫瘤風險,應移除,尤其無法下拉到陰囊時。
- 但性別指派可能依雄性化程度決定,男性化較明顯者指派男性。已有接近正常雄性素製造能力的描述。
- 所有個案的條索狀性腺都應移除,因有惡性風險。
46,XX/46,XY 嵌合 46,XX/46,XY Chimerism
- 嵌合(chimerism)由兩個不同合子融合而成;不同於單一合子有絲分裂錯誤造成的鑲嵌(mosaicism)。
- 兩合子性染色體相同時可能不被發現;不同時,嬰兒可能因外生殖器模糊而被辨識。
- 性腺依細胞基因組成發育為卵巢、睪丸或卵睪;內外生殖器反映性腺類型與其產生的睪固酮量。
- 卵睪性 DSD 常見於 46,XX/46,XY 嵌合。
- 雙胞胎輸血也可造成僅限血液的 46,XX/46,XY 血液嵌合。此時性腺與生殖器與捐贈者核型相符,只有驗血液染色體才可能發現。
性分化異常的手術處置 Surgical Management of Disorders of Sexual Differentiation
手術決策的原則 Principles of Surgical Decision-Making
- DSD 手術近年受批評,焦點不僅在時機,也在是否應做重建。
- 有權威建議延後到本人能自行決定的年齡;另有研究發現延後手術可能帶來問題。這些分歧觀點必須與父母討論。
- 手術需求應個別評估,並告知父母風險與益處。
- 外生殖器手術或許應保留給養育性別與外觀明顯不一致者。
- 嬰兒與家庭將終生面對困難的心理社會挑戰;醫師應確保訓練良好的心理健康專業人員納入縱向照護,任何手術決定都要納入這些考量。
女性化生殖器成形術 Feminizing Genitoplasty
- 矯正外生殖器模糊較常見的手術之一,適用於外部男性化的遺傳女性,最常因 CAH。
- 男性化程度差異很大(Fig. 85.6),明顯影響術式,特別是陰道成形部分。
- 三個部分:陰蒂後移、陰道成形、陰唇重建。
- 時機觀念已有變化。目前想法是:一旦決定做重建,年紀小時手術有明顯優勢,包括泌尿生殖竇較易游離、術後過程較平順。
陰蒂縮小 Clitoral Reduction
- 全陰蒂切除最早的處理方式,由 Young 提倡。
- 後移術Lattimer 建議後移而非切除,希望保留陰蒂的興奮功能;但日後發生陰蒂勃起疼痛,需要進一步修正。
- 保留龜頭Spence 與 Allen 主張保留龜頭並縮小陰蒂。
- 保留神經血管束多篇報告探討以縮小與後移保留神經血管束。Kogan 等人與 Snyder 等人分別描述類似方法:移除勃起組織,保留神經血管束與龜頭,以保留神經與興奮功能。若龜頭異常大,也可能需要縮小。
陰道成形術 Vaginoplasty
- 重建需了解解剖;此異常可視為胚胎成熟停滯,早期胚胎階段持續存在。
- 手術關鍵是生殖道與尿道的匯流位置。此位置差異大,但可由外部男性化程度略作預測:外部男性化嚴重者,尿道與陰道匯流較高,泌尿生殖竇較長或較男性化。
- Hendren 與 Crawford 的經典論文描述變異解剖,指出術式須依匯流位置調整。
| 低位匯流 | 中至高位匯流 | |
|---|---|---|
| 與外括約肌關係 | 位於外括約肌遠端 | 位於外括約肌近端(高位) |
| 膀胱頸至匯流點尿道長度 | 長 | 短,靠近膀胱頸(Fig. 85.8B) |
| 常用術式 | 陰唇陰囊融合部切開(cutback)或皮瓣陰道成形術;cutback 用於融合程度輕微者 | 拉穿式陰道成形術或全泌尿生殖游離術,將陰道帶至會陰 |
皮瓣陰道成形術 Flap Vaginoplasty
- 用於低位匯流。游離以會陰為基底的皮瓣,頂點位於泌尿生殖竇開口。
- 沿竇後壁分離至找到陰道開口,將皮瓣插入陰道後壁,使陰道外置到會陰。
全尿道游離術 Total Urethral Mobilization
- 全泌尿生殖游離可用於高位泌尿生殖竇,由 Peña 提倡,Rink 等人報告證實。
- 中至高位匯流時,外觀結果優於皮瓣陰道成形術,尿道陰道瘻管與陰道狹窄發生率也降低。
- 游離平面:竇前方,向上至恥骨聯合下方的膀胱頸;後方沿竇,再沿陰道後壁。
拉穿式陰道成形術 Pull-Through Vaginoplasty
- 保留給重度男性化的遺傳女性,手術仍是重大挑戰。
- 最初採會陰合併腹部入路,完全游離陰道與子宮,並在匯流處分離陰道與尿道;腹部游離使陰道可下拉到會陰。
- Passerini-Glazel 的改良:以較遠端的泌尿生殖竇組織做陰道前壁皮瓣,連接真陰道,使手術可完全經會陰完成。
陰道重建 Vaginal Reconstruction
- 適應症:46,XX 陰道發育不全;46,XY 男性核型合併嚴重雄性化不足或 CAIS;結構性泌尿生殖缺陷(如泄殖腔外翻、持續性泄殖腔);惡性腫瘤骨盆清除術後。
- 組織與技術:頰黏膜、皮膚移植、漸進式會陰壓迫、搭配擴張器的層狀皮片或原文所稱 fold thickness 組織移植、肌皮瓣、腸段。
- 關鍵:足夠的會陰開口、足夠長度的隧道、與骨盆構造良好固定。
- 最佳處理方式高度爭議。
- 最常用的是 McIndoe 描述的層狀皮片(split-thickness skin graft);主要缺點是需長期擴張以維持通暢、避免狹窄。近來以頰黏膜移植作為替代。
- 腸段取代由 Baldwin 首先描述,早期因死亡率極高而放棄;之後許多團隊採用,證實非常成功且併發症極少。早期腸黏液分泌可能是問題,但隨時間減少,且黏液可能具天然潤滑作用。會陰瘢痕少,也可在很小年紀施行。
- 因任何手術都有風險與併發症,對陰道發育不全且適合非手術處置者,可行時建議以陰道擴張為第一線治療。
性腺切除 Gonadectomy
- 同意年齡前的性腺切除,在指派性別與性腺性別不同時(多見於 46,XY DSD 與 45,X/46,XY DSD),或睪丸組織有腫瘤風險時考慮。
- 最常見於完全性性腺發育不全(46,XY):具 Y 染色體的女性,其發育不全性腺在年幼時即為性腺母細胞瘤高風險。Fig. 85.15 即 1 歲完全性 XY 性腺發育不全嬰兒於性腺切除時發現性腺母細胞瘤。
- 其他關注性腺惡性腫瘤的情況:混合型性腺發育不全、XY 男性有發育異常睪丸。
- CAIS:建議保守處理至青春期,因腫瘤在青春期前不發生,風險小於 1%。
- 性腺切除的替代方案:將性腺下拉(睪丸固定術),以臨床檢查、影像、切片監測,但長期監測的安全性與有效性資料有限。這些青少女的共同決策至關重要。
- 青春期有男性化風險的 DSD,可在患者能同意之前,用荷爾蒙抑制並補充符合性別認同的性荷爾蒙,作為手術以外的替代。
穆勒氏殘餘物切除 Removal of Müllerian Remnants
- 男性指派患者不建議切除,除非合併症狀:解尿困難、泌尿道感染、疼痛、出血、疝氣、結石形成。
- 可經腹腔鏡切除。
- 多數穆勒氏殘餘物無症狀,癌症罕見報告。
跨章節整合 Cross-Chapter Summary
性腺腫瘤風險與處理 Gonadal Tumor Risk
| 情況 | 原文資料 | 處理 |
|---|---|---|
| 46,XY 完全性性腺發育不全 | 最多 30% 發生性腺母細胞瘤;曾見於 1 歲 | 診斷時建議移除條索狀性腺 |
| Frasier 症候群 | 性腺惡性腫瘤 60% | 原文僅列風險 |
| Denys-Drash(具 Y 染色體) | 性腺惡性腫瘤 40% | 原文僅列風險 |
| 混合型性腺發育不全 | 發育不全性腺有腫瘤風險 | 條索狀性腺都應移除;發育不全性腺應移除,尤其無法下拉到陰囊時 |
| Turner 合併 Y 細胞株 | 性腺腫瘤風險增加 | 須考慮性腺切除 |
| CAIS | 風險小於 1% | 建議保守處理至青春期;可考慮下拉與監測,但長期資料有限 |
| 隱睪 | 原文列睪丸惡性腫瘤為手術要降低的風險之一 | 睪丸固定術於 6 個月後、12–18 個月前 |
性別指派要點 Sex Assignment by Condition
| 疾病 | 原文立場 |
|---|---|
| 46,XX 21-OHD | 傳統指派女性;重度男性化者曾有人提議男性,但目前可能仍以女性為主 |
| 46,XX 卵睪性 DSD | 依雄性化程度、睪丸分泌能力、有無子宮與輸卵管;雄性化較輕者可能偏向女性 |
| CAIS | 性別認同與角色行為通常為女性 |
| PAIS | 依 Prader 分期:IV、V 指派男性;I、II 常建議女性;III 可參考對外源性睪固酮的反應 |
| 5α-還原酶第 2 型缺乏 | 累積證據支持男性;漏診或完全無雄性化時可能指派為女性 |
| 17β-HSD 第 3 型缺乏 | 常受文化背景影響;出生未診斷者通常以女性養育,青春期可能改變 |
| StAR 缺乏 | 所有個體都以女性養育 |
| Leydig 細胞發育不全(嚴重型) | 曾指派女性,移除性腺並於預期青春期補充雌激素 |
| 混合型性腺發育不全 | 部分作者主張女性;實際可能依雄性化程度,較男性化者指派男性 |
由臨床發現反推診斷 From Finding to Differential
| 發現 | 原文指向的方向 | 下一步 |
|---|---|---|
| 摸不到性腺,外生殖器模糊或陰蒂肥大 | 21-OHD 應列入懷疑 | 第 1 天之後測 17-OHP,追蹤電解質與腎素 |
| 雙側性腺在陰唇皺褶內 | 雄性化不完全的遺傳男性 | 依 Fig. 85.11 測 T 與 DHT,並評估有無子宮 |
| 單側可觸及性腺、外觀不對稱 | 混合型性腺發育不全、卵睪性 DSD;雄性素不敏感等也可能 | 核型、影像,必要時性腺切片 |
| 摸到極性化性腺 | 卵睪性 DSD | 影像與切片確認 |
| 隱睪合併尿道下裂 | DSD 機率大於 25% | 完整 DSD 評估 |
| 單獨小陰莖 | 腦下垂體功能低下,或 DSD 的表現型 | 留意低血糖與原因不明黃疸;評估 ACTH、TSH、生長激素及促性腺激素 |
| 色素沉著或脫水 | CAH | 電解質、腎素,警覺失鹽危象 |
| 高血壓或體液過多 | 11β-OHD;17α-羥化酶缺乏則為低腎素高血壓合併低血鉀鹼中毒 | 11-deoxycortisol、DOC、腎素 |
| 孕期母親男性化 | 母體腫瘤、妊娠黃體瘤、芳香酶缺乏、部分 POR 突變 | 詳問用藥史;追查母體來源 |
| 有子宮的 46,XY | 卵睪性 DSD、性腺發育不全、PMDS | 性腺切片 |
| 女嬰腹股溝疝氣 | CAIS 可在青春期前如此表現;17β-HSD 第 3 型嬰幼兒期也可因疝氣就醫 | 原文未列專門流程 |
| 外生殖器模糊合併腎病變 | Denys-Drash、Frasier 症候群 | WT1 相關評估;注意 Wilms 腫瘤與性腺惡性風險 |
| 先天性心臟缺陷合併 46,XY DSD | GATA4 變化 | 原文未列專門流程 |
| 嚴重腎上腺功能不足、腎上腺明顯增大 | StAR 缺乏 | 同時補充糖皮質素與礦物性皮質素 |
診斷的黃金標準與陷阱 Gold Standards and Pitfalls
- 5α-還原酶第 2 型缺乏:T:DHT 可能誤導,PAIS 也會比值異常,黃金標準是 SRD5A2 基因檢測。
- PAIS:受體結合試驗正常不能排除,AR 基因檢測才是黃金標準;找不到 AR 突變時,常要回頭想是否為另一種疾病。
- 17β-HSD 第 3 型缺乏:青春期前 androstenedione 可能正常;誤判為 PAIS 的後果是青春期意外男性化。
- 11β-OHD:小嬰兒沒有高血壓不能排除。
- 3β-HSD 缺乏:新生兒 Δ5-類固醇本來就偏高,判讀要看比值。
- hCG 與 ACTH 刺激試驗:基礎 LH 或 ACTH 已高時都不增加資訊。
- FISH:只回答探針範圍內的問題,核型確認前要保守解讀。
- 游離 DNA:與表型不符是找出 CAIS、46,XX 睪丸性 DSD 的新線索;用於 Turner 時預測值有限。
- 面對鑑別範圍很廣的情況:如完全性性腺發育不全,適合使用 DSD 基因套組,並可平行定序多個基因。
性腺發育異常的比較 Comparing Gonadal Disorders
| 疾病 | 核型 | 性腺 | 外生殖器 | 內管道 | 確診或主要線索 |
|---|---|---|---|---|---|
| 完全性性腺發育不全 | 46,XY | 雙側條索狀,無功能 | 女性 | 穆勒氏構造正常發育;沃氏發育不良或缺如 | 青少年期缺乏青春期發育、促性腺激素升高 |
| 部分性性腺發育不全 | 46,XY | 一側發育不全、一側條索狀,或雙側發育不全 | 依睪丸分化程度而定,常模糊 | 多混有穆勒氏與沃氏構造 | 性腺切片:細精管排列紊亂、波浪狀卵巢基質、無原始卵泡 |
| 混合型性腺發育不全 | 最常見 45,X/46,XY | 不對稱,條索狀合併發育不全性腺 | 女性陰蒂增大至男性尿道下裂,常不對稱 | 子宮形成不完全;條索狀側有輸卵管 | 異常性腺組織病理 |
| 卵睪性 DSD | 多為 46,XX;也有 46,XY、嵌合 | 同一性腺或分別具睪丸與卵巢組織 | 常模糊,皺褶不對稱 | 與同側性腺相符,卵睪側以穆勒氏為主 | 組織學見細精管與成熟濾泡 |
| 睪丸退化症候群 | 46,XY | 通常對稱退化 | 依失去功能時間:8–10 週模糊;12–14 週後正常但陰莖小 | 表現不一 | FSH 升高;AMH 極低(無睪症)或中等偏低 |
容易混淆的概念 Commonly Confused Concepts
- 嵌合 vs. 鑲嵌:嵌合來自兩個合子融合;鑲嵌來自單一合子的有絲分裂錯誤。
- 46,XX 睪丸性 DSD vs. Klinefelter 症候群:兩者都可有小睪丸、男性女乳症與精子生成問題;前者身材不高,因為缺少 Y 染色體與 Klinefelter 的三套 SHOX。Klinefelter 男孩常因身材高、青春期異常就醫。
- 46,XX 與 46,XY 卵睪性 DSD:46,XY 者的卵睪與睪丸有精子生成,46,XX 者無。同一個 NR5A1 p.Arg92Trp 突變在 XX 造成 SOX9 抑制減弱,在 XY 則造成 SOX9 上調下降。
- PAIS vs. 5α-還原酶缺乏:兩者都可有 T:DHT 異常;5α-還原酶缺乏也影響糖皮質素代謝,且沃氏構造發育良好,青春期無男性女乳症。
- CAH 的雄性素 vs. 局部睪固酮:循環雄性素可使外生殖器雄性化,卻不能穩定沃氏管。
- 條索狀性腺 vs. 發育不全性腺:條索狀性腺完全無功能,不產生 AMH 或睪固酮,所以穆勒氏構造不退化;發育不全性腺保有部分睪丸分化,外生殖器雄性化程度隨之不同,兩者都要留意腫瘤風險。
- Leydig 細胞發育不全 vs. 睪固酮生合成缺陷:前者對 hCG 與 LH 無法產生睪固酮,且沒有腎上腺受累的敘述;後者中路徑前段的缺陷同時影響腎上腺類固醇,造成雄性化不足與 CAH 並存。
- 隱睪 vs. 需要 DSD 評估的隱睪:雙側摸不到,或單側合併尿道下裂、小陰莖、其他陰莖異常時,就不再只是單純的睪丸下降問題。
- 養育性別 vs. 性別認同:前者是新生兒期與家屬共同決定,後者由個體本人選擇,且需縱向評估。
長期追蹤與青春期的預期 Long-Term Follow-Up and Puberty
- 家庭:嬰兒與家庭一生都要面對心理社會挑戰,新生兒期就應開始評估並支持家屬,之後持續長期追蹤。
- 所有 DSD:性別認同、行為議題與整體心理健康都要縱向評估,心理健康專業人員應納入長期照護。
- 青春期會男性化的疾病:5α-還原酶第 2 型缺乏、17β-HSD 第 3 型缺乏、卵睪性 DSD、胎盤芳香酶缺乏。以女性養育且認同為女性者,前兩者可用 GnRH 類似物抑制並補充雌激素。
- 青春期需性類固醇補充:17α-羥化酶缺乏、嚴重 Leydig 細胞發育不全的女性養育者;完全性性腺發育不全則以雌激素女性化,之後加入黃體素產生月經。
- StAR 缺乏女性:可有部分青春期發育,但最終濾泡細胞受損,出現高促性腺激素性性腺功能低下。
- 生育:完全性性腺發育不全女性可用捐贈卵子懷孕;46,XX 卵睪性 DSD 指派女性時,卵巢組織可能具生育力;5α-還原酶缺乏多數不孕,但有生育子女的個案報告。
- Turner 與 Klinefelter:都已有照護指引,Turner 需長期小兒內分泌追蹤,並留意認知與社交發展;Klinefelter 男性可能語言與執行功能下降。
- 證據缺口:hCG 反應能否預測青春期男性化尚無縱向研究;PAIS 需要更完整的長期預後研究;CAIS 性腺長期監測的安全性與有效性資料有限。
症候群比較 Syndrome Comparison
| 症候群 | 遺傳/基因 | 生殖器與性腺 | 最需留意的全身問題 |
|---|---|---|---|
| Denys-Drash | 超過 90% 有 WT1 突變 | 46,XY 模糊或女性;條索狀至發育不全睪丸 | 先天性腎病症候群至末期腎衰竭、Wilms 腫瘤 |
| Frasier | WT1 | 46,XY 女性,性腺發育不全 | 進行性腎絲球病變;性腺惡性風險 60% |
| WAGR | 涵蓋 WT1 的 11p13 大片段缺失 | 泌尿生殖異常 | Wilms 腫瘤、無虹膜、智能障礙 |
| 彎肢發育不良 | 體染色體顯性;SOX9 異合子突變 | 46,XY 男性 75% 發育不全睪丸 | 骨骼發育不良;多數新生兒期死於呼吸窘迫 |
| Smith-Lemli-Opitz | 體染色體隱性;7-去氫膽固醇還原酶缺乏 | 男性從尿道下裂、小陰莖到無男性化 | 發育遲緩、多重異常、腎上腺功能不足 |
| Robinow | 體染色體顯性,亦有散發 | 小陰莖、隱睪 65%;女性陰唇與陰蒂發育不全 | 前臂短 100%、脊椎與肋骨異常;認知多正常 |
臨床反思:NICU 視角 Clinical Reflection—NICU Perspective
臨床上可帶走的重點
- 不要急著指派性別:及早召集多專科團隊,誠實告知家屬,並說明現在決定的只是養育性別。
- 第 1 天要送的檢查:LC–MS/MS 睪固酮與 DHT、染色體(初步核型 24–48 小時)、SRY FISH。17-OHP 留到第 2–3 天,因第 1 天生理性偏高。
- 摸性腺是分流起點:摸不到性腺的外生殖器模糊應懷疑 21-OHD;雙側摸到性腺高度提示雄性化不完全的遺傳男性;單側摸到常見於混合型性腺發育不全或卵睪性 DSD。
- CAH 的安全重點:懷疑時每日追蹤鈉鉀。腎素升高伴血鈉偏低即為將發生失鹽危象的警訊,應開始 hydrocortisone、fludrocortisone 與氯化鈉。生殖器色素沉著或脫水要警覺。
- 外觀正常的男嬰也可能有 CAH 或 DSD 需評估:雙側摸不到睪丸的「男嬰」要排除 46,XX CAH,並評估腦下垂體功能及 DSD。
- 單獨小陰莖合併低血糖或原因不明黃疸,要想到腦下垂體功能低下。
- 不要過度解讀影像:超音波看不到子宮不代表沒有;腎上腺大小正常不能排除 CAH;不建議用超音波定位睪丸。
- 小心檢驗時機:促性腺激素在 1 週後才測;雄性化不足男嬰在迷你青春期重測 LH、FSH、睪固酮與 DHT;LH 已高就不必做 hCG 試驗。
- 隱睪處置時程:早產兒矯正 6 個月仍未下降,自發下降機率低;睪丸固定術通常於 6 個月後、12–18 個月前。
- 游離 DNA 與表型不符:可能指向 CAIS 或 46,XX 睪丸性 DSD。游離 DNA 提示 Turner 時預測值可能僅 23%–36%,須以 30 個細胞的核型確認。
- Turner 新生兒:診斷時安排心臟超音波及腎臟超音波。
- 手術議題:存在分歧觀點,應與父母討論,個別評估,並把心理健康專業納入長期照護。
閱讀時請留意 Points to Verify
原文內部不一致
- 睪丸下降時程:胚胎學段落為經腹 8–15 週、腹股溝陰囊期 25–35 週;隱睪段落為經腹在第一孕期、22–25 週位於內環、第二期 25–30 週。Fig. 85.2 則標示 12 週到達腹股溝管口、第 7–9 個月進入陰囊。
- 迷你青春期時段:內文有 2–8 週與第 15–60 天兩種寫法,Fig. 85.11 圖說寫 2 週至 3 個月。
- 睪固酮分泌與 Leydig 細胞時序:內文稱睪固酮與 AMH 於 8 週階段已產生分泌,但 Leydig 細胞於 9–10 週才分化。
- 外部男性化分數:Fig. 85.3 圖說稱評四個面向,圖 B 實列五欄(陰唇陰囊融合、小陰莖、尿道開口、右性腺、左性腺)。
- Fig. 85.6A:內文引用它說明 12 週後暴露、陰唇皺褶仍分開;圖說卻寫有明顯陰唇融合。
- DAX1 的定位與角色:胚胎學段落寫 Xp22,單基因段落寫 NROB1(編碼 DAX1)位於 Xp21.2。此外胚胎學段落稱其為正確睪丸決定所需、上調 Sox9(至少小鼠),46,XX 分子機轉段落則稱其為抗睪丸基因、壓抑 SOX9。
- 9p 基因:胚胎學段落寫 DMRT1 與 DMRT3,單基因段落寫 DMRT1 與 DMRT2。
- 病因不明比例:導論稱 46,XY DSD 基因診斷不到 50%;另一段稱 25%–50% 找不到特定原因。兩者定義可能不同,原文未說明。
- 46,XX CAH 女性「不孕」:原文僅此一句,但同節寫內生殖器正常,疑似誤植或漏字,請對照原書。
- CAIS 腫瘤風險:內文稱兒童期及青春期風險低;性腺切除段落稱腫瘤在青春期前不發生、風險小於 1%,並建議保守處理至青春期,但前文寫時機無共識。
- 陰道手術時機:CAH 段落的作者主張延後至青春期或之後;手術段落則稱目前想法是決定重建後年紀小時施行有優勢。
- Turner 盛行率:內文 1/1700 新生女嬰,與新生兒核型 32/100,000 兩數字差距明顯。
- 5α-還原酶表型百分比:55 名研究的四項相加不足 100%,其中 7.35% 為兩位小數,與他項格式不同,疑似誤植。較近期研究三項相加超過 100%,可能為四捨五入。
- PAIS 的 LH 單位:原文寫 5.2 IU/L ± 4.0 ng/dL、8.7 IU/L ± 2.5 ng/dL,平均值與標準差單位不同,筆記表格僅保留數字。
- PAIS 段落的 Prader 分期:Fig. 85.3 說明 Prader 分期用於描述女性雄性化,PAIS 段落卻以其決定 46,XY 的養育性別。
- 手術小節標題:標題為 Total Urethral Mobilization,內文為 total urogenital mobilization。
- 疑似拼字或誤植,筆記照原文或依上下文理解:
- POR 小節首句寫「P450 is necessary」,上下文指 P450 氧化還原酶。
- Fig. 85.1 圖說 NRA51(應對應 NR5A1);RSP01(他處為 RSPO1);MAMLDI(標題為 MAMLD1);STaR(他處為 StAR)。
- 「1717β-HSD」(17β-HSD 段落)。
- Box 85.1「17β-Hydroxysteroid hydrogenase」與 Fig. 85.13 圖說「Dehydroxyepiandrosterone」。
- 胚胎學段落「ureterovaginal canal」。
- 陰蒂縮小段落「the glands」,上下文指 glans,筆記寫為龜頭。
- 陰道重建段落「fold thickness」,筆記保留原文。
- Fig. 85.10 圖框「ovotestis on ultrasound biopsy」為原圖文字。