PART XVII · ENDOCRINE DISORDERS · CHAPTER 84
腎上腺疾病Disorders of the Adrenal Gland
本章重點 Key Points
- 出生時外生殖器模糊(ambiguous genitalia)或摸不到睪丸(nonpalpable testes)的嬰兒,都必須評估是否為先天性腎上腺增生症(congenital adrenal hyperplasia, CAH),因為此病可能危及生命。
- 腎上腺類固醇濃度會隨妊娠週數而變化,判讀時必須對照週數與年齡。
- 腎上腺功能不全(adrenal insufficiency)應以氫化可體松(hydrocortisone)治療,以避免腎上腺危象(adrenal crisis);高劑量 hydrocortisone 本身也具有礦物皮質素(mineralocorticoid)活性。
腎上腺 The Adrenal Gland
正常的腎上腺功能對維持子宮內恆定、促進器官成熟,以及適應子宮外生活都極為關鍵。腎上腺有兩個胚胎來源,因此分成外層皮質與內層髓質,各自分泌胎兒發育所需的不同激素。
胚胎發生 Embryology
雙重胚胎來源
- 皮質(adrenal cortex):來自泌尿生殖嵴(urogenital ridge)的體腔中胚層(coelomic mesoderm)。
- 髓質(adrenal medulla):來自腹腔神經叢(celiac plexus)高度、鄰近交感神經節的神經嵴(neural crest)組織。
發育時間軸
- 第 5 週後腹壁(腸繫膜根部與發育中的中腎 mesonephros 之間)的間皮細胞增生,形成原始腎上腺皮質(primitive adrenal cortex)。
- 第 6 週第二波間皮細胞包圍原始皮質,日後形成成人皮質,又稱確定皮質(adult/definitive cortex)。
- 第 8 週皮質團塊與其餘間皮組織分離,由結締組織包圍;這一步也將腎上腺皮質原基與性腺原基分開。約在此時,源自神經嵴的嗜鉻細胞(chromaffin cells)向皮質遷移,沿中央靜脈逐步侵入皮質內側,最後占據中央位置形成髓質。
- 第 8–9 週腎上腺已有被膜包覆,分為外層「確定區」(definitive zone,合成糖皮質素與礦物皮質素)與較大的內層「胎兒區」(fetal zone,產生 DHEA 與 DHEAS,之後由胎盤轉為雌三醇 estriol)。
- 出生後胎兒區(原始區)快速退化,約 6 個月大時消失。
- 出生時至約 3 歲出生時已可見絨球帶(zona glomerulosa)與束狀帶(zona fasciculata)的分區,但要到約 3 歲網狀帶(zona reticularis)發育時,才完全分化成三帶。
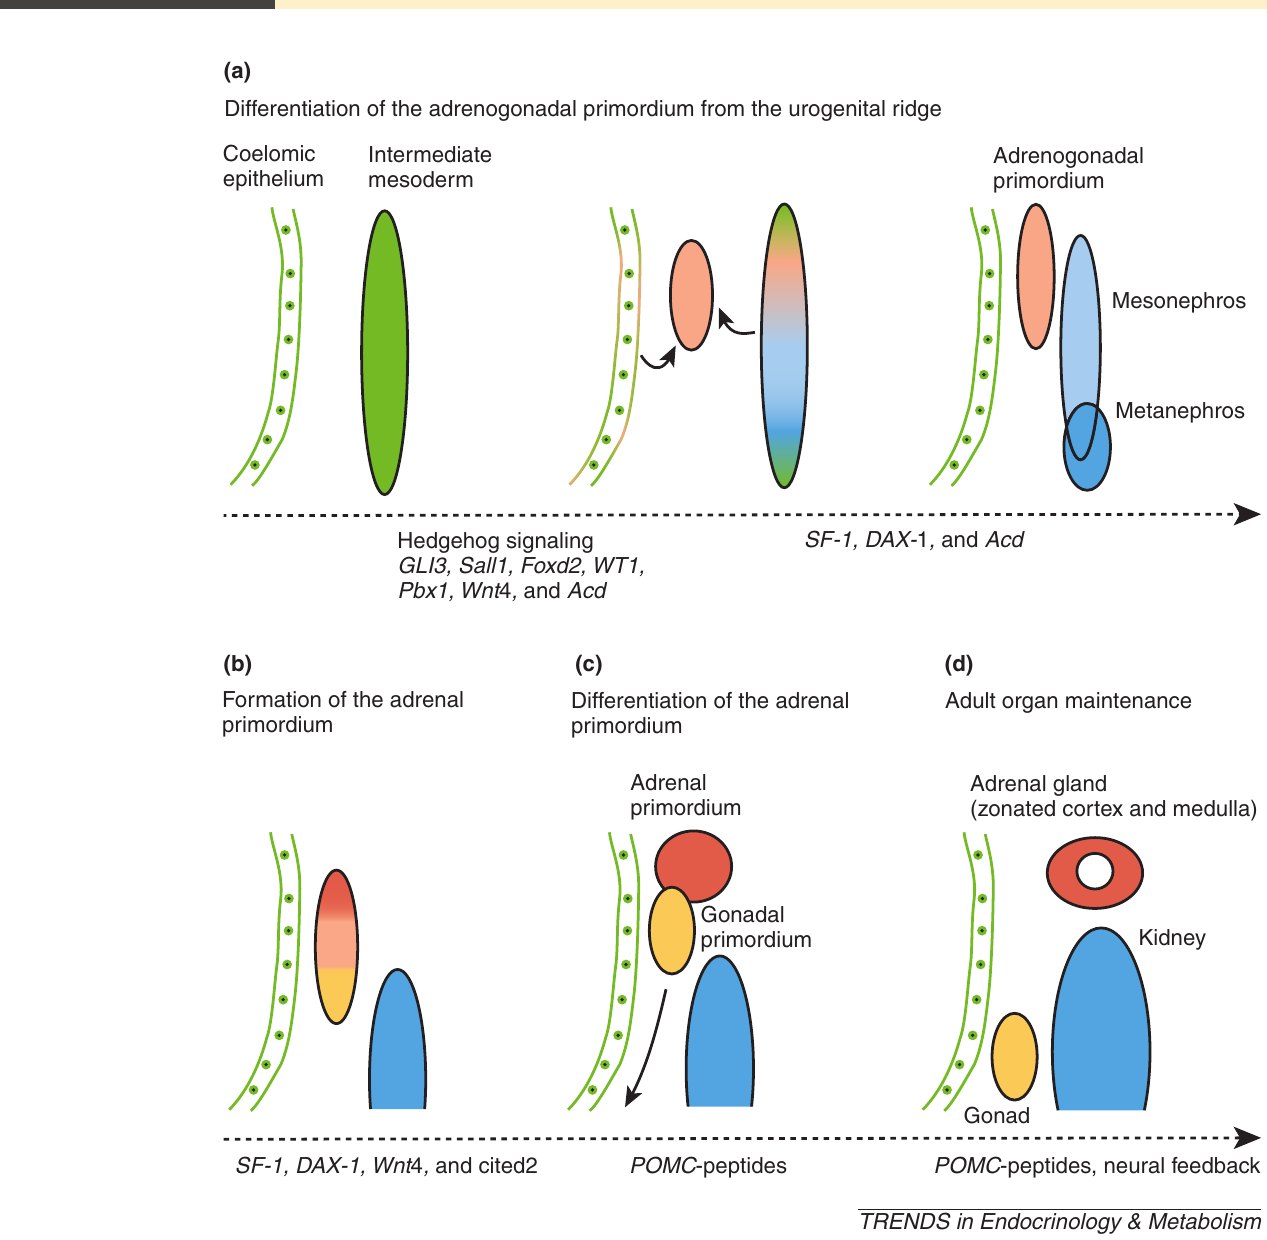
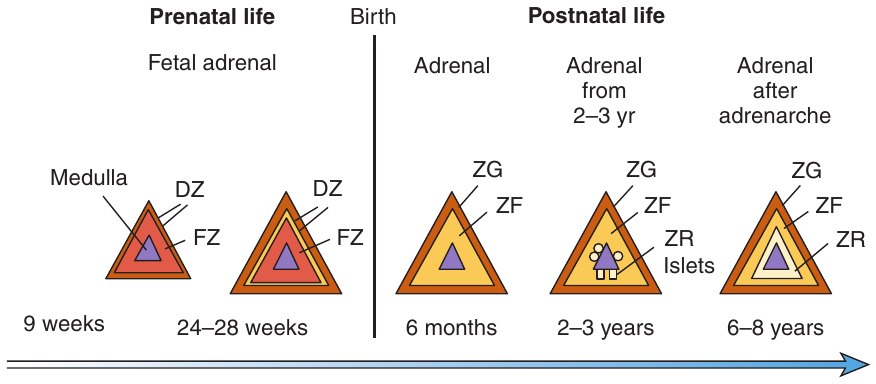
形態 Morphology
大體與影像
- 腎上腺為雙側構造,位於腎臟上方的後腹腔。
- 出生時大小約為新生兒腎臟的三分之一,重 8–9 g;以相對體重計,比成人腎上腺大 10–20 倍(占體重 0.4% 對 0.01%)。
- 在第三孕期與出生後前 3 個月,腎上腺主要由皮質組成,是糖皮質素、類固醇前驅物、雌激素與黃體素活躍生成之處。
- 超音波特徵:新生兒腎上腺具有薄的反射性中心,外圍包著厚的透聲區(transonic zone)。
- 隨活躍的胎兒皮質退化,腺體縮小,成人時約為腎臟大小的 8%。
組織學分區
- 確定區:位於外層、體積小,看來到妊娠晚期之前僅產生少量腎上腺類固醇。
- 胎兒區:位於內層、體積大,整個妊娠期都在產生腎上腺類固醇。
- 過渡區(transitional zone):胎兒發育末期在此生成皮質醇(cortisol)。
- 出生後的命運:胎兒區退化,6 個月大時消失;確定區與過渡區同時發展,到 3 歲時成為完全分化的絨球帶與束狀帶。網狀帶要到 4 歲以後才開始發育,且可能到 15 歲前都還未完全分化。
- 成人腎上腺三帶由外而內:絨球帶(緊鄰被膜下)→ 束狀帶(中間)→ 網狀帶(最內層,鄰接髓質)。
腎上腺功能 Adrenal Functions
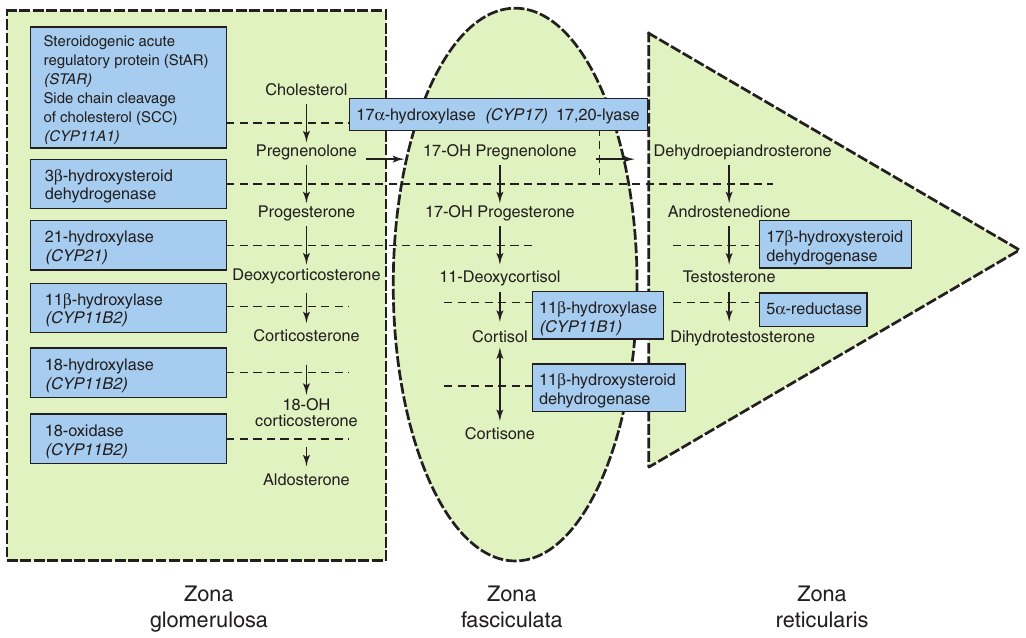
成人腎上腺:三條主要合成路徑
| 分區 | 主要路徑/產物 | 調控與功能 |
|---|---|---|
| 絨球帶 Zona glomerulosa | 礦物皮質素:醛固酮(aldosterone) | 受腎素–血管張力素系統(renin–angiotensin system)與血鉀濃度調控;調節鈉與體液容量恆定 |
| 束狀帶 Zona fasciculata | 糖皮質素:皮質醇(cortisol) | 經下視丘 CRH 與腦下垂體 ACTH 的負迴饋環調控;影響醣類代謝、免疫系統,以及急慢性壓力反應與肌肉骨骼代謝 |
| 網狀帶 Zona reticularis | 腎上腺雄性素(adrenal androgens) | 分泌具年齡特異性:在青春期前 2 年的 adrenarche 上升,隨老化逐漸下降至男性更年期(andropause);正常調控機制大多未明,但某種程度上涉及 ACTH |
胎兒腎上腺:皮質醇短暫高峰與「雄性素工廠」
- 類固醇生成酵素最早在妊娠 7 週即可見;8 週時胎兒腎上腺已在 ACTH 控制下產生皮質醇。
- 7–12 週的關鍵窗口:3β-羥類固醇脫氫酶第 2 型(3β-hydroxysteroid dehydrogenase type 2, 3β-HSD2)短暫表現,使胎兒腎上腺得以產生皮質醇。
- 3β-HSD2 活化的主要作用,是防止女性生殖器原基被大量 DHEAS 及其下游雄性素代謝物男性化。一般相信,此時的短暫皮質醇高峰會抑制胎兒下視丘–腦下垂體–腎上腺軸(hypothalamic–pituitary–adrenal axis, HPA 軸),讓 DHEAS 維持低量。
- 第一孕期末,3β-HSD2 表現下降,皮質醇分泌減少,對 HPA 軸的抑制解除,DHEAS 分泌隨之增加。
- 第二、三孕期:胎兒腎上腺大量分泌 DHEA 與硫酸化衍生物 DHEAS,因此有雄性素工廠(androgen factory)之稱;其類固醇分泌速率可能是靜息成人腎上腺的 5 倍。
胎兒–胎盤單位與雌激素
- 胎盤可藉硫酸酯酶(arylsulfatase)將 DHEAS 轉回 DHEA。
- 這些腎上腺類固醇作為 P450C17 酵素 17,20 lyase 活性的前驅物,用於生成雄性素,再進一步生成雌激素。
- DHEAS 另在胎兒肝臟氧化為 16α-羥基衍生物,再由胎盤以與合成雌二醇(estradiol)相同的一組酵素轉為雌三醇。
- 人類妊娠需要持續供應相對大量的雌激素;接近足月時雌激素生成率大幅上升,濃度可達非懷孕女性的 1000 倍。
- 妊娠早期維持妊娠所需的雌二醇由母體卵巢黃體(corpus luteum)提供;8 週後,大部分改由胎兒胎盤單位合成。
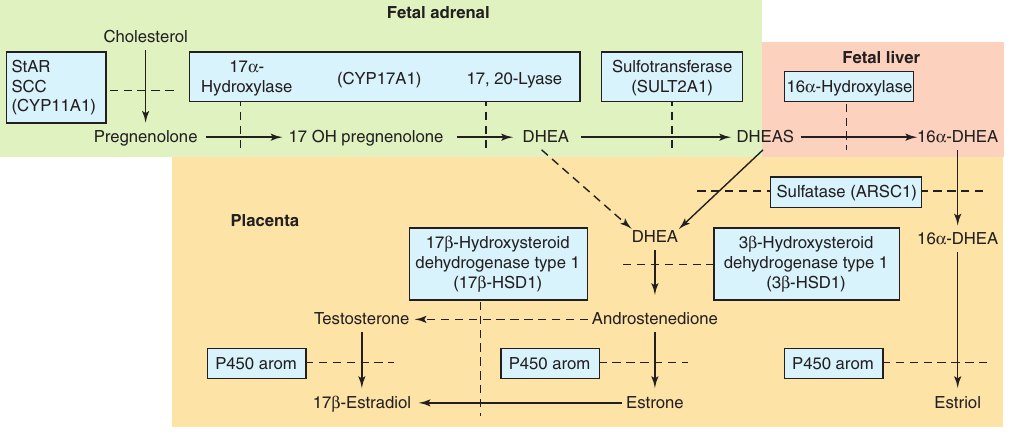
妊娠中期到足月,以及兒童期
- 妊娠中期以後,DHEAS 是胎兒腎上腺皮質分泌的主要類固醇;胎兒皮質醇的合成由 3β-HSD2 活性控制。
- 妊娠末期需要胎兒皮質醇為分娩做準備(如肺成熟、表面張力素生成),並可能參與啟動分娩(其他物種已有此現象)。
- 母體皮質醇通常到不了胎兒,因為會被胎盤的 11β-羥類固醇脫氫酶第 2 型(11β-hydroxysteroid dehydrogenase type 2)氧化成不具活性的可體松(cortisone)。
- 接近足月時,3β-HSD2 表現再度上升並維持高檔,使皮質醇分泌增加。
- 兒童期腎上腺的 3β-HSD2 維持在高量,直到 adrenarche 時活性再次下降,DHEA 及其下游雄性素代謝物分泌增加,帶來陰毛與腋毛發育。
3β-HSD2 表現的一生變化
- 7–12 週短暫表現,胎兒腎上腺產生皮質醇,壓住 HPA 軸與 DHEAS,保護女性生殖器原基不被男性化。
- 第一孕期末表現下降,皮質醇減少,HPA 軸抑制解除,DHEAS 分泌增加。
- 第二、三孕期胎兒腎上腺大量分泌 DHEA 與 DHEAS。
- 接近足月表現再度上升並維持高檔,皮質醇分泌增加,為分娩做準備。
- 兒童期腎上腺內維持高量。
- Adrenarche活性再次下降,DHEA 及下游雄性素增加,出現陰毛與腋毛。
糖皮質素與礦物皮質素分泌的控制 Control of Glucocorticoid and Mineralocorticoid Production
腎上腺糖皮質素與礦物皮質素的分泌由兩套不同的調控迴路控制。
HPA 軸:決定循環皮質醇的設定點
- 神經胜肽 CRH 與精胺酸血管加壓素(arginine vasopressin, AVP)在下視丘室旁核(paraventricular nucleus)合成,於正中隆起(median eminence)釋入垂體門脈循環。
- 釋放的觸發因素是壓力;約 6 個月大起,也包括日夜節律訊號。
- 兩者刺激腦下垂體前葉促腎上腺皮質細胞(corticotrophs)釋放 ACTH:CRH 是主要刺激者,AVP 則放大 CRH 的效果。
- ACTH 作用於 ACTH 受體(屬黑色素皮質素受體家族,melanocortin receptor family),促進皮質分泌皮質醇與 DHEA。此受體存在於胎兒腎上腺胎兒區、過渡區的類固醇生成細胞,以及成人腎上腺皮質。
- 負迴饋:血漿皮質醇上升後,經中樞神經系統與腦下垂體的糖皮質素受體,抑制下視丘神經胜肽與 ACTH 的進一步釋放。
- 推論:若腎上腺本身缺陷而使糖皮質素生成受損,CRH 與 ACTH 的釋放就會增加。
HPA 軸在發育中的出現時間
- 4 週胎兒腎上腺開始發育,同時腦下垂體原基開始外翻(evagination)。
- 7 週可偵測到分泌 ACTH 的腦下垂體細胞。
- 12 週完整的垂體門脈血管系統已形成。
- 約 16 週下視丘可偵測到含 CRH 的神經末梢。
CAH 女嬰因腎上腺雄性素增加造成的男性化發生在 12 週以前,因此,下視丘–腦下垂體發育初期的促腎上腺皮質細胞,必定已受到皮質醇介導的迴饋調節。
礦物皮質素:腎素–血管張力素系統
- 醛固酮由絨球帶釋放,主要取決於腎素–血管張力素系統;ACTH 也有較小程度的急性調節作用。
- 血管容量下降 → 腎臟近腎絲球器(juxtaglomerular apparatus)分泌腎素增加。
- 腎素為蛋白水解酶,將血管張力素原(angiotensinogen)切成不具生物活性的十胜肽血管張力素 I。
- 血管張力素 I 在肺及其他周邊部位由血管張力素轉化酶(angiotensin-converting enzyme)切割活化為血管張力素 II。
- 血管張力素 II 及其代謝物血管張力素 III 兼具升壓作用與強效促醛固酮分泌活性。
- 發育時序:確定區細胞在妊娠 16 週已有血管張力素 II 受體,但胎兒腎上腺要到第三孕期才有顯著的醛固酮生成。
腎上腺發育的分子基礎 Molecular Basis of Adrenal Development
多個轉錄因子對正常腎上腺發育至關重要,其中兩個相關的轉錄因子已成為關鍵調節者:核受體 DAX-1 與類固醇生成因子-1(SF-1)。
| 因子(基因) | 重點 |
|---|---|
| SF-1(NR5A1,又稱 AD4BP) | Sf-1 基因剔除小鼠沒有腎上腺與性腺;在腎上腺功能不全病人中發現 NR5A1 突變,證實其在發育中的必要角色。小鼠早期泌尿生殖嵴中,會發育為雙潛能性腺與腎上腺皮質的細胞都有表現,且在胚胎期、出生後與成年期持續高量表現。 |
| DAX-1(NROB1/AHC) | 孤兒核受體(orphan nuclear receptor),在腎上腺、性腺、促性腺細胞與下視丘腹內側外核區(原文 ventral–medial lateral nucleus)與 SF-1 共同定位。NROB1 缺失造成先天性腎上腺發育不良(adrenal hypoplasia congenita, AHC)。確切角色未明,但已知與 SF-1 交互作用:正常時招募核輔抑制因子 N-CoR 至 SF-1 並抑制之。 |
| WT1(Wilms 腫瘤抑制基因) | 其蛋白也與 SF-1 交互作用,編碼 24 種作為轉錄因子的蛋白異構體。小鼠胚胎泌尿生殖嵴可偵測到 Wt1,但在成體或胎兒腎上腺測不到;Wt1 突變造成小鼠腎上腺發育異常,但尚未明確對應到人類腎上腺發育異常。不過也有報告指 WT1 表現於胎兒腎上腺。 |
新生兒腎上腺功能評估 Assessing Adrenal Function in the Newborn
腎上腺皮質在新生兒出生後適應中扮演重要角色,出生後數天到數月間,類固醇生成持續明顯演變。判讀時要特別注意類固醇中間產物、循環皮質醇與醛固酮濃度隨年齡的變化,這些變化反映腎上腺仍在成熟。
出生後的生理變化
- 硫酸化:至少到出生後 1 個月,大部分皮質醇及其代謝物以硫酸酯(sulfate esters)形式排出;這種硫酸化可能用於使胎兒與新生兒期的多種循環皮質醇代謝物失去活性。
- 胎兒區縮小:第三孕期時占皮質主體、優先產生 DHEA 與 DHEAS 的胎兒區,出生後立即開始縮小;這種快速喪失使循環 DHEA 在出生後第 1 週到 1 個月間大幅下降。
- 之後幾週下降型態不一,可能反映胎兒區重塑以及確定區束狀帶(成人皮質的特徵)出現的個體差異。
- 早產兒:除 3β-HSD2 活性減弱外,17-羥黃體素(17-hydroxyprogesterone, 17-OHP)及 17-OHP/皮質醇比值持續偏高,提示 21-羥化酶(21-hydroxylase)活性降低。
- 新生兒篩檢的影響:美國許多州以血點 17-OHP 篩檢 CAH,因此許多早產兒起初結果異常,需後續追蹤檢查確認是否真有 CAH。
- 醛固酮:血漿濃度傾向早產兒高於足月兒,而兩者又都高於年長兒童與成人。
相對腎上腺功能不全
相對腎上腺功能不全(relative adrenal insufficiency)HPA 軸產生的皮質醇,相對於疾病或壓力的程度而言不足。
- 皮質醇在壓力下維持恆定的角色關鍵;早產兒腎上腺與 HPA 軸的不成熟,為其皮質醇不足風險較高提供了解釋依據。
- 臨床上常見重症嬰兒合併心血管功能不全與低血壓,這與不良結果相關,因而常會問:這些表現是否反映糖皮質素不足?
- 愈來愈多證據顯示,相對腎上腺功能不全可能是重症新生兒血行動力不穩定與低血壓的原因之一,但此族群的資料確實很少。
檢測的判讀
- 隨機單次血漿皮質醇常不足以回答問題:多數重症新生兒的皮質醇與 ACTH 偏低,且沒有重症下應有的上升。
- 嬰兒要到 6 個月大才出現 ACTH 與皮質醇的日夜變化,因此抽兩次以上的皮質醇樣本可能較有參考價值。
- 對外源 ACTH(cosyntropin)的反應通常正常,提示這些新生兒對重症反應不足並非源於腎上腺本身,而是 HPA 軸其他環節。
- 極低出生體重兒(extremely low birthweight,500–999 g):低皮質醇不能預測短期死亡與併發症;相反地,基礎皮質醇高與嚴重腦室內出血(intraventricular hemorrhage)相關,極高值則與併發症及死亡相關。
| 發現 | 意義 |
|---|---|
| 皮質醇與 ACTH 低,且未隨重症上升 | 多數重症新生兒如此,單次隨機值難以判斷 |
| 6 個月前沒有日夜變化 | 抽兩次以上樣本可能較有參考價值 |
| Cosyntropin 反應通常正常 | 問題不在腎上腺本身,而在 HPA 軸其他環節 |
| 極低出生體重兒皮質醇低 | 不能預測短期死亡與併發症 |
| 極低出生體重兒基礎皮質醇高 | 與嚴重腦室內出血相關;極高值與併發症及死亡相關 |
糖皮質素治療的證據
- 足月新生兒:治療腎上腺功能不全與預後關聯的資料有限,也沒有研究追蹤新生兒期之後的結果。不過在研究人數相對少的情況下,尚無不良事件歸因於糖皮質素治療。
- 目前證據不足以支持在重症新生兒例行使用糖皮質素。
- 遇到升壓藥抗性低血壓(vasopressor-resistant hypotension)且有心臟功能低下徵象的嬰兒,臨床醫師須先權衡風險與效益,再決定處置。
- 有建議以 hydrocortisone 1 mg/kg 做治療性試驗;若臨床未改善,或事後得知治療前皮質醇高於 15 µg/dL,可停藥。
- 早產兒:一篇統合分析顯示 hydrocortisone 用於低血壓與升壓藥依賴可改善血壓、減少升壓藥需求,但臨床效益未知,長期影響也未知。
- 注意:早產兒同時使用 indomethacin 時要特別小心,hydrocortisone 併用 indomethacin 與自發性腸胃道穿孔相關。
原發性腎上腺疾病 Primary Adrenal Disorders
腎上腺酵素缺乏造成的類固醇生成缺陷 Steroidogenic Defects Caused by Adrenal Enzyme Deficiency
- CAH 是一群遺傳性腎上腺疾病,缺陷發生在由膽固醇合成皮質醇所需的某個酵素步驟,因此各型共通的核心是皮質醇合成受損。路徑見 Fig. 84.3。
- 本節摘述體染色體隱性遺傳的各型 CAH,依臨床表現分為使女性男性化,以及造成男性男性化不足兩大類。
| 類型 | 基因 | 生殖器表現 | 鹽分/血壓 | 生化線索 |
|---|---|---|---|---|
| 21-OHD | CYP21A2(6 號染色體短臂) | 女嬰外生殖器模糊;男嬰分化不受影響 | 失鹽型缺醛固酮;單純男性化型無此問題 | 17-OHP 極高 |
| 11β-OHD | CYP11B1(8q) | 女嬰外生殖器模糊 | 約三分之二高血壓;可有或無低血鉀性鹼中毒 | DOC 與 11-去氧皮質醇極高;腎素正常或受抑制;17-OHP 也可能升高 |
| 17α-羥化酶/17,20-裂解酶缺乏 | CYP17 | 男性 46,XY DSD;女性原發性無月經、性腺功能低下 | 高血壓、低血鉀 | 大量皮質固酮與去氧皮質類固醇;無法產生皮質醇 |
| 3β-HSD2 缺乏 | HSD3B2(1p13.1) | 兩性都可能模糊 | 活性完全喪失者失鹽;活性僅下降者輕微或無失鹽 | 孕烯醇酮、17-羥孕烯醇酮、DHEA 升高,17-OHP 與雄烯二酮也可升高 |
| 類脂質 CAH | StAR(8p11.2);CYP11A1 可有類似表型 | 46,XY 表型為女性 | 早期即糖皮質素與礦物皮質素缺乏 | 腎上腺皮質細胞質脂滴堆積 |
| POR 缺乏 | POR | 男女皆可能模糊 | 皮質醇缺乏程度不一 | 影響 P450c17、P450c21、P450-aro;懷孕時母體可男性化、雌三醇低 |
閱讀 CAH 的共同邏輯皮質醇合成受損 → 負迴饋減弱 → ACTH 分泌增加 → 上游前驅物堆積。補充皮質類固醇可抑制 ACTH 過度分泌;各型差別在於阻斷位置:21-OHD 與 11β-OHD 前驅物分流到雄性素路徑,女性男性化;17α-羥化酶缺乏雄性素與雌激素合成受損,男性男性化不足,礦物皮質素路徑受 ACTH 刺激而有高血壓與低血鉀;3β-HSD2 則在腎上腺與性腺同時受影響,兩性都可能外生殖器模糊。
導致女性男性化的疾病:21-羥化酶缺乏 Disorders That Lead to Virilization in Females—21-Hydroxylase Deficiency
流行病學 Epidemiology
- 21-羥化酶缺乏(21-hydroxylase deficiency, 21-OHD)占所有 CAH 的 90%–95%。
- 新生兒篩檢顯示,典型(classic)21-OHD 整體發生率為 1:15,000 活產;典型 CAH 在同質或異質一般族群中,發生率最高可達每 7500 活產 1 例。
病理生理 Pathophysiology
- 21-羥化酶的主要受質 17-OHP 轉為 11-去氧皮質醇(11-deoxycortisol)的步驟受損,前驅物被分流到雄性素路徑。
- 此缺陷也影響黃體素轉為醛固酮,造成異常失鹽。
- 典型 21-OHD 分兩型:單純男性化型(simple virilizing)與失鹽型(salt-wasting),區別在腎上腺能否產生足夠醛固酮。兩型的嚴重酵素缺乏都使腎上腺雄性素升高,造成基因女性胎兒外生殖器模糊。
診斷
- 診斷依據為檢出極高濃度的 17-OHP;部分病例在 ACTH 刺激試驗後檢測刺激後 17-OHP。
- Table 84.1 列出不同年齡嬰兒的基礎值,以及靜脈推注 250 mcg ACTH 後的濃度。
- Cosyntropin(合成 ACTH)IV 或 IM 劑量:小於 2 歲為 15 mcg/kg,上限 125 mcg;大於 2 歲為 250 mcg。
- 於基礎值與 60 分鐘抽血。
- 以 CYP21A2 基因的分子遺傳分析確診。
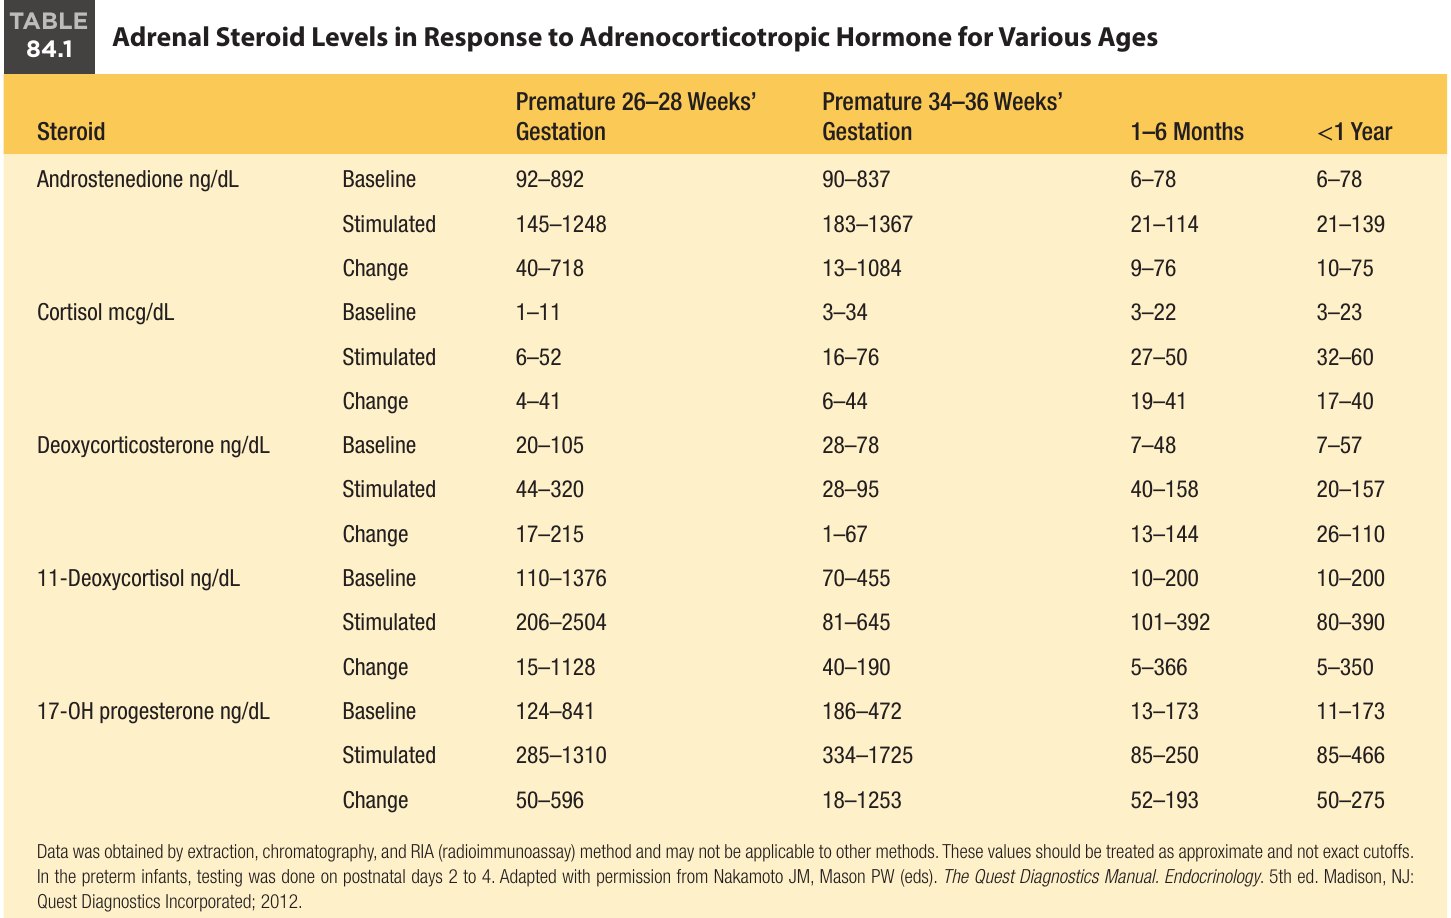
| 類固醇 | 項目 | 早產 26–28 週 | 早產 34–36 週 | 1–6 個月 | <1 歲 |
|---|---|---|---|---|---|
| Androstenedione ng/dL | 基礎 | 92–892 | 90–837 | 6–78 | 6–78 |
| 刺激後 | 145–1248 | 183–1367 | 21–114 | 21–139 | |
| 變化量 | 40–718 | 13–1084 | 9–76 | 10–75 | |
| Cortisol mcg/dL | 基礎 | 1–11 | 3–34 | 3–22 | 3–23 |
| 刺激後 | 6–52 | 16–76 | 27–50 | 32–60 | |
| 變化量 | 4–41 | 6–44 | 19–41 | 17–40 | |
| Deoxycorticosterone ng/dL | 基礎 | 20–105 | 28–78 | 7–48 | 7–57 |
| 刺激後 | 44–320 | 28–95 | 40–158 | 20–157 | |
| 變化量 | 17–215 | 1–67 | 13–144 | 26–110 | |
| 11-Deoxycortisol ng/dL | 基礎 | 110–1376 | 70–455 | 10–200 | 10–200 |
| 刺激後 | 206–2504 | 81–645 | 101–392 | 80–390 | |
| 變化量 | 15–1128 | 40–190 | 5–366 | 5–350 | |
| 17-OH progesterone ng/dL | 基礎 | 124–841 | 186–472 | 13–173 | 11–173 |
| 刺激後 | 285–1310 | 334–1725 | 85–250 | 85–466 | |
| 變化量 | 50–596 | 18–1253 | 52–193 | 50–275 |
Table 84.1 的使用限制
- 數據以萃取、層析與放射免疫分析(radioimmunoassay, RIA)取得,未必適用其他方法。
- 這些數值應視為約略值,不是精確切點。
- 早產兒是在出生後第 2–4 天檢測。
分子遺傳
- 編碼 21-羥化酶的基因 CYP21A2(微粒體細胞色素 P450,family 21、subfamily A、polypeptide 21)位於 6 號染色體短臂的人類白血球抗原(human leukocyte antigen)複合體內。
- CYP21A2 與其同源偽基因(pseudogene)CYP21A1P,和 C4B、C4A 兩基因(編碼血清補體第四成分的兩種異構體)交替排列。
- 迄今已描述超過 100 種突變,包括點突變、小缺失、小插入,以及基因的複雜重排。
- 最常見的突變看來源於 CYP21A2 與 CYP21A1P 之間兩類減數分裂重組:
- 錯位與不等交換(misalignment and unequal crossing over),造成大片段 DNA 缺失。
- 明顯的基因轉換(gene conversion),將 CYP21A1P 上較小尺度的有害突變轉移到 CYP21A2。
- 激素與臨床定義的各型 21-OHD,對應到不同基因型,體外表現研究顯示酵素活性各異。
- 由基因型預測表型不一定準確,準確率為 79%–88%,仍有部分不一致;相同突變族群內表型也常分歧,原因尚待研究。
臨床表現 Clinical Presentation
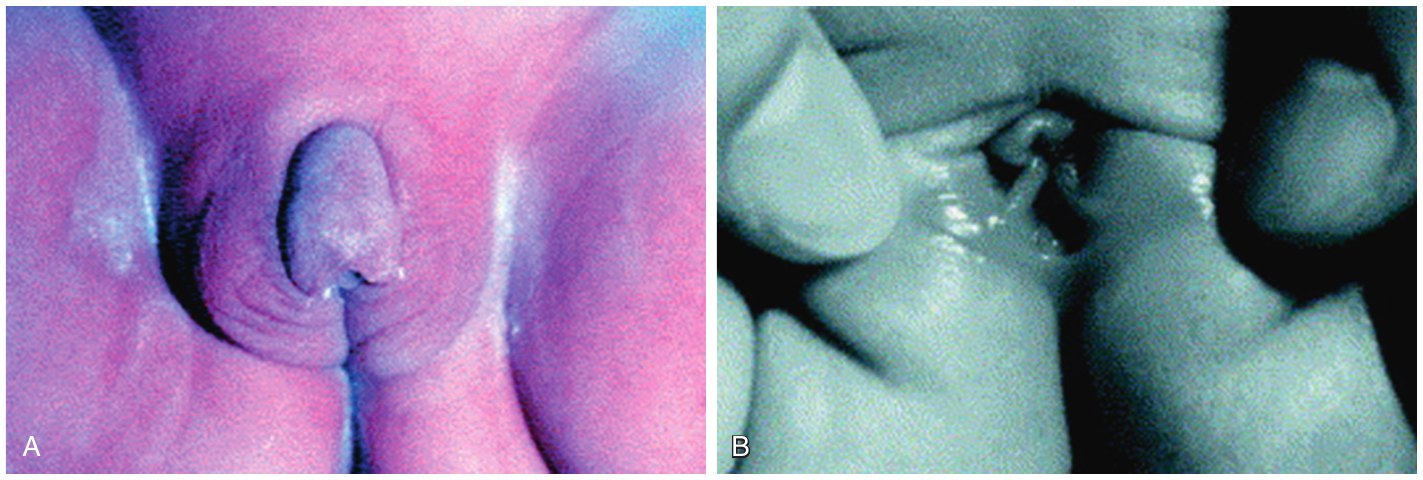
- 女嬰:單純男性化型 CAH 因外生殖器明顯模糊,可在出生時診斷。
- 男嬰:外生殖器分化不受影響,因為睪固酮主要來自睪丸而非腎上腺。
- 出生後:腎上腺雄性素過多可使生殖器持續男性化,並可能出現假性性早熟(pseudo-precocious puberty)。
- 受影響女性的高雄性素徵象:臉部、腋下與陰部毛髮,成人體味,顳部禿髮,嚴重痤瘡,月經不規則,生育力下降。
- 男性控制不良:與睪丸小、不孕、身材矮小相關。不孕機轉有二:過多雄性素在周邊芳香化為雌激素,抑制腦下垂體促性腺激素與性腺功能;以及發生睪丸腎上腺殘餘瘤(testicular adrenal rest tumors)。
- 生長:高雌激素使骨齡提前;高雄性素可在兒童早期加速生長,使孩子異常高大、肌肉發達。因此未治療的 21-OHD 病人兒童期高、成年後矮。
- 失鹽型:約占 CAH 的 75%,生化上有別於單純男性化型之處在於缺乏保鹽激素醛固酮。其造成的低血鈉、高血鉀、高血漿腎素活性與體液容量不足發生於出生後第 5–15 天,可能致命。
處置 Management
- 目標:以皮質類固醇補充矯正皮質醇不足,進而抑制 ACTH 過度分泌及其對雄性素路徑的刺激;可防止進一步男性化,讓生長與青春期開始正常。
- Hydrocortisone 起始劑量:通常 15–20 mg/m² 每日,分 3 次;新生兒可能需要更高。
- ACTH–腎上腺軸初步抑制後:可減為 10–15 mg/m² 每日。
- 平衡:須避免皮質醇過多造成庫欣症候群(Cushing syndrome)與線性生長抑制。若試圖把 17-OHP 壓到正常值,必然造成醫源性庫欣症候群。
- 部分病人很難達到激素控制,過去曾對少數選定病人提供腎上腺切除術(adrenalectomy)作為極端替代方案。
失鹽型的礦物皮質素與鹽分補充
- 失鹽型病人血漿腎素活性升高,需以 9α-fludrocortisone 0.05–0.4 mg/day 補充礦物皮質素。
- 新生兒有礦物皮質素抗性(正常嬰兒醛固酮較高即為證據),故嬰兒所需劑量高於成人。
- 嬰兒期多數病人也需口服鹽分補充,與其他原發性腎上腺功能不全相同。
- 礦物皮質素沒有注射劑型。若無法口服 9α-fludrocortisone,可靜脈給較高劑量 hydrocortisone,併用氯化鈉。
- 等效換算:hydrocortisone 20 mg 相當於 9α-fludrocortisone 0.1 mg。
篩檢時代的分型與外生殖器手術
- 新生兒篩檢使 CAH 在失鹽危象前就被診斷,因此若無基因檢測,無法區分哪位嬰兒屬於有 75% 機率的失鹽型。
- 典型 21-OHD 女嬰因子宮內雄性素過多而外生殖器模糊,會考慮矯正手術;但在考慮手術重建前,務必先與父母、心理師、小兒內分泌科及小兒泌尿科會談。
產前診斷與治療
- 可透過胎兒 DNA 的分子遺傳分析作產前診斷,配合治療計畫預防受影響女胎男性化。
- Dexamethasone:在受孕後 6 週前給予懷有高風險胎兒的孕母,可有效減輕基因女性的男性化,使出生後手術較不必要,也避免可能的性功能損害(Fig. 84.5)。
- 7–10 週:細胞游離 DNA(cell-free DNA)檢測若判定為 XY 胎兒,可能可停藥;若用胎兒游離 DNA 的大量平行定序(massively parallel sequencing, MPS)發現 XX 胎兒無 CAH,亦同。但 MPS 用於 CAH 尚非常規照護可取得。
- 10–12 週:絨毛取樣(chorionic villus sampling)取得胎兒 DNA,若診斷為未受影響女胎或男胎,也可停藥。
| 面向 | 內容 |
|---|---|
| 支持 | 有人認為最大型人類研究的資料準確而有力,顯示產前治療有益,且短期內對胎兒與母親安全;部分長期研究的初步資料也支持,其他長期追蹤仍在進行。 |
| 瑞典研究 | 接受產前 dexamethasone 而無 CAH 的兒童,語文工作記憶與學業能力自我認知下降;有 CAH 者語文處理速度下降,但校正智商後恢復正常。 |
| 較新回顧 | 對執行功能與社會行為有負面影響。 |
| 未知 | 長期心血管、腎臟與代謝風險尚未確定。 |
| 倫理 | 因長期結果未知,且為預防 1 名胎兒男性化,有 7 名胎兒接受了不必要的治療,倫理上仍有爭議;另也帶來母體風險。 |
| 學會立場 | 所有內分泌學會都將 21-OHD 的產前 dexamethasone 視為實驗性治療,僅應在有長期預後研究的研究環境中進行。 |
導致女性男性化的疾病:11β-羥化酶缺乏 11β-Hydroxylase Deficiency
流行病學 Epidemiology
- 典型 11β-OHD CAH 在一般白人族群約 1/100,000 出生。
- 以色列有許多病例報告,估計發生率 1/5000–1/7000 出生,基因頻率 1/71–1/83;後續研究顯示頻率較低,但仍較其他族群常見。此群聚追溯至北非裔猶太家族,尤其來自摩洛哥與突尼西亞。
- 土耳其:11β-OHD 占 CAH 的 13.5%。
病理生理 Pathophysiology
- 在一般族群占所有 CAH 的 5%–8%。
- 酵素缺乏使 11-去氧類固醇前驅物堆積,分流到雄性素路徑;過多腎上腺雄性素造成受影響女胎外生殖器模糊。
- 高血壓通常歸因於去氧皮質固酮(deoxycorticosterone, DOC)引起的鈉滯留。
- 血清特徵是腎素正常或受抑制,因為低血鉀並非每位病人都有。
- 新生兒生理性礦物皮質素抗性,使嬰兒也可能以低血鈉表現。
- 17-OHP 也可能因 11-去氧皮質醇很高而升高,並被 21-OHD CAH 的新生兒篩檢偵測到。
- 診斷:ACTH 刺激試驗測得基礎及刺激後 DOC 與 11-去氧皮質醇極高;可用 CYP11B1 分子遺傳分析確認。
分子遺傳
- 人類腎上腺皮質有兩個 11β-羥化酶基因 CYP11B1 與 CYP11B2,各編碼酵素能力不同的酵素,兩者在 8q 上相距 30–40 kilobases。
- 兩基因間雖有基因轉換,但 CYP11B1 大多數突變是隨機點突變,這點不同於 21-OHD CAH。
- 到 2003 年已在不同族裔中找到約 41 種 CYP11B1 突變,現已超過 100 種。
臨床表現 Clinical Presentation
- 約三分之二病人有高血壓,這是男性化 CAH 中區分 11β-OHD 與較常見 21-OHD 的特徵。
- 但高血壓與低血鉀或男性化程度的相關並不一致;病人可有或無低血鉀性鹼中毒(hypokalemic alkalosis)。
- 高血壓通常到兒童後期或青春期才被發現,不過也有在兒童早期出現的紀錄。
- 曾有 1 名病人由針對 21-OHD CAH 的新生兒篩檢計畫確認。
處置 Management
- 與 21-OHD CAH 相同,糖皮質素是恢復激素控制最有效的方式。與 21-OHD CAH 相同劑量範圍的皮質類固醇可迴饋抑制 ACTH、減少雄性素路徑刺激,使生長與青春期開始正常。
- 皮質類固醇也能降低 DOC,進而控制高血壓。
- 藉仔細臨床監測持續調整劑量,配合病人需求,並避免過量抑制線性生長。
- 除激素治療外,常以減少鹽分攝取來降低體液容量與血壓;但兒童的體液平衡常難維持,是持續的治療挑戰。
- 受影響女性有外生殖器模糊,可能需要重建手術。
- 預防產前男性化方面,可採用與 21-OHD CAH 類似的實驗性產前診斷與治療方案。
導致男性男性化不足的疾病:17α-羥化酶/17,20-裂解酶缺乏 Disorders That Lead to Males With Undervirilization—17α-Hydroxylase/17,20-Lyase Deficiency
流行病學 Epidemiology
- 多數國家估計約每 50,000 新生兒 1 例,約占全球 CAH 的 1%。
- 在巴西,17-羥化酶(CYP17)缺乏是第二常見的 CAH 原因;原因是近親係數高的地區有兩個創始者效應(founder effects),兩種突變占該國 80% 以上病例。
病理生理 Pathophysiology
- 此酵素催化不只一個反應,即 17α-羥化與 17,20-裂解,疾病時兩者通常都受損。
- 病人無法產生皮質醇,但合成大量皮質固酮(corticosterone,弱糖皮質素,可緩和腎上腺功能不全)與去氧皮質類固醇(造成高血壓與低血鉀)。
- 17,20-裂解酶缺乏使雄性素與雌激素合成受損,造成出生時男性 46,XY 性發育差異(differences of sex development, DSD),青春期也無法男性化。
- 受影響女性有原發性無月經(primary amenorrhea)與臨床性腺功能低下。
- 自基因選殖以來,CYP17 已描述超過 100 種突變。荷蘭與日本病人群的高發生率,也可能由創始者效應解釋。
- 保留部分催化活性的突變,疾病傾向較輕;但高血壓與低血鉀變異的本質仍不清楚。
臨床表現 Clinical Presentation
- 完全缺乏的典型特徵:ACTH 對礦物皮質素路徑的刺激增加,造成高血壓與低血鉀;基因女性無 adrenarche 與青春期;基因男性男性化不足。
- 臨床與生化表現差異仍很大,少數突變造成單獨的 17,20-裂解酶缺乏。
- 高血壓發病年齡與低血鉀嚴重度高度不一,即使突變相同也是如此。
處置 Management
- 足量糖皮質素可抑制 ACTH 與過多的礦物皮質素分泌,通常可使血壓恢復正常。
- 成年女性,以及以女性身分撫養的男性化不足男性,需要雌激素治療。
- 腹內睪丸因有惡性變風險,應移位或切除。
- 以男性身分撫養的成年基因男性,需要外生殖器手術矯正及雄性素補充。
3β-羥類固醇脫氫酶第 2 型缺乏 3β-Hydroxysteroid Dehydrogenase Type 2 Deficiency
流行病學 Epidemiology
- 此罕見疾病的確切頻率仍未知。
病理生理 Pathophysiology
- 3β-羥類固醇脫氫酶將 3β-羥基 5Δ 類固醇(孕烯醇酮 pregnenolone、17-羥孕烯醇酮、DHEA)轉為 3-酮基 4Δ 類固醇(黃體素、17-OHP、雄烯二酮 androstenedione),是礦物皮質素、糖皮質素與性類固醇生合成所必需。
- 兩種同工酶:第 1 型表現於胎盤與皮膚;第 2 型表現於腎上腺與性腺。兩基因在 1p13.1 緊密連鎖,結構與受質特異性也相近,但第 1 型受質親和力較高,酵素活性是第 2 型的 5 倍。
- 第 1 型同工酶可使 17-OHP 與雄烯二酮升高,此外還有預期中的孕烯醇酮、17-羥孕烯醇酮與 DHEA 升高。
- 體染色體隱性遺傳,致病基因為 HSD3B2,已描述約 40 種突變。
| 突變類型 | 表型 |
|---|---|
| 第 2 型活性完全喪失 | 失鹽型 |
| 活性下降但未喪失 | CAH 伴輕微或無失鹽;男性因雄性素合成減少而有 46,XY DSD |
| 輕度突變 | 也與高雄性素症狀相關:陰毛早現、多毛(hirsutism) |
臨床表現 Clinical Presentation
- 3β-HSD2 是形成下列物質的必要酵素:黃體素(醛固酮前驅物)、17-OHP(皮質醇前驅物)、雄烯二酮、睪固酮與雌激素。
- 男性:性腺與腎上腺同時缺乏,造成外生殖器男性化不完全;表現為小陰莖(micropenis)、會陰型尿道下裂(perineal hypospadias)、陰囊裂(bifid scrotum)與盲端陰道囊袋(blind vaginal pouch),可有或無失鹽。青春期常見男性女乳症(gynecomastia)。
- 女性:循環中 5Δ 前驅物在周邊轉為活性 4Δ 類固醇,其雄性素作用使外生殖器男性化。因此兩性都可能外生殖器模糊。
- 新生兒:可因糖皮質素、礦物皮質素與性類固醇缺乏而以腎上腺功能不全表現。
- 較晚期表現:失鹽危象、陰毛早現、多毛與月經異常。
處置 Management
- 與其他 CAH 相同,皮質類固醇是主要治療;部分病人的失鹽表型可比照 21-OHD 失鹽型處理。
- 多數男性病人以男性撫養,青春期也維持男性社會性別,但性別認同是重要的處置議題。
- 巴西一家族中,兩位 46,XY DSD 堂/表親皆以女性撫養:一位兒童期接受雙側睪丸切除並維持女性社會性別;另一位兒童期保留睪丸,青春期改為男性社會性別。
- 男性病人在青春期與成年可能需要睪固酮補充。
- 手術應先諮詢 DSD 團隊,目標是發展足夠的外生殖器;只有受過 DSD 手術專門訓練的熟練外科醫師才應執行。
類脂質先天性腎上腺增生症 Lipoid Congenital Adrenal Hyperplasia
- 屬嚴重的先天性腎上腺功能不全;病人生命早期即有糖皮質素與礦物皮質素缺乏,男性男性化不足。
- 機轉:膽固醇無法送到粒線體內膜上的側鏈切割複合體(cholesterol side-chain cleavage complex),類固醇合成因此減少;特徵是腎上腺皮質細胞質內脂滴堆積。
- 多數病例由編碼類固醇生成急性調節蛋白(steroidogenic acute regulatory protein, StAR)的基因發生體染色體隱性突變引起。StAR 位於 8p11.2,其蛋白負責把膽固醇由粒線體外膜轉運到內膜,提供類固醇生合成的受質。
- 進入粒線體後,膽固醇由細胞色素 P450 側鏈切割酶(CYP11A1)轉為孕烯醇酮,類固醇生合成就此開始。
- 46,XY:因 Leydig 細胞破壞、睪固酮生成受損,表型為女性。Sertoli 細胞功能完好,仍分泌抗穆勒氏管激素(anti-müllerian hormone),穆勒氏管退化,故無子宮與輸卵管。
- 46,XX:卵巢起初免受損害,因為類固醇生成延後到青春期;此後促性腺激素(黃體生成素、濾泡刺激素)刺激類固醇生成,造成卵巢進行性損傷。
- 族群:StAR 突變最常見於日本與巴勒斯坦族群,部分因特定突變反覆出現,可能反映創始者效應。
- CYP11A1 突變:較 StAR 突變少見,也可造成相似臨床表型,但腎上腺沒有類脂質 CAH 所見的腎上腺增生。
細胞色素 P450 氧化還原酶缺乏 Cytochrome P450 Oxidoreductase (POR) Deficiency
- 體染色體隱性的類固醇生成疾病,涉及 P450c17、P450c21 與 P450-aro;表型光譜從較輕端的皮質醇缺乏,到嚴重端的典型 Antley–Bixler 症候群(Antley–Bixler syndrome, ABS)。
- 皮質醇缺乏的表型可由臨床上不顯著到危及生命。
- POR 缺乏的表現:
- 男女外生殖器模糊。
- 女性原發性無月經與卵巢腫大多囊。
- 男性青春期男性化不佳。
- 懷有帶特定 POR 突變胎兒時,母體男性化與孕期雌三醇偏低。
- ABS 表現:
- 顱顏:顱縫早閉(craniosynostosis)、水腦、特殊面容、後鼻孔狹窄或閉鎖、低位發育不良耳伴外耳道狹窄。
- 骨骼:橈肱骨融合(radiohumeral synostosis)、新生兒骨折、先天長骨彎曲、關節攣縮、蜘蛛指(arachnodactyly)、馬蹄足。
- 腎臟:異位腎、重複腎、腎發育不良、馬蹄腎、水腎。
- 神經:認知功能下降與發育遲緩。
- 骨骼差異推測源於 CYP26B1(依賴 POR、降解視黃酸的酵素)活性下降。
- 中度 POR 缺乏的顱顏與骨骼異常比 ABS 輕。
- 鑑別:類固醇生成正常、外生殖器不模糊的 ABS 嬰兒,突變在纖維母細胞生長因子受體 2(fibroblast growth factor receptor 2),不在 POR 基因。
- 隨著發現的病人增多,這種新發現的 CAH 可能不如過去認為的罕見。
家族性糖皮質素缺乏 Familial Glucocorticoid Deficiency
- 家族性糖皮質素缺乏(familial glucocorticoid deficiency, FGD)為體染色體隱性疾病:ACTH 刺激糖皮質素合成的作用缺陷,造成 ACTH 抗性。又稱「單獨糖皮質素缺乏」(isolated glucocorticoid deficiency)或「遺傳性 ACTH 無反應」(hereditary unresponsiveness to ACTH)。
- 臨床:多數病人新生兒期有低血糖發作,常對增加餵食頻率迅速有反應。少數在此早期就發現皮膚色素過度沉著。
- 生化:皮質醇低或測不到;因負迴饋失效,ACTH 極度升高。
- 通常沒有礦物皮質素缺乏:醛固酮、血漿腎素與血清電解質皆正常。
- 有時可見日後才發現的高身材。
| 基因 | 比例/說明 |
|---|---|
| MC2R(ACTH 受體,melanocortin 2 receptor)= FGD 第 1 型;MRAP(melanocortin 2 receptor accessory protein)= FGD 第 2 型 | 兩者合占約半數病例 |
| NNT(nicotinamide nucleotide transhydrogenase) | 約 10% |
| MCM4、TXNRD2、GPX1、PRDS3 | 其他病因 |
| StAR、CYP11A1 輕度突變 | 也可表現為 FGD |
| 未知 | 約三分之一病例的遺傳原因尚待發現;此病可能致命 |
三 A 症候群 Triple A Syndrome
- 又稱 Allgrove 症候群,與 FGD 相似,另有無淚症(alacrima)與賁門弛緩不能(achalasia)。
- 出現順序:無淚症(淚液減少或沒有)最先 → 賁門弛緩不能(食物與液體難以通過食道)→ 腎上腺功能不全。
- 於生命第一個十年內表現,常伴進行性神經功能異常、多發性神經病變、耳聾、智能障礙與手掌腳掌過度角化(hyperkeratosis)。
- 部分家族為 AAAS(alacrima–achalasia–adrenal insufficiency neurologic disorder)基因缺陷,其編碼蛋白 ALADIN 參與鐵蛋白重鏈(ferritin heavy chain)的核內轉位。
- AAAS 突變使鐵蛋白重鏈無法進入細胞核,而這是防止細胞核氧化傷害所必需。
- ALADIN 屬 WD-repeat 調節蛋白家族,共通模體由高度保守的重複單位組成,通常以色胺酸–天門冬胺酸(WD)結尾。
新生兒腎上腺腦白質失養症 Neonatal Adrenoleukodystrophy
- 新生兒腎上腺腦白質失養症(neonatal adrenoleukodystrophy, NALD)是致命的罕見體染色體隱性疾病,為過氧化體生成(peroxisome biogenesis)障礙。
- 與 Zellweger 症候群、嬰兒型 Refsum 病同屬過氧化體生成疾病;三者中只有 NALD 常合併腎上腺功能不全。
- 7 個過氧化體生成因子基因的突變可造成 NALD,其中 PEX1 突變最常見。
- 與 X 性聯腎上腺腦白質失養症(X-linked adrenoleukodystrophy, X-ALD)相同,病人累積極長鏈脂肪酸(very long chain fatty acids),並出現神經系統白質退化與腎上腺萎縮。
- 外觀:長頭(dolichocephaly)、前額突出且高、內斜視(esotropia)、內眥贅皮、鼻梁寬、高拱顎、低位耳、鼻孔前傾。
- 病人通常於兒童早期死亡。
X-ALD
- 腎上腺腦白質失養症蛋白(adrenoleukodystrophy protein, ALDP)的 X 性聯隱性缺陷,由 Xq28 上的 ABCD1 編碼。
- 也屬過氧化體缺陷,通常造成腎上腺功能不全與中樞神經系統惡化。
- 可於兒童早期發病,出生時極長鏈脂肪酸就已升高;也可到成年才表現。
- 早期診斷可藉造血幹細胞移植或基因治療改善預後,因此部分州的新生兒篩檢已納入 X-ALD。
膽固醇代謝缺陷:Smith–Lemli–Opitz 症候群 Defective Cholesterol Metabolism: Smith–Lemli–Opitz Syndrome
- 腎上腺功能不全合併 46,XY 性腺發育不全(gonadal dysgenesis)的臨床表現,可能源於 7-去氫膽固醇 C-7 還原酶(7-dehydrocholesterol C-7 reductase)缺乏;此酵素催化膽固醇生合成最後一步,缺乏時導致原發性腎上腺功能不全。
- 致病基因為固醇 Δ-7-還原酶基因 DHCR7,位於 11q12-q13。
- 表現:典型面容、智能障礙、小頭、拇指近端位置、先天心臟異常、第二三趾併趾、男性生殖器發育不全、光敏感。
- 生化:膽固醇低、7-去氫膽固醇高;7-去氫膽固醇升高即可確診,因此要記得考慮此診斷。
- 流行病學:出生盛行率估計約 1:20,000–1:40,000 活產;北歐或中歐裔估計 1:10,000–1:60,000;亞裔或非裔較少見。體染色體隱性,再發風險 25%。
- 子宮內:胎兒腎上腺的原發缺陷合併造成母體雌三醇低、男胎男性化不足與胎兒腎上腺大。
- 治療:初步研究提示補充膽固醇可能有益,但實際效果不如預期;膽固醇不能通過血腦障壁,也未證實能減輕發育遲緩。
- 較新的安慰劑對照試驗使用 simvastatin:藥物可通過血腦障壁、相對安全,血清去氫膽固醇/總固醇比值改善,躁動症狀也改善。
合併其他症候群的腎上腺功能不全 Adrenal Insufficiency Associated With Other Syndromic Disorders
溶小體儲積症 Lysosomal Storage Disorders
- 溶小體酯酶(lysosomal esterase)完全缺乏可造成 Wolman 病的腎上腺功能不全;此為罕見體染色體隱性疾病,發生率 1/350,000 嬰兒,通常在 1 歲內致命。
- 表現:輕度智能障礙、肝脾腫大、嘔吐、腹瀉、生長遲滯與腎上腺鈣化。
- 勾勒出雙側腎上腺輪廓的鈣化,是本病的特徵性病徵(pathognomonic)。
粒線體疾病 Mitochondrial Disorders
- 腎上腺功能不全可源於粒線體疾病,其特徵為慢性乳酸中毒、肌病、白內障與神經性耳聾。
- Kearns–Sayre 症候群型粒線體肌病伴耳聾,有粒線體 DNA 大片段缺失,常合併內分泌異常,特別是身材矮小、性腺功能低下、糖尿病、副甲狀腺功能低下、甲狀腺功能低下與腎上腺功能不全。
IMAGe 症候群 IMAGe Syndrome
- 最初報告 3 名 AHC 病人另有其他表現,構成新症候群 IMAGe:Intrauterine growth retardation(子宮內生長遲滯)、Metaphyseal dysplasia(幹骺端發育不良)、AHC、Genital anomalies(生殖器異常)。
- 生殖器異常描述為雙側隱睪、陰莖小與低促性腺激素性腺功能低下。
- 病人也有高尿鈣,可伴或不伴高血鈣,造成重要器官異常鈣質沉積。
- 截至 2016 年,已報告 16 個家族 28 人。
- 病因是母源表現的細胞週期蛋白依賴性激酶抑制因子基因 CDKN1C(11 號染色體短臂)的增殖細胞核抗原(proliferating cell nuclear antigen, PCNA)結合區突變,造成 PCNA 結合喪失,屬功能獲得性突變。
- CDKN1C 是腫瘤抑制基因,編碼細胞週期進程抑制因子。過度生長的 Beckwith–Wiedemann 症候群也有 CDKN1C 突變,但位置不同,屬功能喪失。
MIRAGE 症候群 MIRAGE Syndrome
- MIRAGE:骨髓發育不良(myelodysplasia)、感染(infections)、生長受限(restricted growth)、腎上腺發育不良(adrenal hypoplasia)、生殖器異常(genital anomalies)與腸病變(enteropathy)。
- 由 SAMD9 基因異型合子變異造成,預後差。
先天性腎上腺發育不良 Adrenal Hypoplasia Congenita
AHC 是腎上腺皮質發育停滯的家族性疾病,約 1/12,500 出生,可表現為四種原發性腎上腺功能不全的臨床型態。
| 型態 | 特徵 |
|---|---|
| 偶發型 | 合併腦下垂體發育不良 |
| 體染色體隱性「迷你成人型」 | 腺體小,有恆久皮質區但胎兒區縮減,皮質結構正常但體積小;遺傳基礎未知 |
| X 性聯巨細胞型(cytomegalic) | 合併低促性腺激素性腺功能低下;NROB1(DAX-1)突變 |
| X 性聯合併甘油激酶缺乏(glycerol kinase deficiency)與 Duchenne 肌肉失養症 | NROB1(DAX-1)突變 |
X 性聯巨細胞型
- 病理:恆久(成人)區缺失或幾乎缺失,胎兒皮質結構紊亂,細胞異常大。
- 造成嚴重原發性腎上腺功能不全,涉及糖皮質素與礦物皮質素,對升高的 ACTH 無反應;通常在新生兒期或嬰兒期發病。
- 部分病人較晚發病(至數歲),推測因尚有殘餘功能皮質。
- 其他腦下垂體激素分泌不受損;低促性腺激素性腺功能低下可表現為隱睪或青春期延遲。
- 表現變異很大:嬰兒期單獨腎上腺功能不全、較晚的單獨腎上腺功能不全、單獨低促性腺激素性腺功能低下、兩者合併、2–9 歲延遲發病的腎上腺功能不全伴不完全性腺功能低下,以及女性青春期延遲。
- 表型變異與基因型相關性不佳。
- 治療:同時補充糖皮質素與礦物皮質素。
連續基因缺失症候群中的腎上腺發育不良 Adrenal Hypoplasia as Part of Contiguous Gene Deletion Syndrome
- X 性聯腎上腺功能不全合併甘油激酶缺乏,特徵為精神運動遲緩、肌肉失養症,以及眼距過寬、交替性斜視、嘴角下垂的特殊面容。
- 其他表型可有睪丸異常(無睪症或隱睪)、身材矮小與骨質疏鬆。
- 表現時間由出生到兒童期不等;幾乎所有報告病人都是男性。
- 基因座位於 Xp21.3-21.2,可見連續基因缺失症候群的多種變異:甘油激酶缺乏、Duchenne 肌肉失養症、鳥胺酸氨甲醯基轉移酶缺乏(ornithine transcarbamylase deficiency)與智能障礙。
發育異常:DAX-1 與 SF-1 缺乏 Abnormalities of Development: DAX-1 and Steroidogenic Factor-1 Deficiency
- 兩者都屬核激素受體家族,對腎上腺發育與功能有重要角色;腎上腺發育不良病人可見這些轉錄因子基因的突變。
- DAX-1 表現部位:發育中的泌尿生殖嵴、卵巢、睪丸、胎兒腎上腺皮質各區、下視丘與腦下垂體前葉,皆與 SF-1 共同定位。
- SF-1:對腎上腺皮質、性腺與下視丘腹內側核(ventromedial nucleus)的發育不可或缺,因其作用於 NROB1、抗穆勒氏管激素基因,以及腦下垂體醣蛋白激素 α 次單元基因的啟動子。
- SF-1 也調控腎上腺內 CYP 類固醇羥化酶(21-羥化酶、11β-羥化酶的醛固酮合成酶同工酶、CYP11A)、3β-羥類固醇脫氫酶、芳香化酶與 StAR 的基因表現,所以是腎上腺皮質發育的必要因子。
人類突變資料
- 一項大型研究中:
- 轉介的腎上腺發育不良 46,XY 表型男孩,58% 有 NROB1 突變。
- 有低促性腺激素性腺功能低下且家族史提示男性腎上腺衰竭的男孩,全部都有 NROB1 突變。
- 造成腎上腺衰竭的 NR5A1(SF-1)突變,僅見於 2 名 46,XY 性腺發育不全病人。
- 成年發病組未發現 NROB1 或 NR5A1 突變。
- NR5A1 人類突變更少見,僅少數原發性腎上腺衰竭病人有描述:
- 2 名 46,XY、女性表型且有穆勒氏構造者,帶有影響 DNA 結合的錯義突變。
- 1 名 46,XX 女孩有 NR5A1 突變,原發性腎上腺衰竭,卵巢發育看來正常。
- 異型合子無義或移碼突變造成單倍體不足(haploinsufficiency),可引起 46,XY 性腺發育不全,而腎上腺功能正常。
- 因此,NR5A1 不同功能區的突變可能對應不同的內分泌表型。
腎上腺出血 Adrenal Hemorrhage
- 出生時腎上腺出血並不少見,出生窒息與敗血症是最常見原因。
- 發生率:每 1000 名接受屍檢的嬰兒 1.7 例;腹部超音波篩檢的嬰兒中可達 3%。
- 病因:新生兒腎上腺出血的病因大多未明,但與難產造成的產傷、敗血症、凝血病變、創傷性休克及缺血性疾病相關。
- 輕微出血:可無症狀,因偶然發現腎上腺鈣化才知曾有出血。
- 大量出血:可表現為腹部腫塊、失血性貧血,或血腫再吸收造成黃疸。
- 腎上腺功能不全:出血量較大的新生兒可出現,表現為新生兒低血糖、低血壓、低體溫、呼吸暫停或休克。
- 部位:右側腎上腺位於肝臟與脊柱之間,最常受累。
- Waterhouse–Friderichsen 症候群:腦膜炎雙球菌敗血症時腎上腺出血,導致循環衰竭。
- 新生兒其他相關感染:疱疹病毒、綠膿桿菌(Pseudomonas aeruginosa)、Bacteroides 屬、單純疱疹病毒第 6 型(原文用語)、伊科病毒(echovirus)11 與 6 型。
- 新生兒敗血性休克,尤其小於週齡者,可造成腎上腺出血合併橫紋肌溶解與腎功能不全。
| 疾病 | 遺傳/基因 | 腎上腺以外的關鍵線索 |
|---|---|---|
| FGD | 體染色體隱性;MC2R、MRAP、NNT 等 | 新生兒低血糖、色素沉著;電解質與醛固酮正常;日後高身材 |
| 三 A 症候群 | AAAS(部分家族) | 無淚症、賁門弛緩不能,常伴進行性神經功能異常 |
| NALD | 體染色體隱性;7 個過氧化體基因,以 PEX1 最常見 | 極長鏈脂肪酸累積、白質退化、特殊面容,兒童早期死亡 |
| X-ALD | X 性聯隱性;ABCD1(Xq28) | 出生時極長鏈脂肪酸已升高,中樞神經系統惡化 |
| SLO 症候群 | 體染色體隱性;DHCR7 | 第二三趾併趾、小頭、膽固醇低、7-去氫膽固醇高 |
| Wolman 病 | 體染色體隱性;溶小體酯酶 | 肝脾腫大、腹瀉、雙側腎上腺輪廓鈣化 |
| 粒線體疾病 | 粒線體 DNA 大片段缺失(Kearns–Sayre) | 慢性乳酸中毒、肌病、白內障、神經性耳聾 |
| IMAGe | CDKN1C 功能獲得 | 子宮內生長遲滯、幹骺端發育不良、生殖器異常、高尿鈣 |
| MIRAGE | SAMD9 異型合子 | 骨髓發育不良、感染、生長受限、腸病變 |
| X 性聯 AHC | NROB1 | 低促性腺激素性腺功能低下、隱睪或青春期延遲 |
| 腎上腺出血 | 與產傷、敗血症、凝血病變等相關 | 腹部腫塊、貧血、黃疸、腎上腺鈣化 |
次發性與三發性腎上腺功能不全 Secondary and Tertiary Adrenal Insufficiency
定義次發性(secondary)源於腦下垂體促腎上腺皮質細胞功能缺陷;三發性(tertiary)源於下視丘功能缺陷。
| 項目 | 原發性 | 次發性/三發性 |
|---|---|---|
| 缺陷部位 | 腎上腺本身 | 腦下垂體促腎上腺皮質細胞/下視丘 |
| CRH 與 ACTH | 糖皮質素生成受損時釋放增加 | ACTH 釋放不足 |
| 醛固酮 | 通常減少 | 受腎素–血管張力素系統控制,不需補充 |
| Hydrocortisone | 補充皮質醇 | 方式相同,可用略低於生理補充量以減少生長抑制 |
| 其他評估 | 依病因找相關特徵,提供遺傳諮詢 | 評估其他腦下垂體激素缺乏 |
醫源性腎上腺功能不全 Iatrogenic Adrenal Insufficiency
- 超生理劑量糖皮質素常用於治療支氣管肺發育不全(bronchopulmonary dysplasia)。
- 長期使用時,新生兒有醫源性抑制促腎上腺皮質細胞釋放 ACTH 的風險,繼而發生腎上腺皮質萎縮與腎上腺功能不全。
- 即使僅一個療程的產前 betamethasone,也會抑制健康新生兒的壓力反應。
- 停藥後促腎上腺皮質細胞功能的恢復時間差異很大;部分報告顯示 HPA 軸抑制可超過 1 年。
- 即使在早產兒,HPA 軸的表現也與成人相似:腦下垂體功能比下視丘及腎上腺更早恢復。
發育性腎上腺功能不全 Developmental Adrenal Insufficiency
- 新生兒次發性或三發性腎上腺功能不全,常是下視丘與腦下垂體發育異常的結果。例子有 de Morsier 症候群(中隔視神經發育不良,septooptic dysplasia)、水腦無腦(hydrencephaly)或無腦畸形(anencephaly),以及腦下垂體發育不良或不發育。
- 這些嬰兒若同時有尿崩症(diabetes insipidus),兒童期猝死風險增加。
- 腦下垂體或下視丘發育異常的病人,常同時缺乏其他激素。
遺傳因素
- ACTH 缺乏可為多重腦下垂體激素缺乏症候群的一部分,由編碼轉錄因子的 HESX1、LHX4、SOX3 或 PROP1 表現異常引起。
- 中隔視神經發育不良可由 HESX1 與 SOX2 突變造成。
- 單獨 ACTH 不足屬罕見,可由 TPIT 突變引起。TPIT 是 T-box 因子,僅在促腎上腺皮質細胞控制前腦啡黑細胞素原(proopiomelanocortin, POMC)基因轉錄,因此表型僅限腎上腺。但約 50% 病人沒有 TPIT 突變,提示另有未知因子。曾在 8 名體染色體隱性先天單獨 ACTH 缺乏者發現 TPIT 突變。
- 家族性神經胜肽異常(罕見個案報告):
- POMC 缺陷:腎上腺功能不全、色素異常與肥胖。
- 1 個家系有 Arnold–Chiari 第 I 型畸形且疑似 CRH 缺乏;突變與 CRH 座位連鎖,但尚未確定 CRH 基因內的特定突變。
臨床線索
- 新生兒腦下垂體功能低下徵象:低血糖、黃疸延長、休克,以及男嬰小陰莖(microphallus)。
- 中樞性腎上腺功能不全的可能原因:重大頭部外傷、腦血管事件、Sheehan 症候群或水腦,造成下視丘、腦下垂體或垂體門脈循環創傷。
- 增加風險的病史:母親藥物使用、創傷性分娩。
處置 Management
- 皮質醇補充方式與原發性腎上腺功能不全相同。
- 為減少生長抑制,這些兒童可用略低於生理補充量的 hydrocortisone。
- 礦物皮質素生成受腎素–血管張力素系統控制,因此次發性或三發性病人不需要礦物皮質素補充。
- 這些嬰兒須評估是否缺乏其他腦下垂體激素。
新生兒腎上腺危象 Adrenal Crisis in the Neonate
- 腎上腺危象可能危及生命,在新生兒或嬰兒可表現為失鹽危象或嚴重低血糖,需要立即急救與適當類固醇補充。
- 一旦開始治療,要確定確切病因可能很困難;但明確病因對長期處置、找出相關特徵,以及提供遺傳與家人風險諮詢都有重要意義。
- 詳細詢問可能透露腎上腺疾病線索的家族史十分重要。
初始處置 Initial Management
- 先抽血、不等結果就治療:電解質、醛固酮、血漿腎素活性、皮質醇與 ACTH。
- 輸液復甦:含 5% 或 10% 葡萄糖的生理食鹽水,恢復心血管穩定。
- 密切監測血鈉:補鈉使低血鈉矯正速度超過每小時 0.5–1 毫當量(mEq)/L,會增加中樞性橋腦髓鞘溶解(central pontine myelinolysis)風險。
- 計算鈉缺失:(140 mEq/L − 嬰兒血鈉)× 0.6 × 體重(kg)。補充速率應使血鈉上升不超過每小時 0.5 mEq/L。
- Hydrocortisone IV:起始 50-100 mg/m²,之後 50-100 mg/m² 每日,分次每 6–8 小時給予,直到嬰兒穩定。
維持治療 Maintenance Therapy
糖皮質素
- 皮質類固醇與礦物皮質素補充應能抑制過多的 CRH、ACTH 分泌及靜息腎素濃度。
- 兒童與青少年正常每日皮質醇生成率為 6–7 mg/m²。考量吸收、肝臟處理與代謝生體可用率的折損,約換算為口服 hydrocortisone 10–12 mg/m² 每日。
- 口服類固醇生體可用率因人而異,須密切監測補充不足或皮質醇過多的徵象。
- 成人與較大兒童也許可每日 2 次,但多數嬰兒應每日 3 次,以避免每日 2 次時皮質醇偏低造成低血糖。
- Hydrocortisone 是嬰兒首選類固醇,生長抑制作用比合成類固醇少。
劑型
- 美國 FDA 因吸收差、兒童治療不足,已將口服 hydrocortisone 懸浮液撤出市場。
- 最小錠劑為 5 mg,可切四等分得 1.25 mg。
- 新劑型 0.5 mg、1 mg、2 mg 近期獲 FDA 核准,但只能口服,不能經鼻胃管或胃管給予。
礦物皮質素與鈉
- 原發性腎上腺功能不全時,醛固酮生成通常減少;生理劑量 hydrocortisone 的礦物皮質素活性不足以防止失鹽。
- 這些嬰兒常需 fludrocortisone acetate(Florinef,9α-fluorocortisol)0.05–0.4 mg/day 並加鹽。
- 出生滿第一個月後醛固酮生成不再變動,所以 fludrocortisone 劑量不隨生長與年齡增加。
- 有礦物皮質素缺乏的嬰兒,飲食需添加氯化鈉 1–2 g(1 g 含 17 mEq 鈉),因為配方奶與母乳鈉含量低(約 8 mEq/L)。
壓力劑量補充 Stress Replacement
- 手術、創傷或重症的正常反應是血漿 ACTH 與皮質醇升高;皮質醇分泌率與壓力程度成比例,成人術後為 60–167 mg/day。
- 依成人資料,建議腎上腺功能不全嬰兒在壓力時接受 hydrocortisone 30–100 mg/m² 每日,分次每 6–8 小時給予。
- 有危象風險者,一旦發燒、腸胃或其他明顯疾病開始就給壓力劑量,持續到症狀緩解後 24 小時。
- 通常相當於把例行類固醇劑量增為 3 倍,分 3 次給。
- 無法耐受口服時,應改肌肉注射或靜脈注射。
手術
- 送開刀房時、麻醉前給 hydrocortisone 30–100 mg/m² IV;或將此劑量於手術中以靜脈輸液持續給予。
- 術後持續壓力劑量(30–100 mg/m² 每日,分次每 6–8 小時)24–48 小時。
- 若病人進入手術期時鹽分平衡良好,這段期間不必給礦物皮質素。
- 應監測鈉、鉀、葡萄糖與血壓。
病人與家屬衛教
- 病人與家屬應備有這類情況的書面指示。
- 每位病人都應配戴醫療識別(如 MedicAlert)手環或項鍊,並攜帶隨附的緊急醫療資訊卡;兩者都要註明診斷、每日藥物與劑量,以及緊急時要聯絡的醫師。
| 情境 | 劑量 | 給法/備註 |
|---|---|---|
| CAH 起始 | hydrocortisone 15–20 mg/m² 每日 | 分 3 次;新生兒可能更高 |
| CAH 軸抑制後 | 10–15 mg/m² 每日 | — |
| 一般維持 | 約 10–12 mg/m² 每日(口服) | 多數嬰兒每日 3 次 |
| 腎上腺危象 | 起始 50-100 mg/m² IV;之後 50-100 mg/m² 每日 | 分次每 6–8 小時,至穩定 |
| 壓力/手術 | 30–100 mg/m² 每日;術前 30–100 mg/m² IV | 分次每 6–8 小時;術後 24–48 小時 |
| 重症低血壓試驗性治療 | 1 mg/kg | 無改善或治療前皮質醇 >15 µg/dL 可停 |
| 礦物皮質素 | fludrocortisone 0.05–0.4 mg/day | 另加氯化鈉 1–2 g;僅口服 |
臨床反思:NICU 視角 Clinical Reflection—NICU Perspective
臨床上可帶走的重點
- 外生殖器模糊或摸不到睪丸,要想到 CAH;男嬰外生殖器不受 21-OHD 影響,失鹽可能是在第 5–15 天才出現的表現。
- 早產兒常見 17-OHP 篩檢異常,需要後續檢查;判讀要對照週數,Table 84.1 的數值僅為約略值。
- 重症新生兒單次隨機皮質醇參考價值有限,兩次以上抽血可能更有幫助;目前證據不支持例行使用糖皮質素。
- Hydrocortisone 併用 indomethacin 與自發性腸胃道穿孔相關,早產兒要特別留意。
- 新生兒低血糖、休克、黃疸延長與男嬰小陰莖,要想到腦下垂體功能低下,並評估其他腦下垂體激素。
- 新生兒腎上腺出血可偶然以鈣化發現;腹部腫塊、貧血、黃疸或低血糖、低血壓、休克時應列入考慮。
- BPD 長期糖皮質素治療後有 HPA 軸抑制風險,恢復時間變異大,部分超過 1 年。
- 疑似危象時先抽血再立即治療;補鈉時注意矯正速度,同時補足葡萄糖與 hydrocortisone。
- 無法口服 fludrocortisone 時,高劑量 IV hydrocortisone 併用氯化鈉可提供礦物皮質素活性。
- 病人與家屬應備有壓力情況的指示,並配戴醫療識別、攜帶緊急資訊卡。
閱讀時請留意 Points to Verify
原文內部不一致
- 相對大小倍數:Morphology 寫新生兒腎上腺相對體重比成人大 10–20 倍,但括號內 0.4% 對 0.01% 換算為 40 倍。
- CAH 型數:本節開頭稱摘述 5 型體染色體隱性 CAH,但後文實際列出 21-OHD、11β-OHD、17α-羥化酶、3β-HSD2、類脂質 CAH 與 POR 缺乏,共 6 型。
- ACTH 刺激劑量:內文說 Table 84.1 為靜脈推注 250 mcg ACTH 後的數值,用於各年齡嬰兒;同段又說小於 2 歲用 15 mcg/kg、上限 125 mcg。
- Table 84.1 年齡欄:「1–6 Months」與「<1 Year」兩欄年齡區間重疊,原文未說明後者是否指 6–12 個月。
- 網狀帶出現時間:Embryology 寫約 3 歲;Morphology 寫 4 歲後才開始發育;Fig. 84.2 則在 2–3 歲標示小島狀 ZR。
- 腎上腺開始發育時間:Embryology 寫第 5 週形成原始皮質;Control 一節寫胎兒腎上腺於 4 週開始發育。
- 確定區的功能:Embryology 寫 8–9 週確定區合成糖皮質素與礦物皮質素;Morphology 寫確定區在妊娠晚期之前看來僅產生少量類固醇,過渡區於胎兒發育末期才生成皮質醇;Adrenal Functions 又寫 8 週即產生皮質醇,醛固酮則到第三孕期才顯著。
- 補鈉速率:同段先寫超過 0.5–1 mEq/L 每小時增加風險,後寫不超過 0.5 mEq/L 每小時。
- 17α-羥化酶缺乏頻率:約 1/50,000 新生兒,與 21-OHD 約 1:15,000 相比,換算比例與「占全球 CAH 約 1%」、21-OHD 占 90%–95% 不相稱。
- 腎上腺出血病因:同段先說出生窒息與敗血症是最常見原因,後說病因大多未明。
- X 性聯 AHC:寫其他腦下垂體激素分泌不受損,緊接著描述低促性腺激素性腺功能低下;「其他」的範圍原文未界定。
疑似誤植或抽取問題(筆記已保留或標註)
- 「rennin–angiotensin」應為 renin,筆記寫作腎素。「3-HSD2」一處缺 β。
- 「7-dehydroxycholesterol」與同段 7-dehydrocholesterol 不一致,筆記依後者。
- 17α-羥化酶一節「deoxycorticosteroid」與他處 deoxycorticosterone 用語不同,筆記照原文譯為去氧皮質類固醇。
- 內文作 NROB1,章末 Suggested Readings 作 NR0B1;筆記沿用內文。
- DAX-1 的下視丘部位,分子基礎一節作 ventral–medial lateral nucleus,後文 SF-1 處作 ventromedial nucleus。
- FGD 基因「PRDS3」、腎上腺出血一節「herpes simplex virus type 6」的名稱,建議另行查證;筆記照原文。
- 甘油激酶基因座抽出文字為「Xp21.321.2」,連字號遺失,筆記依上下文寫作 Xp21.3-21.2,請對照原書。
- 3β-HSD2 一節用「secretion」描述酵素,也混用 type II 與 type 2;筆記統一為第 2 型。