PART XVI · RENAL AND GENITOURINARY SYSTEM · CHAPTER 79
腎絲球腎病變與腎小管功能異常Glomerulonephropathies and Disorders
本章重點 Key Points
- 腎病症候群(nephrotic syndrome, NS):持續性大量蛋白尿、低白蛋白血症、水腫、高血脂四者並存。
- 原發性先天性腎病症候群(primary congenital NS, CNS):由腎絲球基底膜及/或足細胞(podocyte)的結構或調節蛋白基因異常所致。
- CNS 的治療不使用免疫抑制,目標是減輕症狀、預防嚴重併發症。
- 造成次發性 NS 的感染:人類免疫缺乏病毒(HIV)、梅毒、弓蟲症、B 型肝炎、瘧疾、德國麻疹、巨細胞病毒。
- 腎小管性酸中毒(renal tubular acidosis, RTA)造成非陰離子間隙代謝性酸中毒。安排 RTA 檢查前,應先評估其他碳酸氫根(HCO3−)流失來源;也要知道早產兒腎小管不成熟,可能在出生後前 2 週出現自限性的中度代謝性酸中毒。
- 遺傳性腎小管病變罕見,可部分依血鉀高低、代謝性酸中毒或鹼中毒、有無高血壓及尿液發現來區分。
- 范康尼症候群(Fanconi syndrome):近端腎小管瀰漫性功能障礙,造成多尿,並流失 HCO3−、胺基酸、尿酸、磷酸鹽、葡萄糖及低分子量蛋白;可為單獨缺陷,也可能是更廣泛遺傳症候群的一部分。
- 原發性腎因性尿崩症(nephrogenic diabetes insipidus, NDI)可在孕期以羊水過多表現;新生兒期治療重點是維持足夠的液體平衡。
腎絲球腎病變 Glomerulonephropathies
何時考慮腎絲球腎病變:腎病範圍蛋白尿的定義
- 一般在出現 NS(持續性大量蛋白尿、低白蛋白血症、水腫、高血脂)時考慮腎絲球腎病變。
- 24 小時尿液收集:蛋白排出量 >40 mg/m2 體表面積/小時,符合腎病範圍蛋白尿(nephrotic range proteinuria)。
- 單次隨機尿(spot urine):24 小時收集不實際時,可改用未定時尿液的蛋白/肌酸酐比;腎病範圍定義為 ≥2 mg 蛋白/mg 肌酸酐。
先天性腎病症候群總論 Congenital Nephrotic Syndrome
定義與分類
- 先天性 NS(CNS):出生後前 3 個月內發病。
- 嬰兒型 NS(infantile NS):出生後第 1 年內發病。
- 兩者都可分為原發性與次發性,以原發性最常見。
- 原發性 CNS:腎絲球基底膜及/或足細胞內的結構或調節蛋白基因異常。
- 次發性 CNS:可為先天或周產期感染的表現,或與潛在代謝疾病有關。
機轉:足細胞與裂孔隔膜
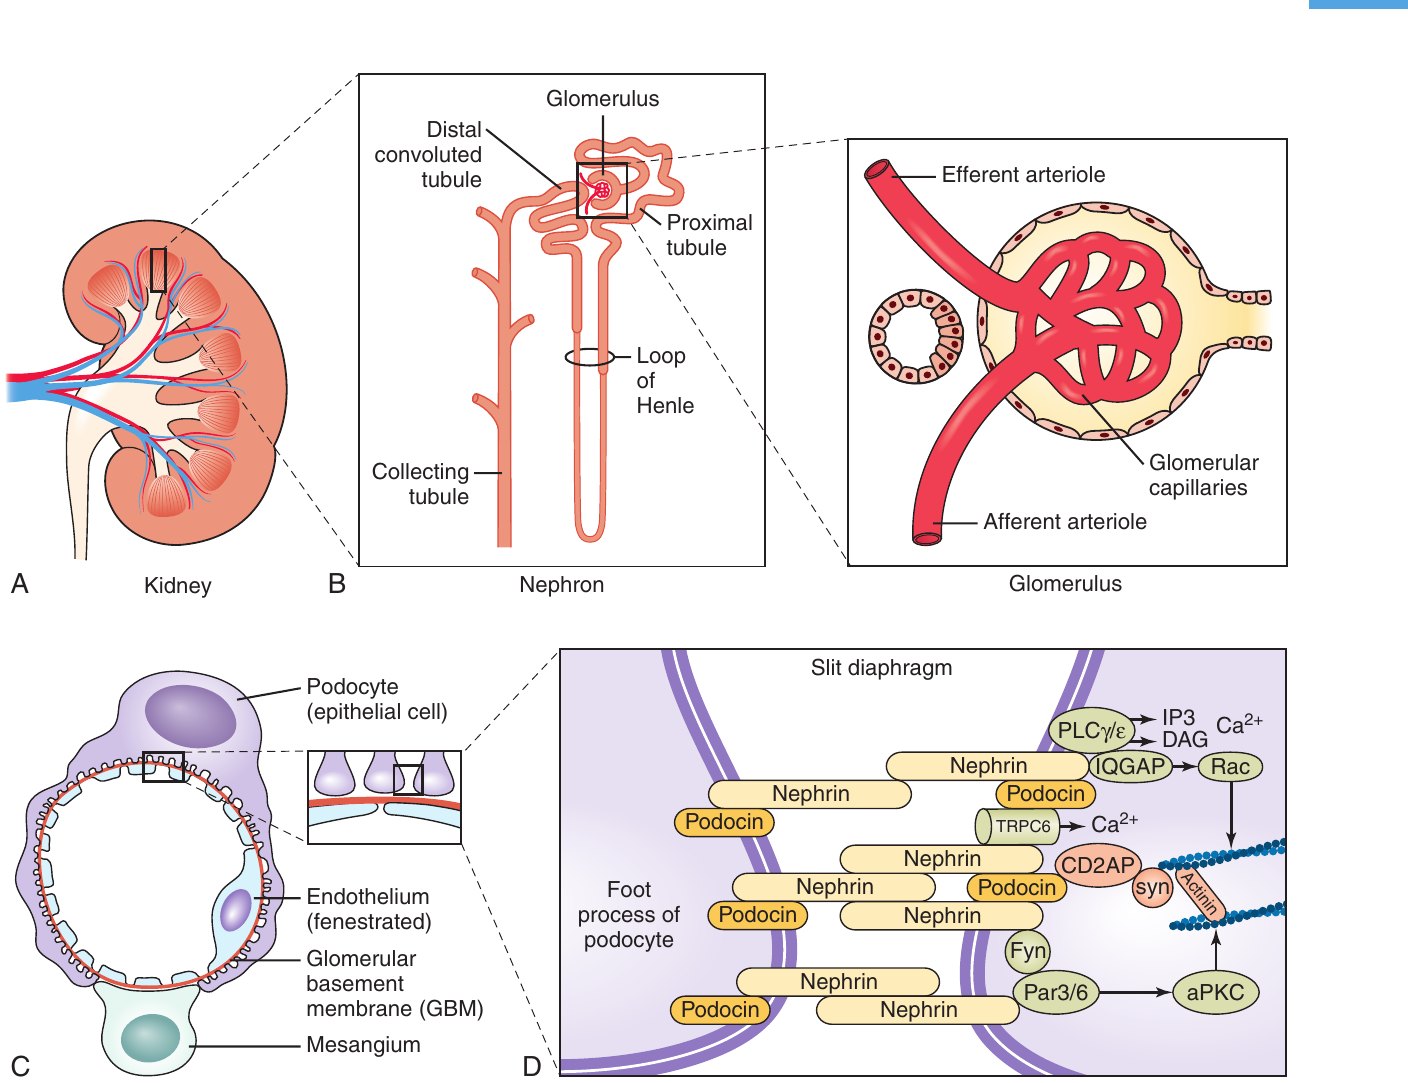
- 足細胞具廣泛的足突(foot processes),包繞腎絲球微血管,防止蛋白質由微血管漏到尿液空間。
- 足細胞由組成裂孔隔膜(slit diaphragm)的多種蛋白固定;裂孔隔膜位於足細胞之間。
- 足細胞或裂孔隔膜蛋白異常時,蛋白質等大分子可能漏入尿液空間,形成蛋白尿。
診斷
- 產前:有陽性家族史,或羊水甲型胎兒蛋白(alpha fetoprotein)升高(代表胎兒蛋白尿)時,可能在產前診斷。
- 嬰兒期:因臨床疑慮(水腫、生長遲滯、發展遲緩)或 NS 併發症(血栓栓塞、感染)而展開檢查並診斷。
- 基因篩檢:超過 85% 的 CNS 病人可找到基因異常。
- 腎臟切片一般不建議:基因篩檢成效好且可及,且切片發現常不具特異性。
- 光學顯微鏡最常見:繫膜細胞增生與硬化(mesangial hypercellularity and sclerosis)、近端小管擴張、微囊性變化,或局部節段性腎絲球硬化(focal segmental glomerular sclerosis, FSGS);這些都非致病特徵性(pathognomonic)表現。
- 電子顯微鏡:瀰漫性足突消失(diffuse foot process effacement)。
病程
- 多數 CNS 兒童需在幼年接受腎臟移植。
- 也有 CNS 自行緩解或進展延遲的個案報告,可能與較輕微的基因突變有關。
原發性先天性腎病症候群 Primary Congenital Nephrotic Syndromes
芬蘭型先天性腎病症候群 Finnish-Type CNS(MIM #256300)
- 基因:編碼 nephrin 蛋白的 NPHS1 突變,是體染色體隱性(autosomal recessive, AR)CNS 最常見的原因。
- 名稱由來:在芬蘭族群發生率約每 8000 活產 1 例,故稱芬蘭型 CNS(CNF)。
- 機轉:nephrin 是足細胞裂孔隔膜的必要成分。
- 典型表現:胎盤增大、早產、蛋白尿。除大量蛋白尿外可有顯微性血尿;通常在出生時或出生後前 3 個月內表現。
- 心臟:NPHS1 突變病人有肺動脈狹窄、開放性動脈導管等心臟異常的報告,但嚴重度與頻率尚未明確。
- 腎臟超音波:腎臟大、回音增強,皮髓質分界不清;此影像在各型先天性與嬰兒型 NS 都相似。
第 2 型先天性腎病症候群 CNS Type 2(MIM #600995)
- 基因:NPHS2 基因的 podocin 蛋白突變,為第二常見的 AR CNS;在中歐族群則是 CNS 最常牽涉的基因。
- 機轉:podocin 負責把 nephrin 帶到足細胞裂孔隔膜;缺乏時造成早發、嚴重的 NS。
- 發病時間:常比 NPHS1 突變稍晚,NS 多在 4 個月至 1 歲之間出現。
- 進展:一般認為進展到末期腎病(end-stage kidney disease, ESKD)較緩慢,從診斷到 ESKD 平均 6.6 年。
- 超音波:與其他先天性、嬰兒型 NS 相似。
Wilms 腫瘤抑制基因突變症候群 Wilms Tumor Suppressor Gene Mutation Syndromes(MIM #194072, 136680, 194080)
- WT1 突變的表現:可為單獨的瀰漫性繫膜硬化(diffuse mesangial sclerosis),或是伴 CNS 的症候群之一部分:WAGR(Wilms 腫瘤、無虹膜、泌尿生殖異常、智能障礙)、Frasier 或 Denys-Drash 症候群。
- ESKD:平均發生於 3 歲,但也可在嬰兒期發生;疾病嚴重度部分取決於突變類型。
- 腫瘤風險:有 Wilms 腫瘤與性腺母細胞瘤(gonadoblastoma)風險,應篩檢這些惡性腫瘤。
- 其他篩檢:應做染色體核型(karyotype)檢查,可能需進一步泌尿生殖影像,因為病人可能有性徵模糊(ambiguous genitalia)或其他泌尿生殖道異常,如男性隱睪、女性子宮異常。
Pierson 症候群 Pierson Syndrome(MIM #609049)
- 基因:AR 疾病,LAMB2 突變;此基因編碼層黏蛋白(laminin)β2 鏈,這種基底膜蛋白是腎絲球與眼部基底膜、視網膜及神經肌肉接合處不可或缺的成分。
- 典型表現:NS 加上眼部發現(常為小瞳孔 microcoria)與神經發展異常(如低張力)。
- 發病年齡:依突變類型而異,但許多在出生後前 3 個月內表現。
其他原發性病因 Other Primary Causes of CNS(MIM #251300, 161200)
- Galloway-Mowat 症候群:罕見 AR 疾病,NS 合併中樞神經系統異常(主要為小頭症);基因缺陷位於 WDR73,或 OSGEP、TP53RK、TPRKB、LAGE3。
- 指甲髕骨症候群(nail–patella syndrome):體染色體顯性(autosomal dominant, AD),與 LMX1B 突變有關;可有腎臟侵犯、指甲發育不良、青光眼,以及骨骼異常(典型為髂骨角 iliac horns)。雖可能有明顯蛋白尿,但通常不以 NS 表現。
| 疾病 | 基因/遺傳 | 受影響蛋白或結構 | 發病/進展 | 腎外表現與注意事項 |
|---|---|---|---|---|
| 芬蘭型 CNS | NPHS1/AR | nephrin(裂孔隔膜) | 出生時或前 3 個月內 | 胎盤增大、早產;可有心臟異常報告 |
| CNS 第 2 型 | NPHS2/AR | podocin(把 nephrin 帶到裂孔隔膜) | 多在 4 個月至 1 歲;至 ESKD 平均 6.6 年 | 原文未列腎外表現 |
| WT1 相關 | WT1/原文未述遺傳方式 | Wilms 腫瘤抑制基因 | ESKD 平均 3 歲,可早至嬰兒期 | Wilms 腫瘤、性腺母細胞瘤;泌尿生殖異常 |
| Pierson | LAMB2/AR | laminin β2 鏈 | 依突變而異,許多在前 3 個月內 | 小瞳孔、低張力等神經發展異常 |
| Galloway-Mowat | WDR73、OSGEP、TP53RK、TPRKB、LAGE3/AR | 原文未述 | 原文未述 | 中樞神經異常,主要為小頭症 |
原發性 CNS 的處置 Management of Primary Congenital Nephrotic Syndromes
治療原則
- 對特發性 NS 所用的免疫抑制治療無反應,因為基底膜或裂孔隔膜的功能性蛋白本身異常或缺失。
- 一般以症狀處置為主,目標是減少蛋白流失。
- 根治性治療是腎臟移植;在孩子長到合適體型前,以支持療法維持。
- 基本原則:維持血管內容積、減少蛋白尿、充足營養支持、維持電解質平衡。
白蛋白與利尿劑
- 有時輸注白蛋白,以補充流失蛋白並恢復血管內容積。
- 利尿劑與靜脈白蛋白併用,以避免嚴重水腫。
- 治療頻率依病人特性而異。
減少蛋白流失的藥物與腎切除
- 可用調節腎血流、降低腎絲球過濾率的藥物,嘗試限制蛋白流失。
- 血管張力素轉化酶抑制劑(angiotensin-converting enzyme inhibitors, ACE inhibitors)與非類固醇抗發炎藥(NSAIDs)可單用或併用。
- 若藥物處置不足以維持穩定的血清白蛋白並防止嚴重水腫,則有單側或雙側腎切除的適應症。
感染
- CNS 新生兒有多種嚴重併發症風險,需密切監測;部分原因是非特異性尿蛋白流失(如免疫球蛋白、凝血蛋白),導致敗血症、血栓與生長遲滯的發生率較高。
- 嚴重細菌感染是 CNS 嬰兒的主要死因之一。
- 靜脈免疫球蛋白(IVIG)因會快速從尿液流失,不建議常規使用;但在嚴重細菌感染時與抗生素併用可能有幫助。
營養與內分泌
- 沒有營養補充會生長遲滯,常需管灌餵食;一般用濃縮配方限制液體攝取。
- 建議飲食:高熱量(130 kcal/kg/day)、高蛋白(4 g/kg/day)、低鈉(依年齡 <0.5 至 2 g/day),並由腎臟營養師參與多專科團隊指導。
- 常見甲狀腺功能低下,因甲狀腺結合蛋白從尿液流失所致,以左旋甲狀腺素(levothyroxine)治療。
血栓
- 約 10% 的 CNS 兒童發生血栓併發症。
- 原因:尿中流失抗凝血酶 III(antithrombin III)與蛋白 S,加上血小板增多及血漿第 V、VIII 因子升高。
- 何時對腎病兒童抗凝並無標準指引;但需要中央靜脈通路者特別令人擔心高凝狀態,這群病人應接受抗血栓治療。
較少見的併發症
- 貧血:小型研究報告與運鐵蛋白(transferrin)及轉鈷胺素(transcobalamin)流失有關的難治性貧血。
- 銅缺乏:有報告指出銅藍蛋白(ceruloplasmin)流失造成銅缺乏,繼而發生嗜中性球減少與難治性貧血。
腎臟替代治療與移植預後
- 多數兒童最終需要腎臟替代治療。
- 目前 CNS 病人接受腎移植後,預期結果與其他病因造成 ESKD 的兒童相當。
- 少部分病人(尤其 CNF)移植後蛋白尿復發,原因是對先前缺乏的 nephrin 蛋白產生抗體。
| 問題 | 機轉 | 處置 |
|---|---|---|
| 水腫/血管內容積不足 | 蛋白流失 | 靜脈白蛋白併用利尿劑;不足以控制時考慮腎切除 |
| 感染 | 尿中流失免疫球蛋白 | 密切監測;IVIG 不常規使用,嚴重細菌感染時可能有助於併用抗生素 |
| 血栓(約 10%) | 流失 antithrombin III、蛋白 S;血小板增多;第 V、VIII 因子升高 | 無標準指引;需中央靜脈通路者應抗血栓治療 |
| 生長遲滯 | 蛋白流失 | 130 kcal/kg/day、蛋白 4 g/kg/day、低鈉;常需管灌 |
| 甲狀腺功能低下 | 甲狀腺結合蛋白流失 | levothyroxine |
| 貧血、銅缺乏 | 運鐵蛋白、轉鈷胺素、銅藍蛋白流失 | 原文未述治療 |
次發性先天性腎病症候群 Secondary Causes of Congenital Nephrotic Syndrome
- 雖然原發性較常見,但基因檢測陰性或臨床發現指向其他病因時,應考慮次發性原因。
- 代謝線索:蛋白尿合併代謝疾病徵象者,應評估粒線體細胞病變(mitochondrial cytopathies)。
- 外觀線索:乳頭內陷與其他畸形特徵者,應評估先天性糖基化異常(congenital disorders of glycosylation)。
- 感染:先天與周產期感染可造成 CNS,在開發中國家較常見;牽涉病原包括 HIV、梅毒、弓蟲症、B 型肝炎、瘧疾、德國麻疹、巨細胞病毒。
- 感染相關 NS 依腎絲球損傷程度,可能對適當抗微生物治療有反應。
其他腎絲球疾病 Other Glomerular Diseases
- 新生兒腎絲球腎炎(glomerulonephritis, GN):少見,主要見於個案報告。定義為蛋白尿與血尿,伴不同程度的急性腎損傷、寡尿與高血壓。
- 母體抗體與膜性腎病變(membranous nephropathy):罕見。母親缺乏中性內肽酶(neutral endopeptidase),接觸胎兒的中性內肽酶後產生抗體,抗體傳給新生兒。嬰兒可能出現暫時性腎絲球病變,也可能發展為慢性腎臟病。
- 紅斑性狼瘡:腎炎也可能來自母體全身性紅斑性狼瘡相關抗體傳給嬰兒。
腎小管疾病 Renal Tubular Disorders
腎小管的功能與新生兒評估的陷阱
- 腎小管調節並修飾腎絲球濾液,避免鹽分與水過度由尿液流失;各段缺陷造成不同病理。
- 近端小管:負責水與電解質的大量再吸收。
- 遠端腎元:精細調節最終尿液,密切調控酸鹼平衡與水再吸收。
- 新生兒以遺傳性腎小管功能障礙為主,但藥物與其他次發性原因也可能發生。
- 靜脈輸液、靜脈營養或電解質補充都會改變血清與尿液檢查,使新生兒腎小管疾病的評估變複雜。
- 早產兒腎小管的尿鈉排出高,在出生後第 1 個月內改善;這種不成熟可能在出生後最初幾週造成自限性的中度代謝性酸中毒。
腎小管性酸中毒 Renal Tubular Acidosis
分型
- 兒童出現非陰離子間隙、高氯性代謝性酸中毒時懷疑 RTA。共四型(Table 79.1):
- 第 1 型:遠端腎元缺陷。
- 第 2 型:近端小管缺陷。
- 第 3 型:第 1 型與第 2 型缺陷的混合。
- 第 4 型:醛固酮低下(hypoaldosteronism)或醛固酮阻抗。
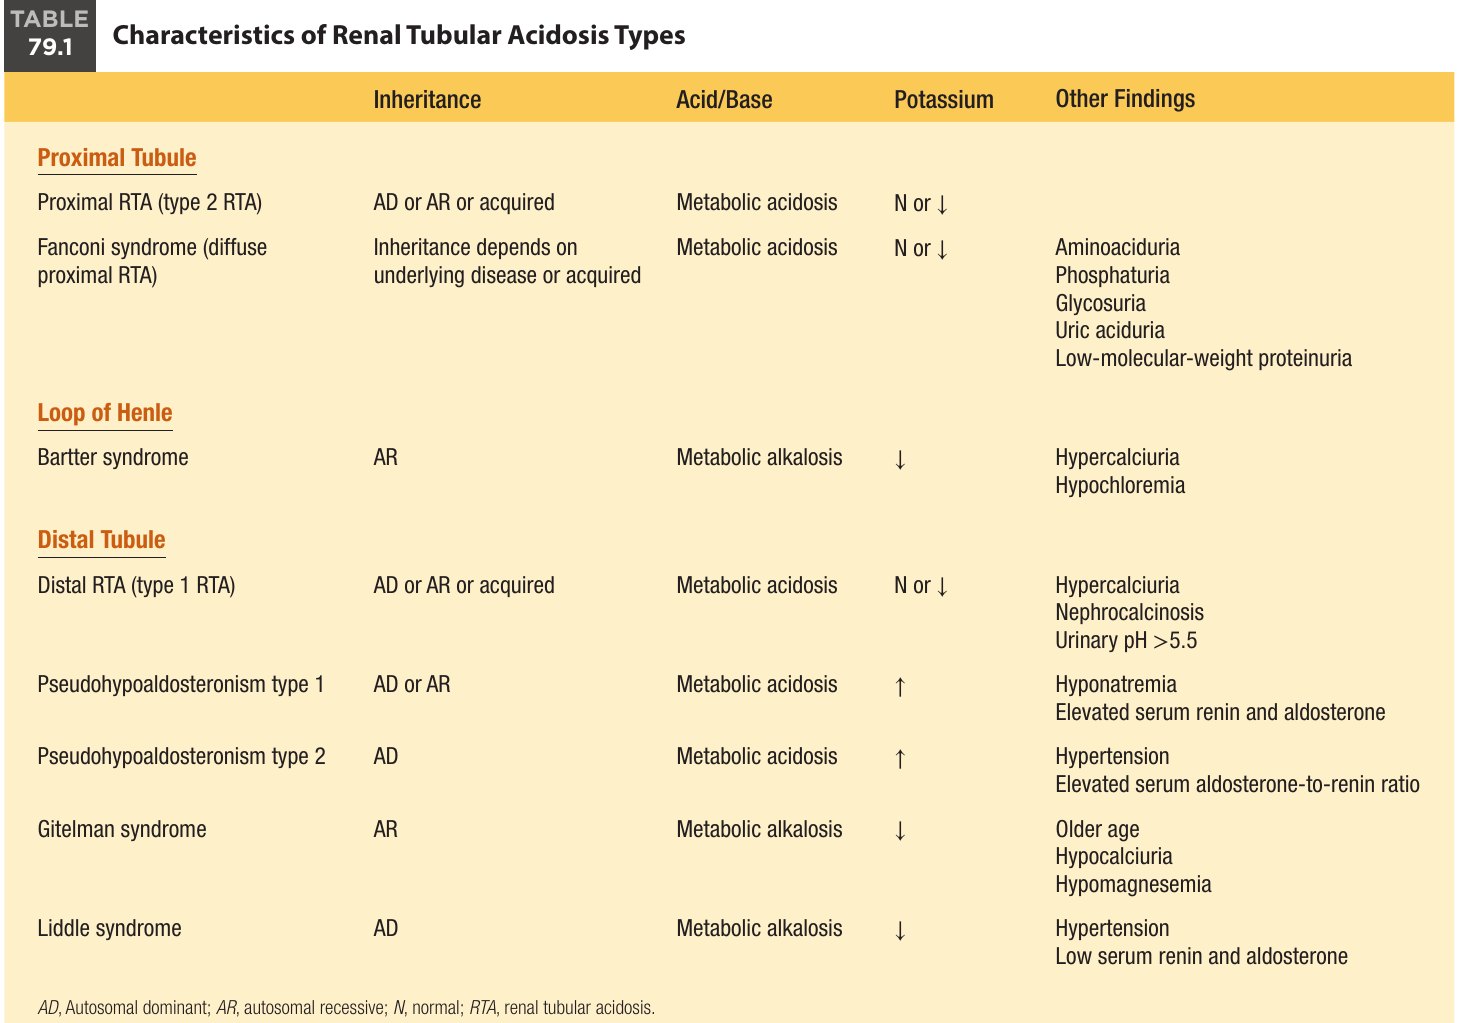
| 部位 | 疾病 | 遺傳 | 酸鹼 | 血鉀 | 其他發現 |
|---|---|---|---|---|---|
| 近端小管 | 近端 RTA(第 2 型) | AD、AR 或後天 | 代謝性酸中毒 | 正常或↓ | — |
| Fanconi 症候群(瀰漫性近端 RTA) | 依潛在疾病而定,或後天 | 代謝性酸中毒 | 正常或↓ | 胺基酸尿、磷酸鹽尿、糖尿、尿酸尿、低分子量蛋白尿 | |
| 亨利氏環 | Bartter 症候群 | AR | 代謝性鹼中毒 | ↓ | 高尿鈣、低血氯 |
| 遠端小管 | 遠端 RTA(第 1 型) | AD、AR 或後天 | 代謝性酸中毒 | 正常或↓ | 高尿鈣、腎鈣質沉著、尿 pH >5.5 |
| 假性醛固酮低下症第 1 型 | AD 或 AR | 代謝性酸中毒 | ↑ | 低血鈉;血清腎素與醛固酮升高 | |
| 假性醛固酮低下症第 2 型 | AD | 代謝性酸中毒 | ↑ | 高血壓;血清醛固酮/腎素比升高 | |
| Gitelman 症候群 | AR | 代謝性鹼中毒 | ↓ | 年齡較大、低尿鈣、低血鎂 | |
| Liddle 症候群 | AD | 代謝性鹼中毒 | ↓ | 高血壓;血清腎素與醛固酮低 |
臨床表現與初步評估
- RTA 兒童表現為生長遲滯、嘔吐與多尿。
- 應先評估其他 HCO3− 流失來源(如腹瀉)並加以處理,再進行 RTA 檢查。
- 應在孩子仍處於酸中毒時取得基準檢查:血清電解質、血氣與尿液檢體。
血清陰離子間隙(anion gap, AG)
血清 AG
AG = Na+ − (Cl− + HCO3−),即血清陽離子減去血清陰離子。
- 用來判斷屬於高 AG 或正常 AG 酸中毒;正常值依各機構儀器與方法而異。
- 高 AG 通常代表未測得陰離子增加;正常 AG 酸中毒通常因血清氯上升。
- RTA 與正常 AG 酸中毒相關。
尿液檢查
- 腎臟對代謝性酸中毒的正常反應:降低尿 pH,並排出尿中銨(NH4+)。
- 尿陰離子間隙(urinary anion gap):UNa+ + UK+ − UCl−,是尿 NH4+ 濃度的間接近似指標,因 NH4+ 無法直接測量。
- 尿 NH4+ 與 Cl− 排出高:尿陰離子間隙變負。
- 尿 NH4+ 低(UNa+ + UK+ > UCl−):尿陰離子間隙不適當地變正。
- 陷阱:容積不足且尿鈉低(≤25 mmol/L)時,腎臟再吸收氯、氨排出受限,尿陰離子間隙也為正;此情境可能模仿 RTA 的血清與尿液陰離子間隙表現。
- 尿滲透壓間隙(urinary osmolar gap):也有助於判斷 NH4+ 排出是否足夠。計算項目包含 UOsm、UNa+、UK+、尿素(mg/dL,除以 2.8)與葡萄糖(mg/dL,除以 18);原文排印的式子見章末「閱讀時請留意」。升高(>100 mOsm/kg)提示 NH4+ 排出高。
遠端腎小管性酸中毒(第 1 型)Distal Renal Tubular Acidosis (Type 1 RTA)
- 機轉:集尿管無法排出足夠的氫離子(H+)。
- 表現:遺傳性遠端 RTA 通常早發,有高氯性代謝性酸中毒、生長遲滯、高尿鈣與腎鈣質沉著(nephrocalcinosis);腎鈣質沉著通常在出生後第 1 個月內即可由超音波看到。
- 低血鉀:遠端氫離子分泌減少,為維持濾液電中性而增加遠端鉀排出,病人可能低血鉀。
- 聽力:H+ 腺苷三磷酸酶(adenosine triphosphatase)的特定 AR 突變,與遠端 RTA 合併感音神經性聽損(sensorineural hearing loss)有關。
- 尿液:尿 pH 不適當地偏高,一般 >5.5;尿陰離子間隙通常為正,尿滲透壓間隙低,代表 NH4+ 排出不足。
- 治療:補充鹼劑(alkali)。
單獨近端腎小管性酸中毒(第 2 型)Isolated Proximal Renal Tubular Acidosis (Type 2 RTA)
- 很少單獨出現,通常伴隨 Fanconi 症候群這類較瀰漫的近端腎小管功能障礙。
- 機轉:近端小管一般再吸收濾過 HCO3− 的 80%,因此缺陷造成大量碳酸氫鹽尿與酸中毒。
- 血鉀:可正常或降低,因代謝性酸中毒時近端鉀再吸收受損。
- 遺傳型:遺傳性單獨近端 RTA 罕見,可能與眼部異常及神經學發現(智能障礙、家族性偏頭痛)相關;發病年齡不一。
- 與遠端 RTA 的區別:沒有高尿鈣,也沒有腎鈣質沉著。
- 尿 pH 的變化:碳酸氫鹽尿使尿 pH 常不適當地偏高(>5.5);血清 HCO3− 下降後,腎絲球濾出的 HCO3− 減少,尿 pH 也會下降(<5.5)。
- 治療:補充鹼劑矯正代謝性酸中毒;常需大劑量 HCO3− 才能維持平衡。此治療常使低血鉀惡化,因此也需補鉀。
| 項目 | 遠端 RTA(第 1 型) | 近端 RTA(第 2 型) |
|---|---|---|
| 缺陷 | 集尿管排 H+ 不足 | 近端 HCO3− 再吸收缺陷 |
| 高尿鈣/腎鈣質沉著 | 有 | 無 |
| 尿 pH | 不適當偏高,一般 >5.5 | 先 >5.5;血清 HCO3− 下降後 <5.5 |
| 血鉀 | 可能低 | 正常或低 |
| 相關表現 | 特定 AR 突變合併感音神經性聽損 | 眼部異常、智能障礙、家族性偏頭痛;常伴 Fanconi 症候群 |
| 治療 | 鹼劑 | 大劑量鹼劑,並需補鉀 |
高血鉀性腎小管病變(第 4 型 RTA)Hyperkalemic Tubulopathies (Type 4 RTA)
醛固酮低下 Hypoaldosteronism
- 臨床上的醛固酮低下,可能因醛固酮製造不足,或腎小管無法回應醛固酮(假性醛固酮低下症 pseudohypoaldosteronism)。
- 醛固酮缺乏可為原發(先天性腎上腺功能不全),或因藥物、感染而次發;此部分超出本章範圍。
假性醛固酮低下症第 1 型 Pseudohypoaldosteronism Type 1
- PHA1 可為 AR(MIM #264350)或 AD(MIM #177735)。
- AR PHA1:編碼上皮鈉通道(epithelial sodium channel, ENaC)的三個基因(SCNN1A、SCNN1B、SCNN1G)之一發生功能喪失突變。影響所有礦物皮質素標的,可在嬰兒期以容積不足、低血鈉、高血鉀與酸中毒表現。
- 因礦物皮質素阻抗,症狀與檢驗結果符合醛固酮低下,但腎素與醛固酮濃度升高。
- AD PHA1:礦物皮質素受體基因(NR3C2)突變;表現較輕,僅限腎臟,臨床上可能隨年齡改善。
- 處置:補充 Na+ 並限制 K+。
假性醛固酮低下症第 2 型 Pseudohypoaldosteronism Type 2(MIM #145260, 614491, 614492, 614495, 614496)
- PHA2 又稱 Gordon 高血鉀-高血壓症候群(Gordon hyperkalemia-hypertension syndrome),AD 疾病,由 WNK1、WNK4、KLHL3 或 CUL3 突變造成。
- 表現:傳統上於較大年齡出現,腎功能正常,有高血鉀、高血壓與輕度代謝性酸中毒。
- 機轉:遠端迴旋小管的突變使 Na+ 與 Cl− 再吸收增加,造成容積過多與高血壓。
- 診斷線索:腎素受抑制,但醛固酮未被抑制,因此醛固酮/腎素比升高。
- 治療:低劑量利尿劑為主,病人通常對 thiazide 反應極佳。
Fanconi 症候群 Fanconi Syndrome
定義與藥物
- 近端小管瀰漫性功能障礙;兒童有多尿,並流失 HCO3−、胺基酸、尿酸、磷酸鹽、葡萄糖與低分子量蛋白。
- 可為單獨缺陷,或是更廣泛遺傳症候群的一部分。
- 許多藥物也可造成近端小管功能障礙,常見者包括 tenofovir、ifosfamide、碳酸酐酶抑制劑(carbonic anhydrase inhibitors)與胺基糖苷類(aminoglycosides)。
酪胺酸血症與典型半乳糖血症
- 酪胺酸血症(tyrosinemia,MIM #276700)與典型半乳糖血症(classic galactosemia,MIM #230400)都可造成 Fanconi 症候群;兩者皆在美國統一新生兒篩檢項目內,因此常早期診斷。
- 酪胺酸血症:AR;酪胺酸的毒性代謝物堆積於肝與腎。早期以 nitisinone 減少毒性代謝物生成,可改善近端小管功能障礙。
- 典型半乳糖血症:AR;早期表現為嘔吐、嗜睡、肝腫大、敗血症與生長遲滯,嬰兒期也可能有白內障。近端小管功能障礙可伴隨並加重病情,但早期調整飲食可防止惡化。
遺傳性果糖不耐症 Hereditary Fructose Intolerance(MIM #229600)
- 通常要到飲食開始加入果糖或蔗糖才表現,嬰兒出現嘔吐與低血糖。
- 後續評估可能發現近端小管功能障礙,因腎內缺乏 aldolase B。
- 早期調整飲食可預防腎臟併發症。
Lowe 症候群 Lowe Syndrome(MIM #309000)
- 又稱眼腦腎症候群(oculocerebrorenal syndrome),是可造成 Fanconi 症候群的罕見 X 染色體連鎖症候群。
- 先天性白內障與低張力常在出生時發現;近端小管病變與生長遲滯在之後數週至數月出現。
- 許多病人發展為慢性腎臟病,並在人生第二個十年(second decade)進入末期腎病。
Dent 病 Dent Disease(MIM #300009)
- 另一種罕見的 X 染色體連鎖隱性近端小管病變,特徵為高尿鈣與反覆腎結石。
- 尿磷流失可在嬰兒期造成佝僂病與明顯骨骼異常。
Fanconi-Bickel 症候群 Fanconi-Bickel Syndrome(MIM #227810)
- Fanconi 症候群是其定義特徵;由 GLUT2 突變造成,特徵為肝與腎功能障礙。
- 一般在出生數個月後表現,但也可見於嬰兒早期。
腎病型胱胺酸症 Nephropathic Cystinosis(MIM #219800)
- 流行病學:兒童原發性近端小管功能障礙最常見的原因。
- 機轉:AR 溶酶體儲積症,CTNS 突變造成轉運蛋白 cystinosin 缺陷。此蛋白負責胱胺酸(cystine)經溶酶體的運輸,失常時全身堆積胱胺酸。
- 腎臟表現:胱胺酸堆積於近端小管細胞,早期即出現,常因此獲得診斷。
- 其他臨床特徵:角膜沉積、肝腫大、胰島素依賴型糖尿病、無力、不孕與性腺功能低下。角膜沉積起初造成畏光,之後導致明顯視力障礙。
- 診斷:測白血球胱胺酸濃度、偵測角膜沉積或基因檢測;基因檢測也可經絨毛取樣(chorionic villi sampling)在產前進行。
- 治療:cysteamine 於 1976 年發現,是治療上的突破,現為主要療法。
- 降低細胞內胱胺酸濃度;雖無法逆轉腎小管功能障礙,但有助於保存腎絲球過濾率、延後 ESKD。
- 以白血球胱胺酸濃度監測療效。
- 遵從性困難:副作用多(腸胃不適、口臭、體味,高劑量時有皮膚病灶),且需每 6 小時給藥;較新的延遲釋放劑型每日兩次,可能較容易。
- cysteamine 眼藥水用來限制角膜沉積,需每小時給藥。
| 疾病 | 遺傳/基因 | 表現線索 | 處置或預後 |
|---|---|---|---|
| 酪胺酸血症 | AR | 新生兒篩檢項目;毒性代謝物堆積於肝腎 | 早期 nitisinone |
| 典型半乳糖血症 | AR | 新生兒篩檢項目;嘔吐、嗜睡、肝腫大、敗血症、白內障 | 早期調整飲食 |
| 遺傳性果糖不耐症 | 原文未述;aldolase B 缺乏 | 加入果糖或蔗糖後嘔吐、低血糖 | 早期調整飲食 |
| Lowe 症候群 | X 連鎖 | 先天性白內障、低張力 | 許多於 second decade 進入 ESKD |
| Dent 病 | X 連鎖隱性 | 高尿鈣、反覆腎結石、佝僂病 | 原文未述 |
| Fanconi-Bickel | GLUT2 | 肝腎功能障礙;數個月後表現 | 原文未述 |
| 胱胺酸症 | AR/CTNS | 角膜沉積、肝腫大、糖尿病、性腺功能低下 | cysteamine 延後 ESKD |
低血鉀性腎小管病變 Hypokalemic Tubulopathies
Bartter 症候群 Bartter Syndrome(MIM #601678, 241200, 607364, 613090, 602522, 601198)
- 病因:亨利氏環粗升枝(thick ascending limb, TAL)的 AR 突變;類型眾多,已發現 SLC12A1、KCNJ1、CLCNKB、CLCNKA、BSND、CASR 基因突變。
- 流行病學:極罕見,依成人研究盛行率為 1/1,000,000。
- 就醫原因:常因生長發育不良而受注意,通常在幼年。
- 機轉:TAL 中涉及 Na-K-2Cl 共同轉運蛋白的氯化鈉再吸收受損,導致尿濃縮能力下降、多尿、容積不足,並活化腎素-醛固酮系統。次發的醛固酮活化增加 Na+ 再吸收與 K+、H+ 排出。此生理可類比環利尿劑的效果。
- 檢驗:低血鉀、代謝性鹼中毒、低血氯、高尿鈣;血鎂常正常。高尿鈣可能使腎鈣質沉著在嬰兒期發生。
- 與容積不足的鑑別:有時不易區分。尿 Cl− 很有用:容積不足者應偏低(<35 mEq/L);Bartter 症候群獨特之處是低血氯時尿 Cl− 仍升高。
- 第 IV 型:barttin 蛋白存在於腎與內耳,因此獨特地合併感音神經性聽損。
- 診斷:基因檢測可確認診斷與突變類型,但診斷主要靠臨床。第 I、II、IV 型可能在羊水過多的評估中於產前發現;懷疑 Bartter 症候群時,羊水甲型胎兒蛋白應偏低。
- 治療:
- 早期液體處置,給予足夠容積與電解質,才能正常生長。
- TAL 缺陷使前列腺素 E2 上調,因此 NSAIDs 可抵消此問題,減少水分與電解質流失。
- spironolactone 與 amiloride 也可用來限制遠端鉀流失,減少大劑量補鉀的需求。
- MAGE-D2 型:較新描述的突變,黑色素瘤相關抗原 D2(melanoma-associated antigen D2)位於 X 染色體,與嚴重但暫時性的新生兒 Bartter 症候群有關,也與周產期死亡相關。
- 表現更早更重,約妊娠第 20 週出現羊水過多。
- 因大量羊水過多,嬰兒常早產。
- 在研究的少數嬰兒中,多尿於出生後中位數 4.5 週緩解。
Gitelman 症候群 Gitelman Syndrome(MIM #263800)
- 基因:AR,SLC12A3 缺陷;此基因編碼遠端迴旋小管的氯化鈉共同轉運蛋白。
- 表現:與 Bartter 症候群相似,有低血鉀與代謝性鹼中毒;但通常較晚發病,並有低血鎂與低尿鈣。可類比使用 thiazide 利尿劑者的檢驗發現。
- 症狀:常見肌肉無力、感覺異常、麻痺或手足抽搐(tetany)。
- 診斷:主要依血清與尿液電解質,可由基因檢測確認。
- 治療:NSAIDs 與阻斷遠端鉀鈉交換的藥物,併用補鉀與補鎂。
Liddle 症候群 Liddle Syndrome(MIM #177200, 618114, 618126)
- 基因:AD,SCNN1B、SCNN1G 或 SCNN1A 突變,各編碼 ENaC 的一個次單元;兒童有高血壓。
- 機轉:負責遠端鈉再吸收的通道發生功能獲得(gain of function)突變,造成鈉及隨後的水過度再吸收。
- 檢驗:腎素與醛固酮低;典型伴低血鉀與代謝性鹼中毒。
- 治療:首選 triamterene 或 amiloride,直接抑制 ENaC;低鈉飲食也有助於減少 ENaC 活化的影響。
| 項目 | Bartter | Gitelman | Liddle |
|---|---|---|---|
| 部位 | 亨利氏環粗升枝 | 遠端迴旋小管 | 遠端(ENaC) |
| 遺傳 | AR | AR | AD |
| 藥物類比 | 環利尿劑 | thiazide 利尿劑 | — |
| 發病 | 幼年;部分於產前 | 較晚 | 原文述及兒童 |
| 尿鈣 | 高 | 低 | 原文未述 |
| 血鎂 | 常正常 | 低 | 原文未述 |
| 血壓/腎素軸 | 腎素與醛固酮系統活化 | 原文未述 | 高血壓;腎素與醛固酮低 |
| 治療 | 補液與電解質、NSAIDs、spironolactone、amiloride | NSAIDs、阻斷遠端鉀鈉交換藥物、補鉀鎂 | triamterene 或 amiloride、低鈉飲食 |
其他腎小管病變:腎因性尿崩症 Other Tubulopathies: Nephrogenic Diabetes Insipidus(MIM #304800, 125800)
遺傳與機轉
- 兒童 NDI 以原發性多於次發性。
- 精胺酸血管加壓素第 2 型受體(arginine vasopressin receptor type 2, AVPR2)突變為 X 染色體連鎖隱性,是最常見的基因缺陷,占原發性 NDI 的 90%。
- 正常生理:腦下垂體因容積不足釋放精胺酸血管加壓素,訊號使水再吸收增加。受體位於集尿管細胞基底外側面;活化後水通道蛋白(aquaporin)移到腎元管腔面(apical surface)再吸收水。
- AVPR2 突變使受體無法適當與循環中的血管加壓素作用,造成血管加壓素阻抗。
- 水通道蛋白缺陷為 AR 遺傳,少見得多。
臨床表現與併發症
- 遺傳性 NDI 在幼年以多尿、生長遲滯與高血鈉性容積不足表現。
- 無法依口渴自行增加飲水的嬰幼兒併發症風險最高,尤其在生病時。
- 長期併發症:發展遲緩、生長障礙、慢性腎臟病,一般認為都是反覆容積與 Na+ 不足及快速體液移動所致。
- 孕期可能發現羊水過多。
診斷
- 影像常見泌尿系統擴張,因尿量很大。
- 高血鈉性容積不足與多尿時,精胺酸血管加壓素濃度升高有助於區分中樞性尿崩症與 NDI;去氨加壓素(desmopressin)試驗亦可。
- 確定診斷靠基因檢測。
治療
- 新生兒期重點是提供足夠液體。
- 降低配方奶滲透壓有助於維持平衡,因為這些孩子排出滲透負荷的能力有限。
- 母乳的滲透與鹽分負荷低於牛奶配方(高滲透壓也需要更多尿量),所以母乳哺育嬰兒常比配方奶嬰兒晚出現症狀。
- Thiazide 利尿劑:阻斷遠端小管氯化鈉再吸收,造成輕度容積不足,刺激近端小管鈉與水再吸收上調,以抵消部分遠端腎元的大量失水。
- 非類固醇前列腺素合成酶抑制劑(prostaglandin-synthetase inhibitors):增加尿濃縮能力,與 thiazide 併用時特別有效;但腸胃不適可能限制使用。
- Sildenafil:近期被提出作為治療阻抗病人減少蛋白尿的可能療法(用語疑義見章末)。
- 目前療法主要在緩解症狀;新研究正探討蛋白質摺疊與增加蛋白表現,以更針對病因。
臨床反思:NICU 視角 Clinical Reflection—NICU Perspective
臨床上可帶走的重點
- 出生後前 3 個月的 NS 先想原發性基因病因;基因篩檢可找到超過 85% 的 CNS 病人的基因異常,腎切片一般不建議。基因檢測陰性或有其他線索時,再找感染與代謝等次發原因。
- CNS 不用免疫抑制。照護目標是撐到體型足以移植:維持血管內容積、減少蛋白尿、營養與電解質。
- CNS 新生兒要盯緊感染與血栓。需要中央靜脈通路者應接受抗血栓治療;IVIG 不常規給,但嚴重細菌感染時可能有助於併用抗生素。
- WT1 突變者要記得篩檢腫瘤、核型與泌尿生殖異常。
- 早產兒出生後最初幾週的中度代謝性酸中毒,可能只是腎小管不成熟;輸液、靜脈營養與電解質補充也會干擾檢查判讀。
- 懷疑 RTA 時,先排除腹瀉等 HCO3− 流失來源,並在孩子仍酸中毒時抽血留尿。容積不足會使尿陰離子間隙呈正,模仿 RTA。
- 羊水過多的鑑別中要想到 Bartter 症候群(第 I、II、IV 型、MAGE-D2 型)與原發性 NDI。
- 低血鉀合併代謝性鹼中毒時,尿 Cl− 可協助區分容積不足與 Bartter 症候群。
- NDI 嬰兒無法依口渴飲水,生病時風險最高;新生兒期首要是足夠液體與較低滲透壓的餵食。
閱讀時請留意 Points to Verify
原文內部不一致
- 早產兒酸中毒的時間:Key Points 寫 first 2 weeks of life,內文寫 first few weeks of life。
- CNS 定義與第 2 型發病年齡:CNS 定義為前 3 個月內發病,但 CNS 第 2 型(NPHS2)的 NS 多在 4 個月至 1 歲出現,已超出此定義而屬嬰兒型範圍;同段又稱缺乏 podocin 造成 early onset, severe NS,卻進展較緩慢。
- Bartter 症候群的遺傳:內文開頭與 Table 79.1 皆列 AR,但同節的 MAGE-D2 型位於 X 染色體。
- Table 79.1 的範圍:表名為 RTA 類型,卻納入 Bartter、Gitelman、Liddle 等代謝性鹼中毒疾病;內文所述第 3 型 RTA 未列入,原文也未進一步說明第 3 型。
- NDI 段的 sildenafil:原文寫 reduce proteinuria,但 NDI 的主要問題是多尿,本段其他內容未提蛋白尿,疑似誤植;無法由本章確認,筆記照原文保留。
- Key Points 的小標題:RTA、Fanconi 症候群與 NDI 等項目都排在 Congenital Nephrotic Syndrome 小標題之下,實際上屬於腎小管疾病。
公式與排版待確認
- 血清 AG:抽出文字遺失運算符號,筆記依原文 subtracting the serum anions from the serum cations 的說明確認。
- 尿滲透壓間隙:抽出文字為 UOsm − 2UNa+ + 2UK+ + (Uurea (mg/dL)/2.8) + Uglucose (mg/dL)/18,未見括號,符號範圍無法由本章確認,故筆記不改寫成完整公式,請對照原書。
- 小節順序:RTA 一段的雙欄文字錯位(遠端 RTA、近端 RTA 與 PHA2 標題穿插),筆記依抽出文字的標題順序排列。原文「醛固酮缺乏」一句也跨欄斷開,依上下文接合為 congenital adrenal insufficiency。