PART XII · NEUROLOGIC SYSTEM · CHAPTER 57
新生兒神經肌肉疾病Neonatal Neuromuscular Disorders
本章重點 Key Points
- 評估新生兒張力低下(neonatal hypotonia)時要把神經肌肉疾病納入考量,診斷檢查應採循序漸進的方式。
- 肌酸磷酸激酶(creatine phosphokinase, CPK)正常,並不能完全排除肌肉疾病。
- 肌電圖(electromyography, EMG)對張力低下與肌無力的診斷評估有幫助。
- 脊髓性肌肉萎縮症(spinal muscular atrophy, SMA)可在新生兒期發病,且其治療具時效性;針對 SMA 常見基因缺失的檢測,在美國已愈來愈普遍地納入新生兒篩檢。
- 對神經肌肉疾病病人而言,尋求基因診斷至關重要。
新生兒神經肌肉疾病總論 Neonatal Neuromuscular Disorders
疾病範圍與臨床表現 Scope and Presentation
神經肌肉疾病依病灶位置,由末梢往中樞可分為四大類:
| 病灶位置 | 代表疾病 |
|---|---|
| 肌肉(muscle) | 先天性肌病(congenital myopathies)、肌肉失養症(muscular dystrophies) |
| 神經肌肉接合處(neuromuscular junction) | 重症肌無力(myasthenia gravis)、先天性肌無力症候群(congenital myasthenic syndromes) |
| 周邊神經(nerves) | 神經病變(neuropathies) |
| 前角運動神經元(anterior horn motor neurons) | 脊髓性肌肉萎縮症(spinal muscular atrophies) |
- 新生兒期的典型表現是軟嬰症候群(floppy infant syndrome),可伴或不伴關節攣縮(contractures)。
- 呼吸功能不全與吞嚥困難可能是臨床最突出的問題,且常與明顯的張力低下及肌無力並存。
- 本章依序回顧新生兒期發病的神經肌肉疾病(臨床細節,以及適用時的病理、遺傳與影像面向),最後討論懷疑此類疾病時的診斷評估方式。
原發性肌肉疾病 Primary Muscle Disorders
分類與共通特徵 Classification and Shared Features
過去依組織病理(histopathology)標準,將新生兒肌肉疾病分為四類:
- 先天性肌肉失養症(congenital muscular dystrophies, CMDs)
- 先天性肌病(congenital myopathies, CMs)
- 先天性肌強直性失養症(congenital myotonic dystrophy)
- 代謝性肌病(metabolic myopathies)
| 項目 | 先天性肌肉失養症(CMD) | 先天性肌病(CM) |
|---|---|---|
| 肌肉切片 | 失養性變化(dystrophic changes),肌纖維及其結構被破壞 | 變化較細微,肌纖維結構保留 |
| 肌無力病程 | 傾向進行性 | 相對靜止;部分 CM 有肌力改善的報告 |
| 中樞神經侵犯 | 較常見(先天性肌強直性失養症亦同) | 較少 |
| CPK | 傾向升高 | 正常或輕度升高 |
- 兩者雖在組織病理與基因上不同,表型卻常難以區分,共同特徵是先天發病的肌無力與張力低下。部分鑑別特徵出生時即可見,部分要到日後才明顯。
- 遺傳方式:許多疾病為散發或體染色體隱性,僅少數值得注意的例外:
- 第 1 型先天性肌強直性失養症:體染色體顯性,並有遺傳早發現象(anticipation)。
- Collagen VI 相關疾病與 RYR1 相關疾病:顯性與隱性遺傳皆可能。
- 分類的現況:過去十年的基因進展原本被期待能釐清這群異質性疾病,結果卻顯示純基因分類對臨床醫師並不實用,因為常出現一個基因對應多種表型、同一表型由多種基因造成的情況。近年的分類嘗試同時納入基因、病理與臨床資料;作者認為,最終依循機轉取向(mechanistic approach)的分類可能最有幫助。
先天性肌肉失養症 Congenital Muscular Dystrophies
CMD 是一群異質性疾病,共同點是肌肉切片呈失養性過程。隨著基因不斷被發現,最新分類將其分為七個亞型:
- Merosin 缺乏型先天性肌肉失養症(merosin-deficient CMD)
- α-肌萎縮蛋白聚醣病變(α-dystroglycanopathies)
- Collagen VI 相關疾病(collagen VI-related disorders)
- LMNA 相關先天性肌肉失養症(LMNA-related CMD)
- SEPN1 相關肌病(SEPN1-related myopathy)
- RYR1 相關肌病(RYR1-related myopathies)
- 無基因診斷的 CMD(CMD without a genetic diagnosis)
分類提醒SEPN1 與 RYR1 通常被視為肌病,之所以列入此分類,是因為其發病時的表型差異很大。
LAMA2 相關 CMD(Merosin 缺乏型;MDC1A)LAMA2-Related CMD
- 遺傳與機轉:LAMA2 基因體染色體隱性突變。此基因編碼 merosin 的 α2 次單元,merosin 是細胞外基質(extracellular matrix)的必要成分。
- 流行病學:在英國,MDC1A 曾是最常見的 CMD,其次(以群組計)為肌萎縮蛋白聚醣病變與 collagen VI 肌病。
- 臨床表現:常於出生時或嬰兒早期出現嚴重張力低下與瀰漫性肌無力;哭聲微弱、吸吮與吞嚥不佳及呼吸衰竭常見。較嚴重者出生時即可有攣縮,或隨時間發生。
- 中樞神經:與肌萎縮蛋白聚醣病變不同,MDC1A 新生兒通常沒有腦病變(encephalopathy),認知與語言發展正常。
- 腦部 MRI 的白質 T2 與 FLAIR 訊號異常要到出生第一年的後半才變明顯。
- 約 20% 的病人會發生癲癇。
- 周邊神經:常有輕度脫髓鞘神經病變(demyelinating neuropathy),但一般不是臨床主角。
- 檢驗:新生兒期與嬰兒期 CPK 升高至正常上限的 4 至 5 倍。
- 病理:除失養性特徵外,免疫染色可見 laminin α2 減少或缺如。
- 照護:以支持性治療為主。
肌萎縮蛋白聚醣病變 Dystroglycanopathies
生物學背景
- Dystroglycan 複合體包含 α- 與 β-dystroglycan,是連接細胞骨架與細胞外基質的跨膜複合體之一,屬於較大的肌萎縮蛋白–醣蛋白複合體(dystrophin-glycoprotein complex)。
- α-dystroglycan 是複合體的細胞外部分,藉其高度醣基化的片段與 laminin α2、agrin 等細胞外基質蛋白作用。
- Dystroglycan 作為多種細胞外基質蛋白的受體,對維持肌細胞結構完整與突觸生成(synaptogenesis)扮演重要角色。
- 在中樞神經系統,它參與前腦發育(特別是神經元遷移)、突觸可塑性與血腦屏障完整性;在眼睛與分泌性組織等也有重要功能。
共同病理機轉:α-dystroglycan 的 O-醣基化(O-glycosylation)缺陷,使 dystroglycan 複合體與細胞外基質蛋白的作用異常。表型差異極大,從新生兒期嚴重肌無力、早期致死合併腦部與眼睛發育異常,到成年才發現的無症狀高 CK 血症(hyperCKemia)。
| 分類 | 基因缺陷 | 重點 |
|---|---|---|
| 原發性(primary) | DAG1 基因突變(編碼兩種 dystroglycan) | 最新加入的一群,僅少數病例,皆見於近親家庭;表型與較常見的次發性相似,輕重皆有 |
| 次發性(secondary) | 編碼參與 α-dystroglycan O-醣基化酵素的基因突變 | 酵素作用於內質網與高基氏體層級;過去二十年相關酵素與基因數目大幅增加 |
| 三級性(tertiary) | 編碼寡醣建構單元(oligosaccharide building blocks)生成相關酵素及其他因子的基因突變 | 新興的一群,表型與其他肌萎縮蛋白聚醣病變無法區分 |
次發性病變的表型譜
- 嚴重型:傳統稱為 Walker Warburg 症候群或肌眼腦病(Muscle Eye Brain disease)。出生時即有嚴重肌無力與張力低下,並常合併嚴重腦部與眼睛畸形。雖然肌張力低下與無力很嚴重,臨床上主導畫面的卻是腦病變、腦眼畸形,有時還有癲癇。CPK 通常升高。
- 腦部侵犯(一項或多項組合):
- 腦回與皮質:無腦回(agyria)、平滑腦(lissencephaly,第 2 型,「鵝卵石」cobblestone)、局部巨腦回(pachygyria)或多小腦回(polymicrogyria)、異位症(heterotopia)
- 胼胝體完全或部分發育不全(agenesis of corpus callosum)
- 小腦異常;腦幹異常,包括「扭結」(kinked)外觀;後顱窩囊腫(posterior fossa cyst)
- 枕部腦膨出(occipital encephalocele)、小頭症、水腦、白質變化
- 眼睛異常同樣多變:白內障、前房異常、後房異常、小眼症(microphthalmia)、小角膜(microcornea)、小水晶體、視網膜異常、視神經發育不全、虹膜缺損(coloboma)、青光眼。
- 許多病人壽命明顯縮短,精神運動發展幾乎沒有進展。
- 較輕表型:出生時或不久後出現張力低下與肌無力;MRI 可能於第一年後半開始出現白質異常;認知障礙最初表現為不同程度的全面性發展遲緩。
- 更輕型:發病可晚至成年。
Collagen VI 相關疾病 Collagen VI-Related Disorders
- 基因:編碼 collagen VI 三個次單元之一的基因突變(COL6A1、COL6A2、COL6A3)。
- 分型:傳統分為 Ullrich CMD 與 Bethlem 肌病,但兩者重疊常見,建議把這群疾病視為兩者之間的連續光譜(continuum)。
- 共同特徵:除張力低下與無力外,常同時有關節鬆弛(joint laxity)與關節攣縮。
| 項目 | Ullrich CMD | Bethlem 肌病 |
|---|---|---|
| 嚴重度 | 較嚴重 | 傾向較輕 |
| 發病時間 | 子宮內發病,常有先天性攣縮 | 較多變,從子宮內延伸到成年 |
| 出生時表現 | 嚴重肌無力、張力低下;遠端關節明顯鬆弛,合併近端關節攣縮、脊柱後側彎(kyphoscoliosis)、斜頸(torticollis) | 若於子宮內或出生時發病,表型較輕,行為較像先天性肌病 |
| 病程 | 肌無力緩慢進行;呼吸功能不全出生時即有或日後發生 | — |
- 其他有用的鑑別線索:跟骨突出(prominent calcaneus)、伸側面毛孔角化(hyperkeratosis pilaris)、蟹足腫(keloid)形成,有時有先天性髖關節脫位。
- 檢查:CPK 正常或中度升高;肌肉切片可同時見肌病性與失養性特徵。
- 診斷:通常依臨床懷疑,再以標靶基因檢測確認。
LMNA 相關先天性肌肉失養症 LMNA-Related CMD
- LMNA 基因與年長兒童或成人的體染色體顯性 Emery–Dreifuss 症候群相關,後來也在患 CMD 的新生兒與兒童中發現突變。
- LMNA 編碼核膜蛋白 lamin A/C。
- 經典描述:胎動減少、嚴重張力低下與無力,因頸部肌肉受累而呈「垂頭」(dropped head)外觀。
SEPN1 相關肌病 SEPN1-Related Myopathies
- 橫跨 CMD 與 CM 的分界。SEPN1 編碼 selenoprotein N,這是一種內質網醣蛋白,在發育早期優先表現,參與氧化還原訊息傳遞(redox signaling)與鈣恆定。
- 多數病人於出生時或生後 2 年內發病,表現以軸性張力低下為主,頭部控制差、餵食困難。
- 具鑑別性的特徵(脊柱僵硬 spine rigidity、肌肉萎縮 amyotrophy、呼吸功能受損)在兒童期才變明顯。
- 表型定義相對明確,但病理變化多樣:失養性特徵、多發微小核心(multi-minicore)病灶、纖維大小不成比例、desmin 包涵體。
先天性肌病 Congenital Myopathies
定義先天性肌病(CMs)指於新生兒期或嬰兒早期發病、肌肉切片沒有失養性變化的肌肉疾病,切片顯示肌纖維層級的結構改變,而結構異常的類型即用來界定各亞型。
- 病程:傾向緩慢進行或不進行。
- 嚴重度光譜很寬:從常於生命最初幾年致死的重症(MTM1 與嚴重 ACTA1 疾病),到僅造成輕度粗動作發展遲緩的輕微肌無力。
- 電子顯微鏡常很有幫助,懷疑 CM 時應一律納入。
- 與 CMD 相同,基因進展擴充了對 CM 的理解:某一基因型可能導致數種不同的組織病理與臨床表型。
- 最廣為人知的類型:核心肌病(core myopathy)、線狀體肌病(nemaline myopathy)、中央核肌病(centronuclear myopathy)、纖維型比例失衡肌病(fiber-type disproportion myopathy)、肌凝蛋白儲積肌病(myosin storage myopathy)。
- 流行病學(一項族群研究):核心肌病最常見,約占所有 CM 的一半;其次為線狀體肌病與中央核肌病,各約占 15%。
共通臨床與檢查特徵
- 典型新生兒:張力低下與肌無力;較重者有呼吸功能不全與吞嚥困難。
- 顏面:部分 CM(線狀體與中央核肌病)可見臉形狹長無力、高拱上顎(high-arched palate)、輕度眼瞼下垂。
- 骨骼異常常見:髖關節脫位、畸形足(club feet)、漏斗胸(pectus excavatum)。
- CPK:與 CMD 不同,可為正常或輕度升高。
- EMG:典型為肌病性變化,但也可能正常,甚至呈神經性特徵。
- 肌肉切片:除非特異性肌病變化外,常可見界定各亞型的特異結構異常。
- 現況:如今常先做基因檢測。
核心肌病 Core Myopathies
- 中央核心病(central core disease)與多發微小核心病(multi-minicore disease)合稱「核心肌病」,是最常見的先天性肌病。
- 組織病理:局部肌原纖維破壞且粒線體缺如,形成單一或多個核心,於 Gomori trichrome 等氧化染色上可見。
- 基因:多數由 RYR1 的體染色體隱性或顯性突變造成。
- RYR1 相關核心肌病的臨床:
- 表型傾向較輕,有張力低下與肌無力,常無顏面侵犯。
- 較重者(常為體染色體隱性)出生時即有攣縮、多發性關節攣縮(arthrogryposis)與呼吸功能不全。
- 血清 CPK 常正常或輕度升高。
- RYR1 的功能:編碼 ryanodine 受體,這是肌漿網(sarcoplasmic reticulum)的鈣通道,參與興奮–收縮偶聯(excitation-contraction coupling)。
- RYR1 突變的其他表型:線狀體肌病、先天性肌無力症候群,以及惡性高熱(malignant hyperthermia)。
安全提醒只要有可能是 RYR1 突變,每次都需採取惡性高熱預防措施。
- 多發微小核心病:新生兒期罕見;若發生,特點是明顯軸性無力、肌病面容(myopathic facies)與呼吸衰竭,也可表現為多發性關節攣縮。
- 最常相關的兩個基因是 SEPN1 與 RYR1,其中 SEPN1 占多數。
- 與僵直脊柱症候群(rigid spine syndrome)有顯著表型重疊。
線狀體肌病 Nemaline Myopathy
- 命名與病理:源自希臘文「nema」(線)。肌肉切片可見線狀桿體(rods),於 Gomori trichrome 染成紅色,形成特徵性外觀。
- 新生兒表現:張力低下與無力,包括延髓侵犯;顏面與軸性肌肉常受累。
- 照護需求:因呼吸肌無力需呼吸支持、頻繁抽吸;因吞嚥困難需營養支持,常經胃造口管(gastrostomy tube)。
- 較嚴重型:有胎動減少與羊水過多(polyhydramnios),新生兒有嚴重呼吸衰竭、餵食困難及多發性關節攣縮。
- 預後:
- 最嚴重者常由 ACTA1 突變造成,預後差,少有存活超過一歲。
- 較輕者可能改善,部分能獨立行走;但許多人仍因夜間換氣不足(nocturnal hypoventilation)需呼吸輔助,也可能有生長遲滯(failure to thrive)或脊柱側彎。
- 基因:超過 10 個基因相關;NEB 造成多數體染色體隱性病例,ACTA1 造成多數體染色體顯性病例。
中央核肌病 Centronuclear Myopathy
- 新生兒肌無力的罕見原因,名稱來自組織病理上位於中央的細胞核。
- 遺傳:超過 10 個基因的突變與此表型相關,有 X 染色體性聯、體染色體顯性與隱性形式。
- 最常見的是 MTM1 突變造成的 X 性聯型,常為嚴重表型。
- 新生兒表現:嚴重張力低下與無力,合併延髓及眼外肌侵犯、肌病面容;呼吸受損與需要機械通氣常見。
- 外觀:常有巨頭(macrocephaly)、長而窄的臉,可有隱睪(undescended testes)。
- 基因與性別:MTM1 編碼 myotubularin,位於 X 染色體 Xq28,故好發於男性;但因隨機 X 去活化(X-inactivation),女性也可能受影響。
- 體染色體顯性 DNM2 突變,以及體染色體隱性 RYR1、TTN 突變,也可能導致新生兒期疾病。
先天性纖維型大小比例失衡肌病 Congenital Fiber-Type Size Disproportion Myopathy
- 病理特徵:第 1 型肌纖維明顯且一致地小於第 2 型肌纖維。
- 基因:目前已有超過 10 個基因與此病理表型相關,體染色體顯性與隱性遺傳皆有。
- 臨床:常於新生兒期發病,有張力低下、肌無力,以及程度不一的顏面、延髓、眼外肌與呼吸肌侵犯。
肌凝蛋白儲積肌病 Myosin Storage Myopathy
- 又稱玻璃樣體肌病(hyaline body myopathy)。除多種肌肉疾病與心肌病外,MYH7 突變也會造成此病。
- 臨床:新生兒期發病,有張力低下與肌無力。
- 切片:H&E 與 myosin ATPase 染色上,玻璃樣體主要見於第 1 型肌纖維;電子顯微鏡下呈顆粒狀物質。
先天性肌強直性失養症 Congenital Myotonic Dystrophy
遺傳機轉
- 肌強直性失養症(myotonic dystrophy)是多系統的三核苷酸重複疾病,表型差異很大,主要取決於 DMPK 基因中胞嘧啶–胸腺嘧啶–鳥嘌呤(CTG)重複的次數。
- DMPK 位於染色體 19q13.3,CTG 三核苷酸重複位於 3′ 非編碼區。
- 轉錄出的 CUG RNA 重複會負面影響 DMPK 及 SIX5 等其他基因的表現,以及 ClC1 基因 mRNA 的剪接。
- 重複次數與表型:
| 族群 | CTG 重複次數 |
|---|---|
| 未受影響者 | 5–27 |
| 典型(非先天性)表現 | 50–1000 |
| 先天性(最嚴重) | 一般 >1000 |
- 與其他三核苷酸重複疾病一樣有遺傳早發現象,導致發病更早、更嚴重。
臨床表現
- 妊娠:通常有羊水過多與胎動減少;新生兒常早產。
- 出生時:明顯張力低下、動作稀少;呼吸、吸吮、吞嚥困難常見且持續,常需胃造口管與氣切(tracheostomy)。
- 骨骼:常有馬蹄內翻足(talipes equinovarus)。
- 顏面:顏面雙側麻痺(facial diplegia)呈「鯉魚嘴」(carp mouth)外觀,加上雙側眼瞼下垂。
- 神經學檢查:反射低下或消失;瀰漫性無力,且遠端比近端嚴重。
- 肌強直:此年齡沒有握拳與叩擊肌強直(grip and percussion myotonia),要到兒童期才出現。
- 可能有肺發育不全(pulmonary hypoplasia)。
預後因子
- 上述因素造成新生兒期與嬰兒期的高罹病率。
- 呼吸肌無力的持續時間與嚴重度,以及肺發育不全,是決定預後的關鍵。
- 長期機械通氣(定義為 >4 週)是這些新生兒的負面預後因子。
- 部分重症新生兒需要氣切,但較大嬰兒或兒童拔除氣切管並不少見。
- 度過新生兒期者通常仍需持續呼吸支持;在密切呼吸與心臟監測及治療下可活到成年,但認知障礙常見,且可能很嚴重。
診斷
- 有陽性家族史時應考慮此診斷。本病由母親傳遞,並有遺傳早發現象。
- 檢視母親:詳細病史與身體檢查常(但非總是)可見典型肌強直性失養症的顏面特徵:額部禿髮、眼瞼下垂、顏面雙側麻痺、顳部萎縮,或白內障。檢查母親通常也可發現握拳肌強直。這些症狀常很細微,母親可能不知道自己有此診斷。
- 檢驗:CPK 正常至輕度升高。
- 切片:內部細胞核(internal nuclei)數目常明顯增加。
- 電生理:新生兒期沒有電生理或臨床肌強直。
- 確診:常依臨床懷疑,由基因檢測確認。
代謝性肌病 Metabolic Myopathies
- 除酸性麥芽糖酶缺乏症(acid maltase deficiency)外,代謝性肌病典型上不在新生兒期表現。
- 其他肝醣儲積症(glycogen storage disorders)很少在此年齡發病;若發病,肌病會伴隨心肌病、肝臟侵犯等全身特徵。
- 嬰兒型酸性麥芽糖酶疾病(龐貝氏症 Pompe disease):
- 可在出生時即有嚴重且進行性的肌無力與張力低下。
- 多數病人有心臟疾病與呼吸功能不全;除非及早開始酵素替代療法(enzyme replacement therapy),否則病程致命。
- CPK 通常升高。
- EMG 呈肌病性,並常見肌強直放電與複雜重複放電(myotonic and complex repetitive discharges)。
- 肌肉切片可見酸性磷酸酶(acid phosphatase)染色陽性的空泡。
運動神經元疾病 Motor Neuron Disorders
這是一群共同侵犯前角運動神經元的遺傳疾病,以最常見的遺傳性運動神經元疾病 5q 脊髓性肌肉萎縮症為主;另有不少罕見類型已被描述,以下提及其中較常見者。
5q 脊髓性肌肉萎縮症 5q Spinal Muscular Atrophy
遺傳與分型
- 體染色體隱性,發生率約每 10,000 活產 1 例,是最常見的 SMA。
- 發病與嚴重度呈寬廣光譜:從子宮內發病的極重型,到成年發病、僅輕度失能者。
- 依發病年齡與預期動作結果分類,傳統為第 1 至 4 型;部分學者另承認「第 0 型」,專指子宮內發病者。
- 多數病人為 SMN1(survivor motor neuron 1)基因同型合子缺失(homozygous deletion)。此基因於所有細胞類型表現。
- SMN2 是疾病修飾基因:與 SMN1 幾乎相同,但主要產生截短、無功能的蛋白,僅有少量功能性蛋白。SMN2 拷貝數愈多,表型愈輕。
自然病程
- 過去病人的病程包含衰退期(decline phase),其後為平台期(plateau phase)。
- 出生時即受影響的第 0 型新生兒,衰退期發生於子宮內。
- 出生後才發病的嬰兒,先有一段正常發展,再進入通常持續數週至數月的衰退期。
| 項目 | 第 0 型 | 第 1 型(Werdnig–Hoffmann 病) |
|---|---|---|
| 發病時間 | 子宮內發病 | 出生至 6 個月;部分出生後不久即有症狀,部分到數個月大才因呼吸或餵食困難就醫 |
| 出生時/典型表現 | 多發性關節攣縮;極度張力低下與肢體無力,可有呼吸窘迫與顏面無力 | 極度張力低下、嚴重無力,下肢重於上肢、近端重於遠端 |
| 預後 | 多數於生命最初數週內死亡 | 呼吸功能隨時間衰退;歷史世代在生命第一年即需 BiPAP 或侵入性通氣支持 |
第 1 型的檢查重點
- 較近端的肢體肌肉通常沒有抗重力動作,遠端(腳踝/手腕或手指/腳趾)仍有些動作。
- 深部肌腱反射消失。
- 顏面肌肉不受影響,這些嬰兒表情常很明亮;但常有延髓無力,造成吞嚥困難與餵食不良,也常見舌頭肌束顫動(tongue fasciculations)。
- 診斷時已有不同程度的呼吸功能不全。
- 肋間肌受累不成比例、橫膈相對保留,形成「鐘形」胸廓(bell-shaped chest)。
- 攣縮不是典型初始表現,但長期不動後可能發生。
診斷評估
- 初期評估常較廣泛,由 CPK 開始;CPK 可正常至輕度升高(最高 500 IU/L)。
- 基因檢測不可或缺:檢測 SMN1 與 SMN2 拷貝數變異。
- 若基因檢測無結果,可考慮 EMG 和/或肌肉切片協助定位,再針對較少見的 SMA 病因做標靶基因檢測。
新生兒篩檢 Newborn Screening
- 2016 年以前,SMA 只有支持性治療;如今已有三種美國食品藥物管理局(FDA)核准藥物,改變了臨床警覺、檢測、治療與預後的樣貌。
- 由於早期治療能改善結果,目前正朝全面新生兒篩檢邁進。
- 在美國,SMA 是全國建議納入新生兒篩檢的疾病之一,但由各州實施;截至 2021 年 5 月,將近四分之三的州已進行篩檢。
- 篩檢陽性的嬰兒都應接受 SMN1 與 SMN2 拷貝數的確認基因檢測,同時會診神經科。神經科與胸腔科的參與有助於決定後續治療;篩檢陽性新生兒的處置已有共識指引。
FDA 核准的治療
| 藥物(商品名) | 類別與機轉 | 給藥途徑 | 關鍵證據 |
|---|---|---|---|
| Nusinersen(Spinraza) | mRNA 反義寡核苷酸(antisense oligonucleotide);經 SMN2 基因增加 SMN 蛋白 | 脊髓腔內(intrathecal) | 第 3 期:第 1 型病人,37/73 獲得動作里程碑,sham 注射組 0/37。 第 2 期(無症狀新生兒 25 名,依 SMN1 缺如與 SMN2 拷貝數預測為第 1 或 2 型):追蹤 2.9 年期間 22/25 達成獨立行走 |
| Onasemnogene abeparvovec(Zolgensma;AVXS-101) | 以腺相關病毒第 9 血清型(AAV9)載體遞送 SMN1 基因 | 單次靜脈注射 | 關鍵研究:15 名第 1 型病人皆存活、無事件(見下),並獲得動作里程碑。目前核准用於 2 歲以下 |
| Risdiplam(Evrysdi) | mRNA 剪接調節劑(splicing modifier);經 SMN2 基因增加 SMN 蛋白 | 口服(唯一核准的口服藥) | 2020 年 8 月核准,為最新藥物。依兩項開放標籤研究(NCT02913482、NCT02908685)的臨床改善獲核准;目前有第 1 部分結果,顯示血中 SMN 蛋白濃度上升 |
- Onasemnogene 研究的「無事件」定義:在 20 個月大時,排除急性可逆疾病或手術前後狀態,未需要持續超過 16 小時、連續 14 天的呼吸支持。
- Risdiplam 的特點:原文指出除 CNS/運動神經元外,它也影響周邊組織的 SMN 蛋白表現。
非 5q 脊髓性肌肉萎縮症 Non-5q Spinal Muscular Atrophies
這是基因與表型皆具異質性、共同侵犯運動神經元的一群疾病,分類方式包括遺傳模式與肌肉侵犯型態。部分對新生兒科醫師很重要,部分不見於新生兒。以下兩種雖罕見,但可能在新生兒期表現。
脊髓性肌肉萎縮症合併呼吸窘迫 SMA With Respiratory Distress (SMARD)
- 一群於出生時表現的運動神經元疾病,特點是相當突然且嚴重的呼吸功能不全,需通氣支持,並以遠端無力與遠端攣縮為主。
- 呼吸功能不全在出生時較少見,較常於 6 週至 6 個月出現。
- 特徵:橫膈無力導致橫膈膨升(diaphragmatic eventration)。
- 基因:已知數個基因,最值得注意的是 IDHMBP2(immunoglobulin μ-binding protein 2),造成 SMARD 第 1 型。
- 處置:目前以支持性治療為主。
- 限制性肺病是罹病與死亡的主因。
- 吞嚥困難、吸入與熱量攝取不足也常見,常需胃造口管。
- 認知發展被認為是正常的。
- 較重者常提供緩和照護(palliative care);較輕者可能受益於積極的呼吸與胃腸處置。
- 也有較晚發病、表型較輕的類型被報告。
| 項目 | 5q SMA | SMARD |
|---|---|---|
| 橫膈 | 相對保留 | 無力,合併膨升 |
| 胸廓外觀 | 「鐘形」胸 | 正常,無鐘形胸 |
| 無力分布 | 近端為主 | 遠端無力,可有攣縮 |
橋腦小腦發育不全合併脊髓性肌肉萎縮症 Pontocerebellar Hypoplasia Plus SMA
- 橋腦小腦發育不全(pontocerebellar hypoplasia, PCH)是一群異質性遺傳疾病,共同點是小腦與橋腦發育不全或萎縮,可伴或不伴其他腦部或眼部異常。
- PCH 第 1 型可有 SMA 特徵,病理研究顯示前角細胞退化。
- 牽涉數個基因,最常見為 EXOSC3;對基因型–表型變異的了解持續增加。全部為體染色體隱性遺傳。
- 嚴重度與發病年齡不一;新生兒期表現包括張力低下與無力、攣縮、呼吸窘迫,以及因橋腦小腦病變造成的腦病變。
- 處置為支持性。
新生兒神經肌肉接合處疾病 Neonatal Neuromuscular Junction Disorders
暫時性新生兒重症肌無力 Transient Neonatal Myasthenia Gravis
- 母體疾病:重症肌無力是由抗乙醯膽鹼受體(acetylcholine receptor, AChR)或抗肌肉特異性酪胺酸激酶(muscle-specific tyrosine kinase, MuSK)抗體造成的自體免疫疾病。
- 新生兒表現:部分母親的新生兒會發生暫時性無力,初期常為餵食困難或延髓無力,但可進展到需通氣支持的呼吸衰竭。
- 抗體類型:最常見於 AChR 抗體;MuSK 抗體有個案報告,且可能表現較嚴重。
- 與抗體濃度無關:新生兒疾病似乎與母體抗體濃度無關,因此所有患病母親所生的新生兒都須密切監測。
- 監測時間:症狀可在出生後立即出現,也可能數天後才發生,故應於出生後觀察 2 至 4 天。
- 處置:
- 受影響新生兒給予鼻胃管餵食或通氣支持等支持性照護。
- 母親為 AChR 抗體者,適用 pyridostigmine。
- 嚴重個案可考慮靜脈注射免疫球蛋白(intravenous immunoglobulin)。
先天性肌無力症候群 Congenital Myasthenic Syndromes
- 先天性肌無力症候群(CMS)包含數目持續增加的異質性疾病,共同特徵是基因缺陷造成神經肌肉傳導失敗。
- 相當比例在新生兒期或嬰兒早期表現,但表現可能很細微,診斷可延遲數年。
- 一般臨床特徵:易疲勞性肌無力,以不同組合侵犯眼外肌、延髓、呼吸與肢體肌肉。
值得特別注意的型態
- Dok7 CMS:可在新生兒期以雙側聲帶麻痺造成的喘鳴(stridor)、呼吸窘迫與餵食困難表現;部分病人需插管與呼吸器支持。
- Choline acetyltransferase 突變:新生兒期有張力低下、明顯延髓症狀與呼吸功能不全,之後在嬰兒期發生危及生命的呼吸暫停發作。
- 回溯性研究:嬰兒早期發病的 CMS 中,11 名有 8 名於出生時表現,一般為嚴重呼吸窘迫,合併張力低下、無力與攣縮。
檢查與診斷
- 檢驗通常無異常,CPK 正常。
- 肌肉切片無異常或僅有輕度非特異變化。
- EMG 合併重複神經刺激(repetitive nerve stimulation)可引導診斷,過去在確立神經肌肉接合處缺陷上極為重要。
- 基因檢測的普及降低了電生理檢查的必要性;面對表現多變的表型時應考慮基因檢測。
治療
- Pyridostigmine 是 CMS 最常用的藥物。不少病人有部分反應,但某些類型可能惡化;給藥時需密切觀察,尤其當確切類型未知時。
- 依確定的 CMS 類型可能有其他藥物,例如 Dok7 突變者可能對口服 albuterol 有反應。
- 呼吸支持仍很重要。由於部分病人隨年齡改善,偏好非侵入性通氣。
- 應考慮以胃造口管提供營養支持。
周邊神經病變 Peripheral Neuropathies
- 遺傳性周邊神經病變是新生兒期軟嬰症候群的罕見原因。
- 新生兒期表現範圍從嚴重張力低下、無力合併呼吸困難,到較輕的足部變形。
- 電生理檢查可確認神經病變,並將其區分為軸突型(axonal)與脫髓鞘型(demyelinating),以引導基因檢測。
- 處置為支持性。
張力低下新生兒的評估 Approach to the Hypotonic Newborn
病因範圍 Spectrum of Causes
- 過去二十年基因進展使小兒神經肌肉疾病領域急速擴展。舊的臨床病理分類仍有用,但基因進展揭露了基因型–表型的變異程度,也影響診斷評估的方式。
- 新生兒張力低下的原因:神經性、全身性(如敗血症)、遺傳性(如 21 三體症或 Prader-Willi 症候群)。
- 神經性病因可來自神經軸(neuroaxis)的任何位置,從中樞到周邊(神經肌肉)。
- 中樞性病因占多數,約占張力低下新生兒的 60% 至 80%。
病史與身體檢查 History and Physical Examination
病史
- 評估由病史與身體檢查(含神經學檢查)開始。
- 產科史:胎動品質,以及羊水過多或先前流產等併發症。羊水過多提示胎兒在子宮內吞嚥能力不佳。
- 家族史:三代家族史可找出其他受影響成員,但神經肌肉疾病在家族內表現差異大,此法有其限制。
- 每次評估張力低下新生兒都應檢視母親:檢查握拳肌強直,並詢問是否容易絆倒,或有手部抽筋等肌肉僵硬病史,這些線索會指向先天性肌強直性失養症。
- 檢查方式:請母親用力緊握手再快速放開;或於大魚際(thenar eminence)或肱橈肌(brachioradialis)測試叩擊肌強直。
檢查軟嬰
- 應界定張力低下的分布(軸性、近端、遠端或瀰漫性)及無力程度。
張力低下與無力的區別張力低下(hypotonia)指肌肉張力下降;無力(weakness)指肌力下降。新生兒即使張力低,仍可由其能否產生力量來判斷無力。
| 型態 | 提示 |
|---|---|
| 無力 ≥ 張力低下 | 周邊性病因;可再分為以近端或遠端為主 |
| 無力相對於張力低下輕微 | 中樞性病因 |
- 深部肌腱反射是否存在、休息姿勢、自發動作頻率都很重要。
中樞性張力低下的線索
中樞性張力低下比神經肌肉病因常見(占新生兒張力低下的 60% 至 80%)。提示中樞神經侵犯的徵候包括但不限於:
- 小頭或巨頭
- 反射亢進(hyperreflexia)
- 腦病變、癲癇
- 畸形特徵(dysmorphic features)
- 提示缺氧缺血性傷害(hypoxic-ischemic injury)的病史
- 輕度無力合併嚴重張力低下
- 代謝異常
注意缺氧缺血性傷害病史與神經肌肉疾病並不互斥。許多神經肌肉疾病本身就使新生兒有缺氧缺血性傷害的風險;因此對疑似缺氧缺血性傷害者,仍應詳細詢問產前與周產期病史,評估分娩前是否已有張力低下的徵象。
腦部 MRI
- 張力低下的新生兒應接受腦部 MRI。多數神經肌肉疾病的 MRI 正常。
- 橋腦與小腦發育不全指向 SMA 合併 PCH。
- 部分 CMD 常合併明顯腦部畸形(如前述)。
- Merosin 缺乏型 CMD 的白質變化在新生兒期尚不明顯。
可用工具與憑臨床印象診斷
除病史與身體檢查外,可用工具有四項:CPK、EMG 合併神經傳導檢查(nerve conduction studies)、肌肉切片、基因檢測。
可憑整體印象(gestalt)診斷的情況不多:
- 先天性肌強直性失養症:有典型顏面特徵;若再加上母親肌病面容與握拳肌強直,可直接做基因確認。
- 新生兒期 SMA:有經驗的新生兒科醫師可憑整體印象診斷,且愈來愈能經新生兒篩檢得知。
肌酸磷酸激酶 Creatine Phosphokinase
- 快速檢查,一懷疑神經肌肉疾病時就應執行。
- 明顯升高(超過正常 5 倍)指向肌肉疾病,較可能是 CMD。
- 正常或輕度升高可見於先天性肌病與 SMA。
肌電圖 Electromyography
- EMG 被視為在新生兒難以執行,但由有經驗的電生理醫師操作時助益極大。
- 主要優勢是能快速、當場區分神經性過程、肌病性過程或神經肌肉接合處缺陷。
- 隨基因檢測普及,實務上 EMG 現多保留於基因檢測選項有限,或需做標靶基因檢測時。
肌肉切片 Muscle Biopsy
- 儘管基因診斷進步,肌肉切片仍是重要工具。
- 主要用途是辨識特定類型的先天性肌病或 CMD,進而把基因檢測導向較小的基因組合。
- 隨基因檢測價格下降,以基因檢測開始評估已愈來愈可行,只有第一輪基因檢測未發現異常時才做切片。
基因檢測 Genetic Testing
- 過去十年基因檢測的可近性呈指數增加。臨床病理診斷已不足夠,應盡力取得基因確認。單一基因與基因組合檢測已可由多家商業實驗室取得。
| 檢測 | 適用情境 | 限制 |
|---|---|---|
| 染色體核型(karyotype)+染色體微陣列(chromosomal microarray, CMA) | 張力低下合併多發先天異常時,應由此開始。微陣列也可能偵測到 Prader-Willi 症候群(甲基化檢測亦可) | — |
| 全外顯子定序(whole exome sequencing) | 愈來愈普及;對懷疑小兒神經肌肉或神經疾病者,診斷率 25% 至 49% | 無法評估三核苷酸重複,故偵測不到先天性肌強直性失養症等有遺傳早發現象的疾病;可能漏掉拷貝數變異或因探針大小而漏掉某些單基因缺失。同時做 CMA 可能有助偵測 |
| 全基因體定序(whole genome sequencing) | 興趣與可近性漸增;已用 trio 方式(檢測病人及其生物學父母)評估重症新生兒 | 可近性有限;非編碼區變異解讀有困難 |
建議的診斷流程 Suggested Diagnostic Approach
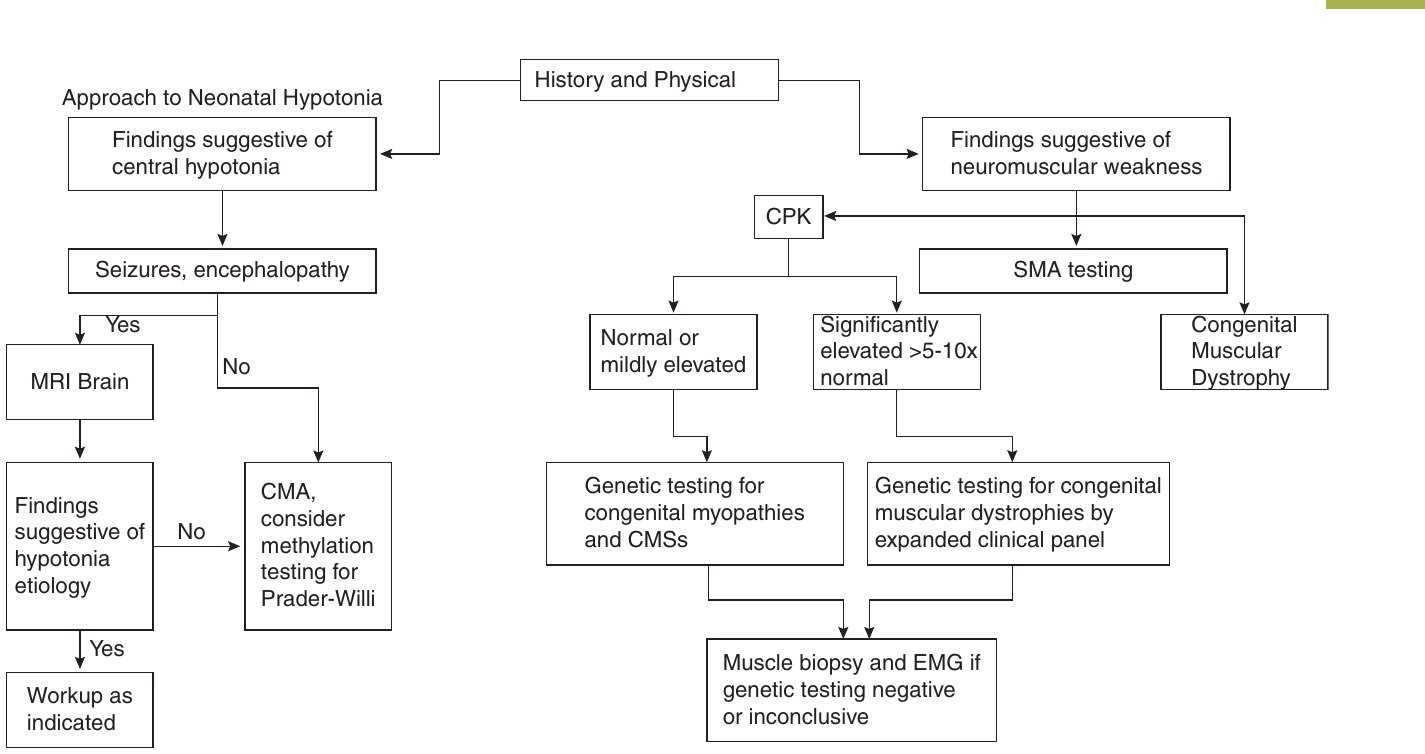
中樞性路徑
- 有提示中樞性張力低下的發現時,評估是否有癲癇、腦病變。
- 有:做腦部 MRI。若 MRI 有可解釋張力低下病因的發現,依情況進一步檢查;若沒有,走下一步。
- 沒有(或 MRI 無發現):做 CMA,並考慮 Prader-Willi 甲基化檢測。
神經肌肉性路徑
- 有提示神經肌肉性無力的發現時,做 SMA 檢測與 CPK。
- CPK 正常或輕度升高:做先天性肌病與 CMS 的基因檢測。
- CPK 明顯升高(>5–10 倍正常值):以擴大臨床基因組合檢測 CMD。
- 基因檢測陰性或無定論時,做肌肉切片與 EMG。
臨床反思:NICU 視角 Clinical Reflection—NICU Perspective
臨床上可帶走的重點
- 張力低下的新生兒,先分辨中樞與周邊:中樞性占 60% 至 80%;無力與張力低下程度相當或更重,才較指向周邊。
- 每次評估都要檢查母親的握拳肌強直。母親可能不知道自己有肌強直性失養症,而新生兒本身此時沒有肌強直。
- 缺氧缺血性傷害的病史不能排除神經肌肉疾病,要回頭確認分娩前是否已有張力低下徵象。
- CPK 正常或輕度升高不排除肌肉疾病或 SMA;明顯升高才較指向 CMD。
- SMA 有具時效性的治療:篩檢陽性者要做 SMN1/SMN2 拷貝數確認檢測,並會診神經科。
- 重症肌無力母親所生的新生兒,不論母體抗體濃度,都應密切監測,於出生後觀察 2 至 4 天。
- 只要可能是 RYR1 突變,就要採取惡性高熱預防措施。
- CMS 類型未明時使用 pyridostigmine 要密切觀察,因為某些類型可能惡化。
- 全外顯子定序偵測不到先天性肌強直性失養症,陰性結果不能排除此病;也可能漏掉拷貝數變異,可同時做 CMA。
閱讀時請留意 Points to Verify
原文內部不一致
- Risdiplam 的分子類別:原文先稱 nusinersen 為 mRNA 反義寡核苷酸,後又寫「Like nusinersen, risdiplam is a small molecule」,兩處對 nusinersen 的描述不一致。本筆記表格採前者的文字,未作修正。
- 基因名稱:原文寫 IDHMBP2,但括號全名為 immunoglobulin μ-binding protein 2,縮寫與全名不對應,疑似誤植;筆記照原文保留。
- 腦部 MRI 適應症:內文說張力低下的新生兒應接受腦部 MRI;Fig. 57.1 只在有癲癇、腦病變時才走到 MRI。
- CPK 閾值:內文為「超過正常 5 倍」,Fig. 57.1 為「>5–10x normal」。另 MDC1A 的 CPK 為正常上限的 4 至 5 倍,未達內文所說的明顯升高;collagen VI 相關疾病也可為正常或中度升高。
- Fig. 57.1 的 CMD 方框:「Congenital Muscular Dystrophy」方框有箭頭指回 CPK,與其他步驟的流向不同,圖中未說明含義,筆記的流程整理未納入此方框。
- 染色體檢查:內文對多發先天異常者建議由核型加 CMA 開始;Fig. 57.1 只列 CMA(情境亦不同),閱讀時請分開看待。
- SMARD 發病時間:原文先說「出生時表現」且呼吸功能不全突然而嚴重,又說呼吸功能不全在出生時較少見、較常於 6 週至 6 個月出現。
- Onasemnogene 的事件定義:原文「greater than 16 hours continuously for 14 days」未明示是每天或累計,筆記僅照字面整理。