PART XVI · RENAL AND GENITOURINARY SYSTEM · CHAPTER 75
腎臟的發育異常Developmental Abnormalities of the Kidneys
本章重點 Key Points
- 腎臟畸形佔所有產前診斷發育異常的 20%–30%,並造成 31% 的兒童末期腎病(end-stage kidney disease)。
- 單側腎缺如(unilateral kidney agenesis)病人在兒童期有高血壓風險,成年後有慢性腎臟病(chronic kidney disease, CKD)風險。
- 多囊性發育不良腎(multicystic dysplastic kidney, MCDK)超音波上典型為一群大型腎囊腫,病人大多預後良好;體染色體隱性多囊腎(ARPKD)則表現為雙側腫大、高回音的腎臟,常看不到囊腫,且可能有嚴重的肺部與腎臟併發症。
- 腎發育不良(kidney dysplasia)的結果,高度取決於尚有功能的腎組織量與合併的先天異常。
- 嬰兒透析近年進步快速,多國透析資料庫報告的 2 年存活率最高可達 80%。
總論:預後因素與照護團隊 Overview
影響長期結果的因素 Determinants of Long-Term Outcome
- 腎臟發育異常兒童的長期結果取決於:出生時有功能的腎組織量、合併的泌尿道異常、早產程度、尿量,以及是否有其他先天異常。
- 隨著新生兒重症照護、營養治療與腹膜透析技術進步,許多過去會在嬰兒早期死亡的孩子,如今得以存活、成長並接受腎臟移植。多國透析資料庫的回顧報告顯示,開始透析的嬰兒 2 年存活率最高可達 80%。
- 照護需要多專科團隊:新生兒科或兒科醫師、腎臟科、外科、泌尿科、營養師、護理師與社工。
- 最重要的是與家屬密切溝通並給予強力支持,因為家庭可能承受巨大的情緒與經濟負擔。
正常腎臟發育 Normal Kidney Development
- 前驅器官先出現兩個前驅器官:前腎(pronephros)與中腎(mesonephros)。
- 約 5 週最終的後腎(metanephros)開始發育,來自中腎管(mesonephric/wolffian duct)分支輸尿管芽(ureteric bud)與周圍後腎間質(metanephric mesenchyme)之間的交互作用。
- 9 週腎元生成(nephrogenesis)開始。
- 32–36 週腎元生成完成。
| 胚胎來源 | 最終形成的構造 |
|---|---|
| 輸尿管芽(反覆分支) | 集尿系統:集尿管、腎盂、輸尿管、膀胱三角 |
| 後腎間質 | 腎絲球足細胞(podocyte)、近端小管、亨利氏環(loop of Henle)、遠端曲小管 |
- 中腎管、後腎間質與周圍組織之間,需要複雜且時序精準的訊號「交互對話(crosstalk)」才能協調發育;任何環節中斷都可能造成腎臟結構與功能異常。
流行病學 Epidemiology
- 腎臟與泌尿道發育異常影響每 1000 名出生中 3–6 名,佔美國兒童末期腎病(ESRD)病例的 31%。
- 腎臟畸形佔所有產前診斷發育異常的 20%–30%;產前超音波可偵測到出生時沒有症狀的畸形。
腎臟數目異常 Abnormalities of Kidney Number
單側腎缺如 Unilateral Kidney Agenesis
定義與機轉又稱先天性孤立腎(congenital solitary kidney),源於單側輸尿管芽與後腎間質之間的訊號交互作用,在早期發生完全失敗。
流行病學與合併異常
- 估計發生率:每 500 至每 1000 名兒童 1 例。
- 約 30%–40% 合併其他發育異常:約 25% 有膀胱輸尿管逆流(vesicoureteral reflux, VUR),其餘為輸尿管腎盂交界阻塞(ureter-pelvic junction obstruction),以及腸胃道、心臟與肌肉骨骼異常。
長期風險:不再被視為全然良性
- 過去認為只要對側腎臟看起來健康,腎缺如就是良性;如今愈來愈擔心它會增加成年期 CKD 風險。
- 「高過濾(hyperfiltration)」假說:健康腎臟的代償性高過濾,隨時間導致單一腎元高血壓(single-nephron hypertension)、腎絲球硬化與腎元流失。
- 近期先天性孤立腎兒童的結果研究:5%–25% 在兒童期出現蛋白尿與高血壓;孤立腎成人中約 13%–30% 有 CKD。
- 合併其他泌尿道異常,或剩餘腎臟有任何發育不良,預後會更差。
臨床表現與追蹤
- 若對側腎臟健康且無阻塞,嬰兒沒有症狀。
- 對沒有泌尿道感染證據的嬰兒,常規以排尿膀胱尿道攝影(voiding cystourethrogram, VCUG)篩檢 VUR,目前有爭議。
- 嬰兒期應監測健康腎臟是否出現適當的代償性肥大(compensatory hypertrophy);兒童期應每年篩檢蛋白尿與高血壓。
生殖道異常
- 造成腎臟發育失敗的同一胚胎傷害,也可能使其他中腎管衍生構造(儲精囊、輸精管、副睪)及穆勒氏管(müllerian duct)器官異常。
- 單側腎缺如女孩約 32%–50% 有生殖道異常,包括單角子宮或雙子宮(unicornate or didelphic uterus)與陰道阻塞。
- OHVIRA(obstructed hemivagina and ipsilateral kidney agenesis,阻塞性半陰道合併同側腎缺如):推測因妊娠第 8 週前後穆勒氏管與中腎管停滯所致;可能因誤診為骨盆腔腫塊而接受不必要的手術,也可能併發膿瘍與子宮內膜異位症。
- 因此建議對孤立腎女孩做子宮超音波篩檢生殖道異常,但技術上可能有困難。
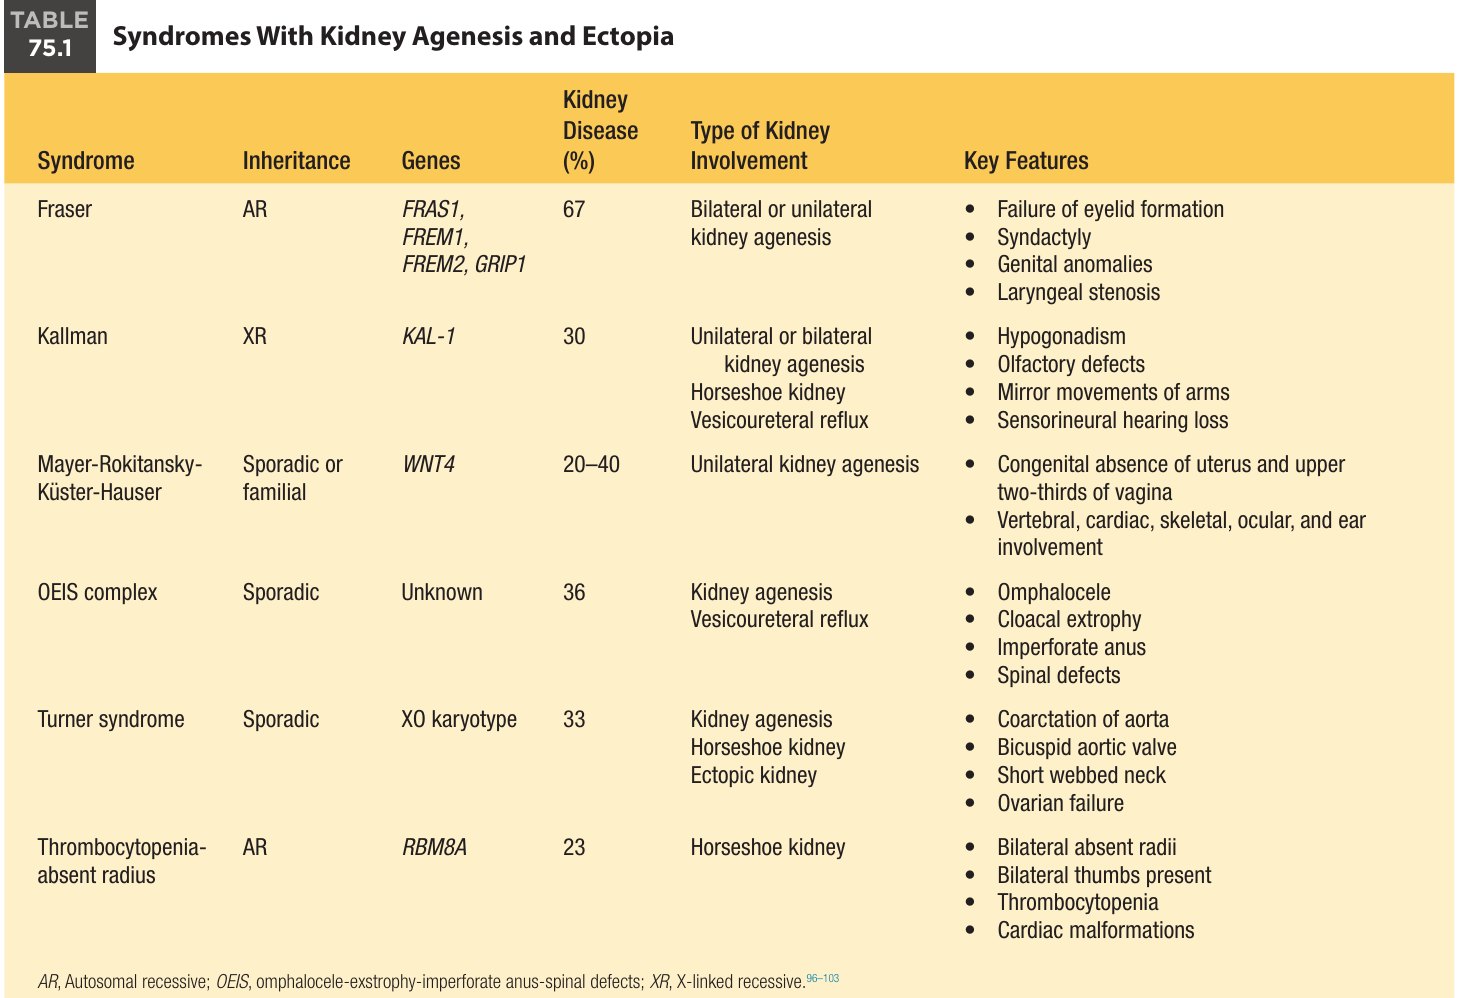
| 症候群 | 遺傳/基因 | 腎臟疾病 % | 腎臟受累 | 主要特徵 |
|---|---|---|---|---|
| Fraser | AR;FRAS1, FREM1, FREM2, GRIP1 | 67 | 雙側或單側腎缺如 | 眼瞼未形成、併指(趾)、生殖器異常、喉狹窄 |
| Kallman | XR;KAL-1 | 30 | 單側或雙側腎缺如、馬蹄腎、VUR | 性腺功能低下、嗅覺缺陷、手臂鏡像動作、感音神經性聽損 |
| Mayer-Rokitansky-Küster-Hauser | 散發或家族性;WNT4 | 20–40 | 單側腎缺如 | 先天無子宮及上三分之二陰道;脊椎、心臟、骨骼、眼、耳受累 |
| OEIS complex | 散發;基因未明 | 36 | 腎缺如、VUR | 臍膨出、泄殖腔外翻、肛門閉鎖、脊椎缺陷 |
| Turner syndrome | 散發;XO 核型 | 33 | 腎缺如、馬蹄腎、異位腎 | 主動脈縮窄、二葉主動脈瓣、短蹼頸、卵巢衰竭 |
| 血小板減少-橈骨缺失(thrombocytopenia-absent radius) | AR;RBM8A | 23 | 馬蹄腎 | 雙側橈骨缺失但雙側拇指存在、血小板減少、心臟畸形 |
雙側腎缺如 Bilateral Kidney Agenesis
- 每 3000 名出生 1 例;可為單獨表現,或屬於症候群的一部分,例如鰓耳腎發育不良症候群(brachio-oto-renal dysplasia syndrome)或遺傳性腎缺如發育不良(hereditary kidney adysplasia)。
- 典型於產前診斷:妊娠合併嚴重寡羊水(oligohydramnios)或無羊水(anhydramnios),且看不到胎兒腎臟與膀胱。
- 約佔寡羊水序列(oligohydramnios sequence,Potter 症候群)病例的 20%;羊水減少使胎兒受壓迫。
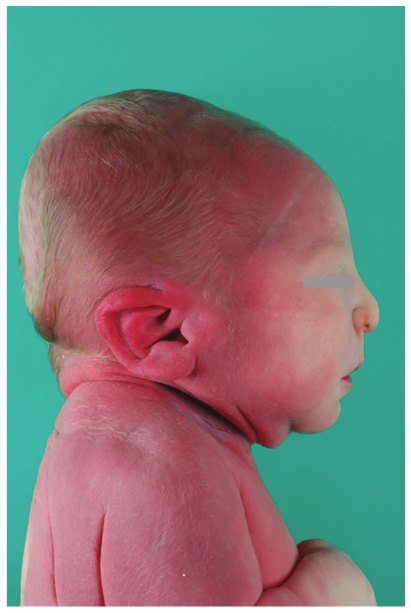
- 典型外觀:低位耳、眼距寬合併內眥贅皮(epicanthal folds)、扁鼻、後縮下巴(Fig. 75.1)。
- 歷史上,這些嬰兒通常活產,但在出生後數小時至數天內死於肺發育不全(pulmonary hypoplasia)。
- 現在已有多篇個案報告:產前連續羊水灌注(serial amniotransfusion)後出生的嬰兒得以存活,僅需極少呼吸支持,接受腹膜透析後再做腎臟移植。
- 撰寫時,美國有一項進行中的臨床試驗(NCT03101891),評估以生理食鹽水或乳酸林格氏液做羊水灌注來處置雙側腎缺如。
腎臟位置異常 Abnormalities of Kidney Position
異位腎 Ectopic Kidney
定義腎臟未能從胚胎時期在胎兒骨盆腔的位置,上升到腎窩(kidney fossa)的最終位置。
- 單純性(simple):腎臟位於輸尿管開口的同側。
- 交叉性(crossed):腎臟位於對側;交叉異位腎通常與正位腎融合。
- 屍檢發現率為每 1000 人 1 例,通常無症狀;約 90% 的病人終生未被診斷。
- 帶有異位輸尿管的異位腎可能發生阻塞,或與尿失禁相關。
- 約 20%–30% 有 VUR,通常逆流至正位腎,可能與感染有關。
- 異位本身與高血壓、蛋白尿或 CKD 無關;若無逆流或阻塞的證據,通常不需密切追蹤。
馬蹄腎 Horseshoe Kidney
定義兩側腎臟融合,通常在下極相連,連接處為實質性或纖維性峽部(isthmus)。
- 融合使腎臟在胚胎上升時,無法越過下腸繫膜動脈(inferior mesenteric artery)起始處。
- 發生率:每 400 名兒童 1 例。
- 22% 合併其他全身性異常,包括脊椎異常、肛門直腸畸形與 Turner 症候群;20%–30% 有 VUR。
- 泌尿道感染與腎結石常見。
- 進展為 CKD 的風險主要取決於腎損傷程度,而蛋白尿、高血壓與腎臟疤痕是其線索。
腎臟組織結構異常 Abnormalities of Kidney Organization
多囊性發育不良腎 Multicystic Dysplastic Kidney
定義與病理腎元生成受損,形成被結締組織與未分化細胞包圍的分支狀導管。偶爾可見可辨認的腎組織區域,但輸尿管不通暢,腎臟沒有功能。
流行病學與診斷
- 通常為散發、單側,每 4300 名出生 1 例;是新生兒腹側腫塊(flank mass)第二常見的原因。
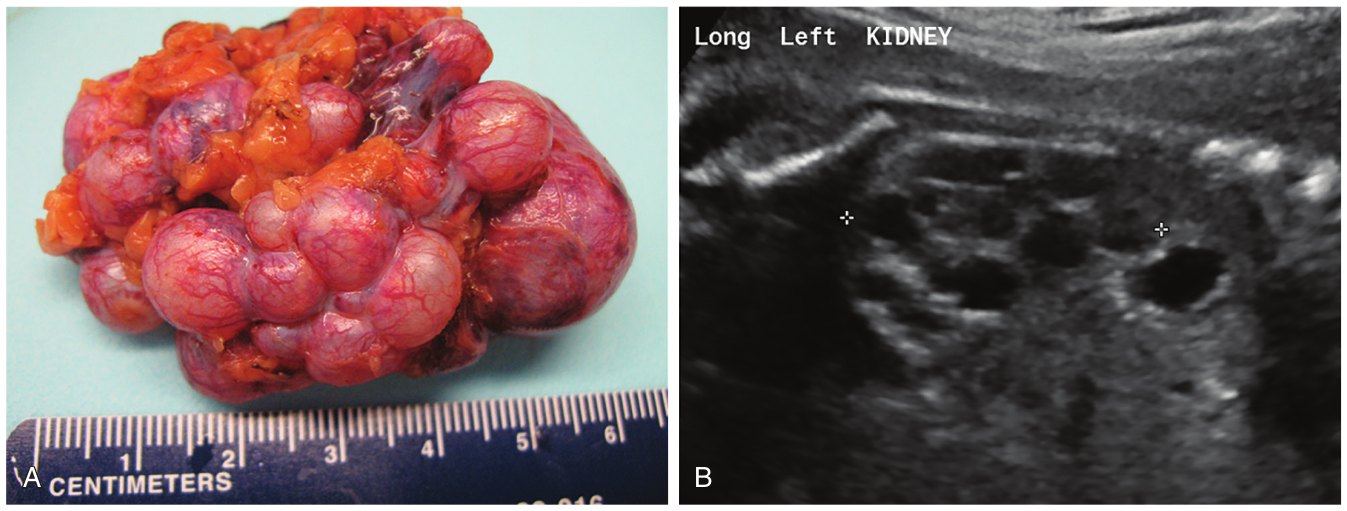
- 超音波可準確診斷:一群與腎盂不相通的大型囊腫。不需要核子醫學掃描即可診斷(Fig. 75.2)。
- 雙側 MCDK 在功能上類似雙側腎缺如,處置與結果相近。
合併泌尿道異常
- 約 20% 在對側腎有 VUR,其中 40% 為重度(grade III–V)。
- 不過近期部分世代研究的臨床介入率低,是否需要常規篩檢 VCUG 有爭議;若不做 VCUG,應教導家長如何監測泌尿道感染。
- 5% 合併對側輸尿管腎盂或輸尿管膀胱交界阻塞;約 15% 有其他發育異常。
自然病程與預後
- MCDK 會隨時間自發性退化(involution):產前發現者有 5% 在出生時已看不見,40%–55% 在 5 歲前退化。
- 若對側腎正常,MCDK 通常無症狀,預後與單側腎缺如相近。
- 少數為雙側,這些嬰兒通常在出生後不久死於肺發育不全。
追蹤與處置
- 嬰兒期應例行超音波監測,確認 MCDK 退化及對側腎適當代償性肥大;整個兒童期每年篩檢高血壓與蛋白尿。
- 對側腎缺乏代償性肥大是腎病進展的危險因子。
- 腎切除一般只在有明確適應症時才做。
- 較早的研究認為 MCDK 與 Wilms 腫瘤發生率增加有關,但較新的世代研究未發現關聯;目前不建議常規為 MCDK 做腫瘤監測。
單純性腎發育不良 Isolated Kidney Dysplasia
機轉與病理
- 輸尿管芽-後腎間質訊號失敗,或早期尿流阻塞,干擾胎兒腎臟的正常發育與分化。
- 組織由原始導管(輸尿管芽分支)構成,周圍環繞纖維肌肉組織,腎葉發育紊亂。
- 可為單側或雙側、單獨或症候群性、散發或遺傳性。
- ITGA8(對細胞結構與訊號重要的整合素)與 FGF20(功能多樣的纖維母細胞生長因子,參與生長發育)的突變,與發育不良和/或腎缺如有關。
- 發生於 0.1%–3% 的出生,是兒童 ESRD 最常見的原因。
診斷
- 通常在產前或產後,以超音波上大而亮的腎臟來診斷;囊腫可有可無。
治療與預後
治療與預後取決於發育不良的程度及相關發現。
| 類型 | 結果 |
|---|---|
| 單側發育不良+對側正常 | 可能與單側腎缺如兒童相近 |
| 輕度雙側 | 可能產生足夠羊水供肺部發育;但一般而言,腎功能在嬰兒期或兒童期逐漸下降 |
| 重度雙側 | 出生後結果明顯較差,尤其出現寡羊水序列(Potter 症候群)合併肺發育不全時 |
- 雙側發育不良的結果差異大,取決於殘存腎功能。
- 治療可能包括透析,但是否適合透析,通常由多專科團隊與家長討論後,逐案決定。
症候群性腎發育不良概述 Syndromic Kidney Dysplasia
與遺傳症候群相關的腎發育不良,預後常取決於病人其他的發育異常。較常見的症候群見以下各節與 Table 75.2。
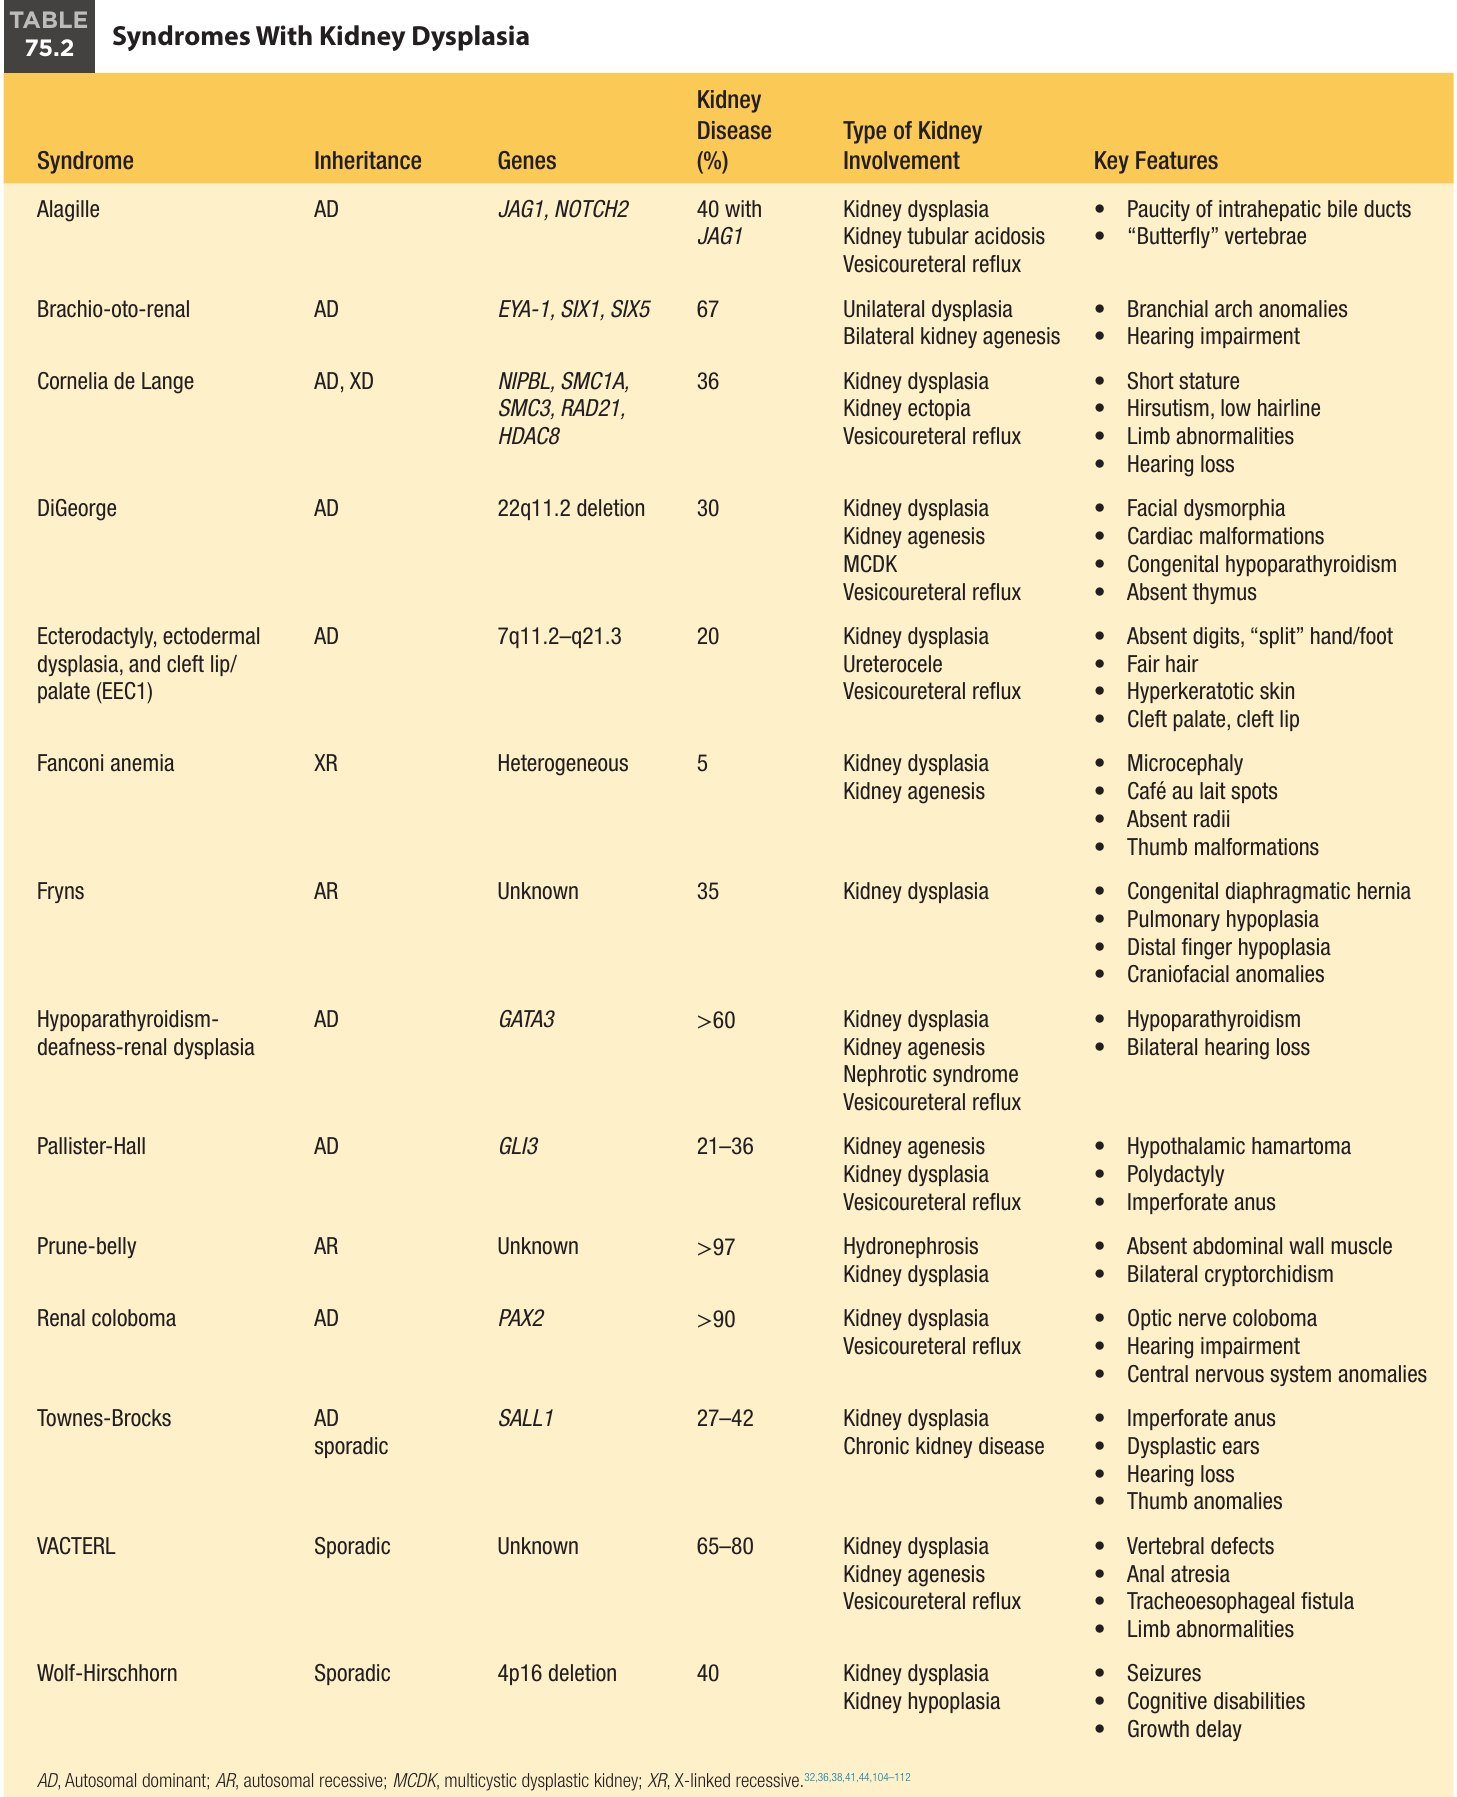
| 症候群 | 遺傳/基因 | 腎臟疾病 % | 腎臟受累 | 主要特徵 |
|---|---|---|---|---|
| Alagille | AD;JAG1, NOTCH2 | 40(JAG1) | 發育不良、腎小管酸中毒、VUR | 肝內膽管稀少、「蝴蝶」椎 |
| Brachio-oto-renal | AD;EYA-1, SIX1, SIX5 | 67 | 單側發育不良、雙側腎缺如 | 鰓弓異常、聽力障礙 |
| Cornelia de Lange | AD, XD;NIPBL, SMC1A, SMC3, RAD21, HDAC8 | 36 | 發育不良、腎異位、VUR | 身材矮小、多毛與低髮際、肢體異常、聽損 |
| DiGeorge | AD;22q11.2 缺失 | 30 | 發育不良、腎缺如、MCDK、VUR | 臉部異形、心臟畸形、先天副甲狀腺低下、胸腺缺失 |
| EEC1(Ecterodactyly, ectodermal dysplasia, cleft lip/palate) | AD;7q11.2–q21.3 | 20 | 發育不良、輸尿管囊腫(ureterocele)、VUR | 指(趾)缺失、「裂」手足、淺色頭髮、皮膚角化過度、唇顎裂 |
| Fanconi anemia | XR;異質性 | 5 | 發育不良、腎缺如 | 小頭、咖啡牛奶斑、橈骨缺失、拇指畸形 |
| Fryns | AR;未明 | 35 | 發育不良 | 先天性橫膈疝氣、肺發育不全、遠端指發育不全、顱顏異常 |
| Hypoparathyroidism-deafness-renal dysplasia | AD;GATA3 | >60 | 發育不良、腎缺如、腎病症候群、VUR | 副甲狀腺低下、雙側聽損 |
| Pallister-Hall | AD;GLI3 | 21–36 | 腎缺如、發育不良、VUR | 下視丘錯構瘤、多指(趾)、肛門閉鎖 |
| Prune-belly | AR;未明 | >97 | 水腎、發育不良 | 腹壁肌肉缺失、雙側隱睪 |
| Renal coloboma | AD;PAX2 | >90 | 發育不良、VUR | 視神經缺損、聽力障礙、中樞神經異常 |
| Townes-Brocks | AD、散發;SALL1 | 27–42 | 發育不良、CKD | 肛門閉鎖、耳部發育不良、聽損、拇指異常 |
| VACTERL | 散發;未明 | 65–80 | 發育不良、腎缺如、VUR | 脊椎缺陷、肛門閉鎖、氣管食道瘻管、肢體異常 |
| Wolf-Hirschhorn | 散發;4p16 缺失 | 40 | 發育不良、腎發育不全(hypoplasia) | 癲癇、認知障礙、生長遲緩 |
腎缺損症候群 Renal Coloboma Syndrome
- 又稱乳頭腎症候群(papillorenal syndrome),體染色體顯性,由參與發育的轉錄因子 PAX2 突變引起。
- 表現:視神經缺損(coloboma,發育不良)與小型發育不良腎;也可能有 VUR、高頻聽損與中樞神經異常。
- 多數病人腎功能漸進惡化,但發生時間差異很大,即使同一家族帶相同 PAX2 突變也是如此。
- PAX2 突變也與先天性泌尿道異常,以及體染色體顯性、兒童期發病的局部節段性腎絲球硬化(focal segmental glomerulosclerosis, FSGS)有關。
鰓耳腎症候群 Brachio-Oto-Renal Syndrome
- 體染色體顯性,影響每 40,000 名新生兒 1 例。
- 由 EYA-1、SIX1 或 SIX5 突變引起,這些基因在鰓弓、內耳與腎臟發育中相互作用。
- 臨床表現:鰓弓異常(裂、瘻管、囊腫)、耳前小窩(preauricular pits)、聽力障礙(傳導性或感音神經性),以及從單側發育不良到雙側腎缺如的腎臟異常。
副甲狀腺低下-耳聾-腎發育不良症候群 Hypoparathyroidism-Deafness-Renal Dysplasia Syndrome
- 又稱 Barakat 症候群,體染色體顯性、外顯率不一,由參與胚胎發育的轉錄因子 GATA3 突變引起。
- 可在任何年齡發病,表現為副甲狀腺低下造成的症狀性低血鈣,或早發雙側感音神經性聽損且隨年齡惡化。
- 腎臟異常包括單側或雙側發育不良或腎缺如;也曾描述 VUR、蛋白尿與進行性 CKD。
VACTERL 聯合異常 VACTERL
- 組成:脊椎缺陷(vertebral)、肛門閉鎖(anal atresia)、心臟異常(cardiac)、氣管食道瘻管(trachea-esophageal fistula)、腎臟畸形(kidney)與肢體異常(limb)。
- 診斷:具備其中 3 項組成特徵。
- 遺傳具異質性,目前已知的許多突變與 sonic hedgehog 訊號傳遞有關。
- 腎臟異常是最常見的組成之一,見於約 65%–80% 的患童,典型為單側腎缺如或發育不良;兒童期 CKD 風險增加。
- 有腎臟異常者 27%、外觀無腎臟異常者 12% 有 VUR。
Eagle-Barrett 症候群 Eagle-Barrett Syndrome
三聯症(prune-belly syndrome,梅乾腹症候群)腹壁肌肉缺乏;雙側隱睪;泌尿道異常,包括腎發育不良與擴大、低張力的膀胱(Fig. 75.3)。
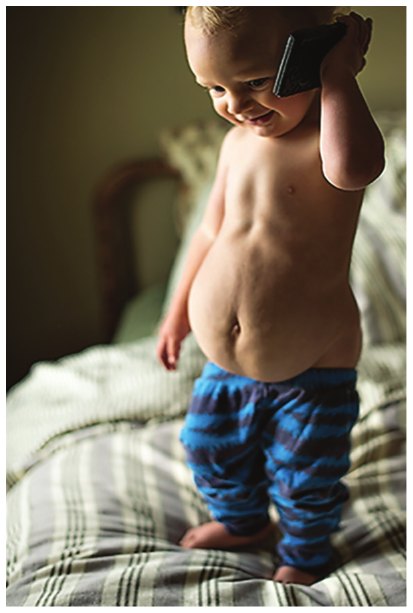
- 影響每 100,000 名活產男嬰 3.7 例;女性佔不到 5%。
- 病因未明,但家族性復發提示遺傳原因。已發現涉及中胚層、肌肉與泌尿道發育候選基因的體染色體拷貝數變異,但無法穩定重現。
- 心臟、腸胃道與肌肉骨骼異常常見;10% 因寡羊水與肺發育不全而有呼吸功能不全。
- 10%–25% 在新生兒期死於呼吸衰竭或早產。
- 因膀胱張力差,多數病人有 VUR 並發生泌尿道感染。以間歇導尿或手術做泌尿科處置很重要,可讓膀胱充分引流並保護腎功能。
- 40%–50% 發展為 CKD,15% 最終需要透析或腎臟移植,且常在學齡前。
伴腎臟過度生長的異常 Abnormalities With Kidney Overgrowth
Beckwith-Wiedemann 症候群 Beckwith-Wiedemann Syndrome
- 過度生長疾病,由 IC1 與 IC2 兩個基因調控區的甲基化異常,或染色體 11p15.5 的父源單親二體(paternal uniparental disomy)引起。
- 每 10,000 名活產 1 例,多為散發,少數為體染色體顯性遺傳。
- 表現:出生時體型大、半身增生(hemihyperplasia)、腹壁缺損、巨舌與內臟腫大、高胰島素性低血糖、火焰痣(nevus flammeus)微血管畸形與臉部異形。
- 腎臟最常見的發現是腎腫大(nephromegaly);也有腎囊腫、腎結石與泌尿道畸形的報告。
- 腎內含腎源性殘餘(nephrogenic rests):胚胎腎組織區域,惡性轉化風險高。
- 10% 的病人在 10 歲前發生胚胎性癌症,其中 40%–60% 為 Wilms 腫瘤(腎母細胞瘤,nephroblastoma)。
- 篩檢:建議所有病人每 3–4 個月做腹部超音波,直到 8 歲。
Simpson-Golabi-Behmel 症候群 Simpson-Golabi-Behmel Syndrome
- X 染色體性聯,與 glypican3 突變有關,後者可能參與調控胚胎生長。
- 許多表現與 Beckwith-Wiedemann 症候群相同,但通常沒有半身肥大與火焰痣。
- Wilms 腫瘤風險相近,通常也建議類似的篩檢時程。
Perlman 症候群 Perlman Syndrome
- 體染色體隱性的先天過度生長疾病,由參與核糖核酸處理的 DIS3L2 突變引起,導致類胰島素生長因子 2(IGF-2)上調。
- 出生時體型大、肌肉張力差、有特徵性臉部表現;子宮內常有羊水過多,並有腎腫大。
- 一項病例系列中,29% 發生 Wilms 腫瘤,其中一半為雙側,平均診斷年齡不到 2 歲。
- 超過一半的病人在出生第一個月內死於呼吸或腎衰竭。
三個過度生長症候群的 Wilms 腫瘤比較
- Beckwith-Wiedemann:10% 在 10 歲前發生胚胎性癌症,其中 40%–60% 為 Wilms 腫瘤;每 3–4 個月腹部超音波直到 8 歲。
- Simpson-Golabi-Behmel:風險相近,通常建議類似的篩檢時程。
- Perlman:一項病例系列中 29% 發生,一半為雙側,平均診斷年齡不到 2 歲;但超過一半的病人在第一個月內即死亡。
以腎囊腫為主的異常 Abnormalities Predominated by Kidney Cysts
纖毛病變 Ciliopathies
- 初級纖毛(primary cilia):細胞膜的突起,覆蓋以微管為基礎的核心;纖毛基部為基體(basal body),是中心體兩個中心粒之一。
- 功能:感知細胞外環境、把訊號傳入細胞中央,並對維持協調的細胞極性至關重要。
- 腎小管細胞無法維持極性就會形成腎囊腫,因此各種腎囊腫症候群現在被歸類為纖毛病變。
- 除體染色體隱性與顯性多囊腎等少數疾病外,纖毛病變的遺傳異質性很高:許多症候群與十幾個以上的基因相關,單一基因也常對應多個症候群,取決於確切突變及是否合併其他纖毛基因異常。
- 這種遺傳多樣性也使同一症候群內臨床變異大,遺傳相關的症候群之間重疊明顯。
體染色體隱性多囊腎 Autosomal Recessive Polycystic Kidney Disease
遺傳與機轉
- ARPKD 是體染色體隱性的肝腎纖維囊性症候群,與纖維囊素(fibrocystin,PKHD1)突變有關。此基因編碼功能未明的跨膜蛋白,定位於腎小管與膽管細胞的初級纖毛、有絲分裂紡錘體與頂端膜。
- PKHD1 在胎兒發育期表現於多種組織,包括輸尿管芽、中腎小管與未成熟肝細胞,可能參與器官生成與小管形成。
- 在腎臟,此異常造成集尿管擴張而形成囊腫。
- 近期發現第二個基因 DZIP1L 的突變也與 ARPKD 表型有關,臨床病程較溫和。
流行病學與臨床表現
- 影響每 20,000 名活產 1 例,有研究提出帶因率可高達 1:70。
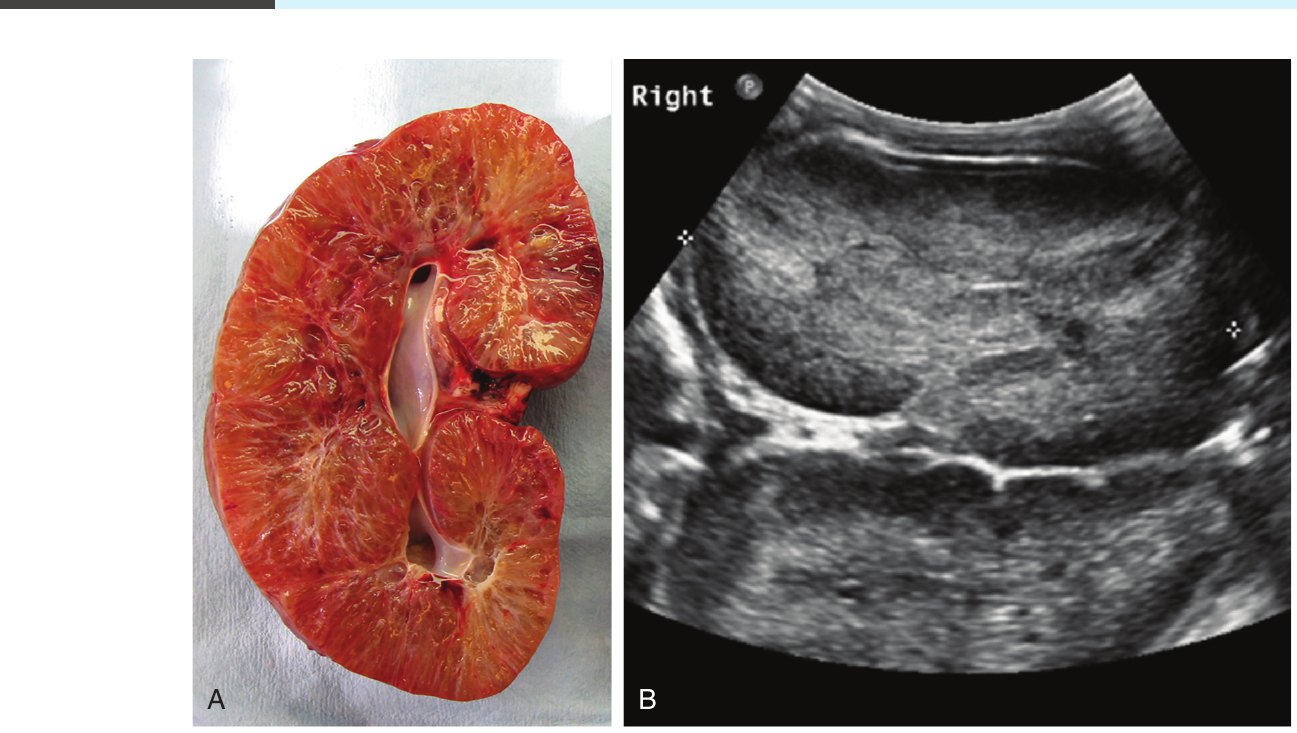
- 多數病人在出生時或出生前,即呈現腫大、高回音、皮髓質分界不清的腎臟;出生時超音波一般看不到大囊腫,但日後會出現(Fig. 75.4)。
- 重症者可能有寡羊水序列合併肺發育不全,但單獨的寡羊水並不能預測新生兒結果不佳。
- 一小部分病人在兒童期或青春期才因肝病就醫。
- 腎臟可能大到影響出生後呼吸功能,20%–30% 的患嬰死於呼吸功能不全。
- 腎臟常可觸及,腹部可能明顯膨脹。
- 多數病人出生起腎功能即異常;高血壓可能很嚴重。
- 出生後腎血流增加,可能因尿液濃縮缺陷而出現多尿。
肝臟與腸胃道
- 所有 ARPKD 病人都因膽管畸形而有肝病,部分會發展為先天性肝纖維化(congenital hepatic fibrosis)。
- 門脈高壓與上行性膽管炎是常見併發症;部分嬰兒因膽汁流動異常而有脂肪吸收不良。
- 腫大的腎臟也可能壓迫其他腹腔器官,使腸道營養更複雜。
- 肝臟合成與代謝功能通常要到病程晚期才會受損。
初始處置
- 重點是呼吸支持,必要時開始腹膜透析。
- 多尿病人需要大量每日液體攝取以匹配尿量,部分需要補充鈉。
- 高血壓常以血管張力素轉化酶抑制劑(ACE inhibitors)治療。
- 脂肪吸收不良的嬰兒可能需要補充脂溶性維生素(A、D、E、K)。
雙側腎切除:適應症與風險
- 若腫大的腎臟造成呼吸衰竭、難治性高血壓或餵食不耐,可同時或分階段做雙側腎切除。
- 但雙側腎切除後必須透析,而新生兒透析有其困難。
- 可能因缺乏腎素(renin)分泌造成難治性低血壓;動物模型提示,在交感神經系統於出生後成熟期間,腎素是血壓的重要早期調節因子。
- 僅有一篇個案報告以 midodrine 治療雙側腎切除後難治性低血壓的嬰兒,尚未被廣泛研究。
- ARPKD 的腎功能可能在生命最初幾個月改善。
- 因此雙側腎切除的決定應依個別臨床情況謹慎評估。
| 組別 | 神經系統併發症 |
|---|---|
| 出生 3 個月內做雙側腎切除 | 63% |
| 第二側腎切除於 4–15 個月大進行 | 22% |
| 出生 3 個月內開始透析 | 17% |
- 併發症包括癲癇、缺氧性腦損傷、嚴重神經發育障礙,以及視神經病變合併視力喪失。
- 各組總腎體積相近,且此關聯與嚴重低血壓發作的發生率無關。
預後
- 約 70%–75% 活過新生兒期;這些存活者的 15 年存活率為 67%–79%。
- 超過 50% 在兒童期需要腎臟替代治療(透析或腎臟移植),7%–10% 需要肝臟移植。
體染色體顯性多囊腎 Autosomal Dominant Polycystic Kidney Disease
遺傳與機轉
- ADPKD 是最常見的遺傳性腎臟病,影響每 500 至每 1000 名活產 1 例。
- 與 PKD1、PKD2 突變有關;PKD1 突變較常見,症狀也較早出現。
- PKD1 編碼 polycystin-1:膜蛋白,參與細胞-基質交互作用,也可能參與鈣恆定。
- PKD2 編碼 polycystin-2:非選擇性陽離子通道,增加膜對鈣的通透性,並在初級纖毛與 polycystin-1 有物理性交互作用。
- 遺傳型式為體染色體顯性,但在分子層次為隱性:目前一般認為細胞必須再出現第二個體細胞突變,才開始形成囊腫。
臨床表現
- 通常在成年早期出現雙側腎囊腫,隨後囊腫增多、腎臟增大、高血壓與腎功能下降。
- 肝、胰、脾與儲精囊也可能有囊腫;血管異常風險增加,包括腦動脈瘤、主動脈擴張與主動脈剝離。
- 2%–5% 的病人在產前或兒童早期發病,從超音波無症狀腎囊腫到寡羊水序列都有。
- 家族成員有早發 ADPKD 史,代表病人早發疾病風險高。
- PKD1 或 PKD2 的雙等位基因異常,或一個等位基因突變再合併另一腎囊腫基因突變,也可能造成早發重症,提示基因劑量效應。
- 多數被診斷 ADPKD 的嬰兒出生時無症狀,且整個兒童期維持如此;到青春期,有報告 8% 的兒童有慢性腎功能不全、19% 有高血壓。
診斷與鑑別
- 超音波可能難以區分重度早發 ADPKD 與 ARPKD。
- 15 歲以下兒童沒有 ADPKD 診斷標準;患嬰腎臟可能增大、高回音,可有或沒有可見囊腫,皮髓質分界增加。
- 兒童很少有肝或胰囊腫,但 10% 有腹股溝疝氣。
- 篩檢父母的腎囊腫可能有助於確診;但父母超音波正常不能排除 ADPKD,因為 8%–10% 的病例為新突變。
| 項目 | ARPKD | 早發 ADPKD |
|---|---|---|
| 基因 | PKHD1;DZIP1L(病程較溫和) | PKD1、PKD2 |
| 腎臟超音波 | 腫大、高回音;皮髓質分界不清;出生時一般無大囊腫 | 增大、高回音,可有或沒有囊腫;皮髓質分界增加 |
| 肝臟 | 所有病人都有膽管畸形相關肝病 | 兒童很少有肝囊腫 |
| 父母篩檢 | 本章未提及 | 可能有幫助;正常不能排除(8%–10% 為新突變) |
| 新生兒重症處置 | 呼吸支持、腹膜透析;必要時謹慎考慮雙側腎切除 | 重症可能需要類似 ARPKD 的腎切除與透析 |
處置
- 早發 ADPKD 的處置依臨床表現而定:重症可能需要腎切除與透析;無症狀者可能只需門診追蹤。
- 有一篇個案報告:31 天大的早發重症 ADPKD 嬰兒因低血鈉與水腫接受 tolvaptan(選擇性血管加壓素 V2 受體拮抗劑)治療;但此藥在美國一般未核准用於兒童。
結節性硬化症 Tuberous Sclerosis Complex
- TSC 為體染色體顯性,與 TSC1(編碼 hamartin)或 TSC2(原文寫編碼 tubulin,見章末留意事項)突變有關。兩者是 mechanistic target of rapamycin(mTOR)激酶的重要調節因子,mTOR 是參與細胞增生的關鍵訊號分子。
- 細胞增生失控,形成腦、皮膚、心臟、肺與腎臟的錯構瘤(hamartoma)。
- 皮膚:色素減少斑(ash leaf marks)可能是嬰兒唯一的皮膚表現,出生時有 3 個以上提示 TSC。鯊魚皮斑(shagreen patches)、血管纖維瘤與甲纖維瘤傾向於兒童期較晚才出現。
- 癲癇與腎血管肌肉脂肪瘤(angiomyolipoma)常見;單純腎囊腫是次要表現,但可以見到。
- ADPKD-TSC:TSC2 在 16 號染色體上緊鄰 PKD1,2% 的病人因相鄰基因缺失(contiguous gene deletion)同時有 ADPKD。其囊腫比單獨 TSC 的單純囊腫出現更早、更大且更多;腎臟增大也應懷疑 ADPKD-TSC。
- 單獨 TSC 很少發生 ESRD,但 ADPKD-TSC 病人可能在 30 歲前發生。
Bardet-Biedl 症候群 Bardet-Biedl Syndrome
- 體染色體隱性纖毛病變,由至少 17 個基因中任一突變引起;其產物參與「BBsome」,一個負責把訊號受體運送到初級纖毛的複合體。
- 影響每 125,000 至每 175,000 名兒童 1 例。
- 初級纖毛訊號運輸異常導致腎臟非特異性腎絲球與小管間質變化,可有或沒有腎囊腫,並有腎元質量減少。
- 主要特徵:視網膜色素病變(retinitis pigmentosa)、肥胖、腎臟異常、學習障礙、多指(趾)與性腺功能低下。
- 也有聽損、發展或行為問題、糖尿病、高血壓、心臟缺陷與肢體異常的報告。
腎臟表現(結構與功能皆可受累)
- 胎兒期超音波可見腫大、高回音腎臟,沒有皮髓質分界;可見囊腫與腎錐體異常。
- 3 個月大皮髓質分界反轉,髓質呈高回音。
- 隨時間腎臟大小恢復正常,囊腫可能消失。
- 兒童期三分之一有多尿與煩渴;腎小管酸中毒與其他小管功能異常較少見;高血壓也常見。
- 長期約 10% 的兒童發展為 ESRD,25% 到 40 歲時需要透析或移植。
Jeune 症候群 Jeune Syndrome
- 又稱窒息性胸廓失養症(asphyxiating thoracic dystrophy),體染色體隱性的骨骼纖毛病變,影響每 126,000 名活產 1 例。
- 與許多參與初級纖毛內運輸的基因突變有關,包括 IFT80、DYNC2H1、WDR19 與 TTC21B。自 2006 年起被視為短肋胸廓發育不良(short-rib thoracic dysplasias)之一。
- 特徵性骨骼異常:窄小胸廓與短肋、短而方的髂骨翼、短指與短肢,通常可由產前超音波診斷;也可能有肝與眼異常。
- 約 40% 有腎臟異常,包括囊性發育不良、腎發育不全或水腎,造成小管間質腎病變與小管功能異常。
- 胸廓發育異常使肋間肌無法參與呼吸,一半的患童在 6 個月前死於呼吸衰竭。
- 胸壁重建手術仍在探索中,例如可隨胸廓生長的垂直可擴張人工鈦肋(vertical expandable prosthetic titanium rib)。有限的病例系列顯示:1 歲後手術結果看來良好,但 1 歲前手術死亡率為 50%。
- 呼吸受累輕微且活過嬰兒期者,會出現尿液濃縮缺陷、多尿與煩渴。
- 3 歲以後,腎衰竭是 Jeune 症候群兒童的首要死因。
腎元癆 Nephronophthisis
- 體染色體隱性纖毛病變,與至少 14 個參與初級纖毛結構與功能的基因有關,最常見為 NPHP1。
- 屬小管間質腎病變:小管萎縮、皮髓質囊腫與間質纖維化。
- 約 6 歲出現煩渴與多尿,青春期早期進展為腎衰竭。
- 嬰兒型(infantile nephronophthisis)約 1 歲進展為 ESRD;病理與多囊腎相似,整個腫大腎臟都可見囊腫,通常與 NPHP2、NPHP3 突變有關。
- 有單獨發生的報告,但較常是其他遺傳症候群的一部分,包括 Meckel-Gruber 症候群、Joubert 症候群與 Joubert 相關疾病。
Meckel-Gruber 症候群 Meckel-Gruber Syndrome
- 體染色體隱性,與至少 11 個基因中任一突變有關,這些基因都與初級纖毛正常功能相關。
- 每 100,000 名活產 2.6 例;父母近親婚配時較常見。
- 特徵三聯症:雙側腎囊性發育不良、枕部腦膨出(occipital encephalocele)、多指(趾)。也可能有肝纖維化。
- 超過 90% 由產前超音波診斷,80% 以胎死腹中或終止妊娠收場。
- 結果差:僅約三分之一活過出生第一週,有紀錄的最長存活為 28 個月。
Joubert 症候群與 Joubert 相關疾病 Joubert Syndrome and Joubert-Related Disorders
- 體染色體隱性,與 35 個基因中任一突變有關,這些基因與初級纖毛及基體相關。
- 表現:發展遲緩、低張力、新生兒期呼吸型態不規則(陣發性呼吸暫停和/或呼吸急促)、眼球運動異常(包括眼振與動眼失用症,oculomotor apraxia)。
- 臉部可能異形:額寬、眉弓高、眼瞼下垂、眼距寬;也可有多指(趾)。
- 磁振造影特徵為「臼齒徵(molar tooth sign)」:小腦蚓部發育不全/不良、上小腦腳延長、腳間窩加深的特殊組合。
- 臼齒徵現已與其他 7 種疾病相關,包括部分 Senior-Løken 症候群、COACH 症候群、Dekaban-Arima 症候群、口顏指症候群第 VI 型(Varadi-Papp)與 Malta 症候群,眼與腎受累程度不一。
腎臟表現
- 可表現為囊性發育不良或腎元癆,有皮髓質囊腫與小管間質腎炎。
- 超音波:腎臟大小正常、回音增強、皮髓質分界不清。
- 患嬰出生時可能無症狀,兒童期出現尿液濃縮缺陷、多尿與進行性腎功能異常;ESRD 常見於青少年期。
- 少數病人臨床表現類似 ARPKD,較常見於 COACH 症候群與 MKS3 突變者。
口顏指症候群 Orofaciodigital Syndrome
- OFD 是異質性纖毛病變,共 14 個亞型,共同點是臉部、口腔與指(趾)畸形。
- OFD1:X 染色體顯性,男性致死,每 50,000 至每 250,000 名高加索裔活產 1 例。其餘 13 個亞型為體染色體隱性,與多種纖毛相關基因有關。
- 常見:牙齒與舌頭異常、頰繫帶(buccal frenulum)、胼胝體缺失、短指。約三分之一有唇裂和/或顎裂。
- 腎囊腫見於 6% 的 OFD 兒童與至多 70% 的成人;病人腎功能不全漸進惡化,於成年早期進入 ESRD。
- 病例系列提示,OFD1 病人的腎囊腫與神經結構異常強烈相關。
顱外胚層發育不良 Cranioectodermal Dysplasia
- 又稱 Sensenbrenner 症候群,體染色體隱性或散發的纖毛病變。
- 與 IFT122、WDR35、IFT43、WDR19、IFT52 突變有關,其蛋白皆定位於纖毛;IFT43 與 WDR35 參與初級纖毛內運輸。
- 表現:前額突出、長頭、低位耳、眼距寬合併內眥贅皮、牙齒小而疏、頭髮稀疏、指甲異常、身材矮小、窄胸、肱骨短、短指;肝與眼也可能受累。
- 超過一半的病人發展為腎元癆並進展至 ESRD。
腎-肝-胰發育不良 Renal-Hepatic-Pancreatic Dysplasia
- RHPD 又稱 Ivemark 症候群,體染色體隱性,與 NPHP3 突變有關;其編碼的 nephrocystin 3 定位於初級纖毛。
- 常在子宮內即以寡羊水表現,由腎發育不良合併周邊皮質囊腫引起。
- 也有肝與胰纖維化,臨床表現可能類似 Alagille 症候群。
- 多數病人發生寡羊水序列,出生後不久死於呼吸衰竭;少數報告在兒童早期接受肝腎聯合移植後存活。
腎絲球囊性腎病 Glomerulocystic Kidney Disease
定義腎絲球周圍的鮑氏囊(Bowman capsule)擴張,可有或沒有腎小管擴張與腎囊腫(Fig. 75.5)。
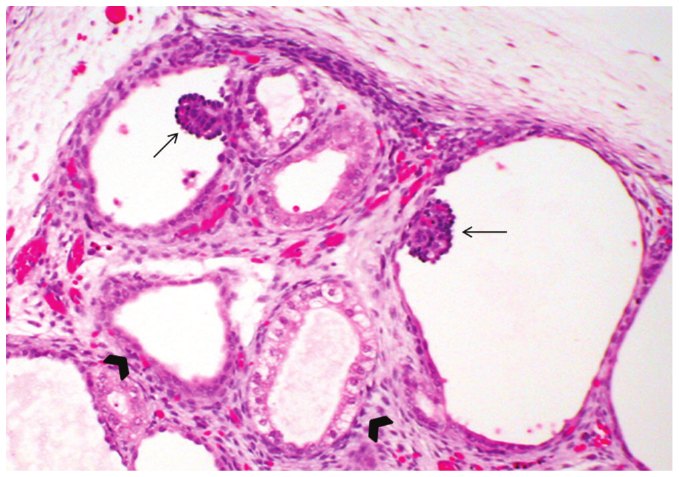
- 體染色體顯性,與 UMOD 或 HNF1β 突變有關;也可見於纖毛病變、腎發育不良,或與嚴重胎兒腎損傷相關。
- HNF1β:編碼對腎、胰、肝與穆勒氏管胚胎發育至關重要的轉錄因子;其突變也與青年發病的成人型糖尿病(maturity-onset diabetes of the young)有關,如「腎囊腫與糖尿病症候群(renal cysts and diabetes syndrome)」。
- UMOD:編碼尿調節素(uromodulin),與泌尿道防禦有關,在腎臟可能還有其他未明功能。
- 常於幼兒期以超音波腎臟高回音表現,但也可能延遲到成年才發病;病人可能有高尿酸血症。
- 腎臟一般會進展至 ESRD,但速度差異很大。
腎小管發育不全 Renal Tubular Dysgenesis
- 體染色體隱性,與腎素-血管張力素系統基因(AGT、REN、ACE、AGTR1)突變有關,導致近端小管發育失敗。
- 子宮內腎血流中斷也可能造成類似病理,例如重大心臟異常、腎動脈狹窄、雙胞胎輸血症候群,或妊娠第二、三期使用 ACE 抑制劑或血管張力素受體阻斷劑。
- 妊娠 20–22 週即出現嚴重寡羊水,導致寡羊水序列。
- 超音波上腎臟可能正常,或呈高回音、皮髓質分界減少;顱骨可能有大囟門與寬顱縫。
- 確診:腎切片顯示已分化的近端小管缺失或數目大幅減少。
- 多數病人在子宮內或新生兒期死於肺發育不全,以及對標準藥物治療無反應的低血壓。
- 難治性低血壓時,fludrocortisone 可能改善血壓;血管張力素原突變者,新鮮冷凍血漿也可能有幫助。
- 報告的 150 名病人中,至少 10 名存活超過 18 個月,其中 4 名為 ESRD、5 名為 CKD。
纖毛病變腎臟表現速查 Ciliopathies at a Glance
| 疾病 | 腎臟表現 | 腎臟結局或主要死因 |
|---|---|---|
| ARPKD | 腫大高回音腎,皮髓質分界不清;出生時一般無大囊腫 | 超過 50% 在兒童期需要腎臟替代治療;20%–30% 的患嬰死於呼吸功能不全 |
| ADPKD | 成年早期出現雙側囊腫;2%–5% 在產前或兒童早期發病 | 到青春期,8% 有慢性腎功能不全、19% 有高血壓 |
| Bardet-Biedl | 胎兒期腫大高回音,之後腎臟大小恢復正常,囊腫可能消失 | 約 10% 的兒童發展為 ESRD;25% 到 40 歲時需要透析或移植 |
| Jeune | 約 40% 有囊性發育不良、腎發育不全或水腎 | 一半在 6 個月前死於呼吸衰竭;3 歲後首要死因為腎衰竭 |
| 腎元癆 | 小管萎縮、皮髓質囊腫、間質纖維化 | 青春期早期進展為腎衰竭;嬰兒型約 1 歲進展為 ESRD |
| Meckel-Gruber | 雙側腎囊性發育不良 | 僅約三分之一活過第一週;最長存活紀錄 28 個月 |
| Joubert 與相關疾病 | 囊性發育不良或腎元癆;腎臟大小正常、回音增強 | ESRD 常見於青少年期 |
| OFD | 腎囊腫見於 6% 的兒童、至多 70% 的成人 | 成年早期進入 ESRD |
| 顱外胚層發育不良 | 超過一半發展為腎元癆 | 進展至 ESRD |
| RHPD | 腎發育不良合併周邊皮質囊腫,子宮內即有寡羊水 | 多數出生後不久死於呼吸衰竭;少數肝腎聯合移植後存活 |
腎臟致畸胎因子 Kidney Teratogens
多種常用藥物與腎臟發育異常有關。
| 藥物 | 原文描述 |
|---|---|
| ACE 抑制劑、血管張力素受體阻斷劑 | 妊娠第二、三期使用會抑制腎元生成;與腎小管發育不全、輸尿管腎盂交界阻塞、腎缺如有關 |
| 非類固醇消炎藥(尤其 indomethacin) | 與胎兒及新生兒腎衰竭有關,可能因其對動脈導管的作用 |
| Mycophenolate mofetil | 與多種器官異常有關,包括腎臟異常 |
| Tacrolimus | 可能造成輕微、短暫的腎功能下降;估計胎盤可阻擋 60% 的劑量到達胎兒 |
| Trastuzumab(乳癌藥物) | 妊娠第二、三期使用與寡羊水有關;美國食品藥物管理局妊娠分級 D |
| Gentamicin | 動物研究有腎毒性,並有兩例人類囊性發育不良;但瑞典一項大型研究未證實 |
- 母親糖尿病與腎臟及泌尿道異常有關,尤其是妊娠第一期即存在時。
先天代謝異常 Inborn Errors of Metabolism
多重醯基輔酶 A 去氫酶缺乏症 Multiple Acyl-CoA Dehydrogenase Deficiency
- MADD 又稱第二型戊二酸血症/尿症(glutaric acidemia/aciduria type II),是粒線體電子傳遞鏈的體染色體隱性缺陷,由 ETFDH、ETFA 或 ETFB 突變引起。
- 以脂肪酸為主要能量來源的細胞(包括腎小管上皮細胞)發生退化。
- 新生兒期表現:嗜睡、嘔吐、「汗腳」氣味、非酮性低血糖、代謝性酸中毒與有機酸尿。
- 部分合併其他先天異常:高前額、低位耳、眼距寬、中臉小、腎發育不良與腎囊腫。
- 出生前後發病者,即使嘗試飲食介入、riboflavin 與 L-carnitine,多數在數週至數月內死亡。
- 另有較輕微的晚發型,與腎臟異常無關,可能可用 riboflavin 治療。
Smith-Lemli-Opitz 症候群 Smith-Lemli-Opitz Syndrome
- 體染色體隱性的膽固醇合成疾病,與 DHCR7 突變有關,影響每 20,000 至每 70,000 人 1 例。
- 臨床光譜廣,從無症狀到周產期致死。
- 可有生長遲緩、小頭合併雙顳狹窄、眼瞼下垂、短鼻合併鼻孔前傾、小下巴、內眥贅皮與低位耳。
- 智能障礙、顎裂、心臟缺陷、生殖器異常與第二、三趾併趾常見。
- 四分之一的病人有腎臟異常,包括腎發育不全或腎缺如、腎皮質囊腫,或泌尿道異常。
- 因無法合成類固醇,可能有不同程度的腎上腺皮質激素缺乏,但以急性腎上腺危象表現者罕見。
Zellweger 症候群 Zellweger Syndrome
- 又稱腦肝腎症候群(cerebrohepatorenal syndrome),體染色體隱性,與 12 個 pexin 基因中任一突變有關,通常為 PEX1,導致過氧化體功能異常。
- 患嬰有嚴重低張力、反射消失、高前額與大前囟、眶上脊小、三角形嘴、低位耳合併耳垂異常。
- 通常有小型腎囊腫與骨骺鈣化點(calcific stippling)。
- 嚴重肝功能異常通常在 3 個月後出現;部分病人因神經元遷移異常而以癲癇表現。
- 1 歲前死亡常見,部分病人存活較久,發展結果不一。
先天性醣基化異常 Congenital Disorders of Glycosylation
- CDG 是一群體染色體隱性疾病,缺陷在醣蛋白聚醣(glycan)的合成。
- 症狀多樣:發展遲緩、癲癇、低張力、肝病、蛋白質流失性腸病與臉部異形。
- 超音波可見腫大高回音腎臟,並可有腎小管微囊腫。
- 也有先天性腎病症候群合併瀰漫性腎絲球繫膜硬化(diffuse mesangial sclerosis)病理的報告。
- 因病情差異大,處置依病人的具體臨床表現個別化。
臨床反思:NICU 視角 Clinical Reflection—NICU Perspective
臨床上可帶走的重點
- 評估預後時,抓住五個決定因素:有功能的腎組織量、泌尿道異常、早產程度、尿量與其他先天異常。
- 單側腎缺如與單側 MCDK 不應視為完全良性:嬰兒期確認對側代償性肥大,兒童期每年篩檢蛋白尿與高血壓;MCDK 還要確認退化。
- VCUG 在無泌尿道感染證據的單側腎缺如,以及 MCDK 中都有爭議;MCDK 未做 VCUG 時,要教家長監測泌尿道感染。
- 孤立腎女孩建議做子宮超音波篩檢生殖道異常,以減少 OHVIRA 誤診帶來的不必要手術與併發症。
- 出生前後看到腫大高回音腎臟時,可考慮的診斷包括 ARPKD、早發 ADPKD、腎發育不良、Bardet-Biedl 症候群與 CDG;ADPKD 的鑑別可篩檢父母,但父母正常不能排除。
- ARPKD 單獨的寡羊水不能預測新生兒結果不佳;出生 3 個月內雙側腎切除與較高神經系統併發症相關,且腎功能可能在最初幾個月改善,決定要謹慎。
- Beckwith-Wiedemann 症候群需每 3–4 個月腹部超音波至 8 歲;MCDK 則不建議常規腫瘤監測。
- 本章多個疾病的新生兒結果由呼吸問題決定:寡羊水序列的肺發育不全、ARPKD 腫大腎臟影響呼吸、Jeune 症候群胸廓窄小。
- 重度雙側腎發育不良是否透析,由多專科團隊與家長逐案討論決定,並持續支持家庭。
- 本章列出與腎臟發育異常相關的妊娠暴露:ACE 抑制劑、血管張力素受體阻斷劑、非類固醇消炎藥、mycophenolate mofetil、trastuzumab,以及母親糖尿病。
閱讀時請留意 Points to Verify
原文內部不一致
- 發生率:腎發育不良寫 0.1%–3% 的出生,上限(等於每 1000 名 30 例)高於同章「腎臟與泌尿道發育異常」總體的每 1000 名 3–6 例。
- 症候群名稱:章節標題寫 Hypothyroidism-Deafness-Renal Dysplasia,內文與 Table 75.2 寫 Hypoparathyroidism-deafness-renal dysplasia;筆記依內文。
- 拼寫:標題與 Table 75.2 寫 Brachio-oto-renal,該節內文寫 Branchio-oto-renal。
- 重複段落:抽出文字中,異位腎段落出現兩次(馬蹄腎之前與之後),內容相同,可能是原書重複或抽取問題;筆記只整理一次。
- VACTERL 基因:Table 75.2 的基因欄寫 Unknown,內文則說遺傳具異質性,已知許多突變與 sonic hedgehog 訊號傳遞有關。
- Eagle-Barrett/prune-belly:Table 75.2 標為 AR,內文說病因未明、僅家族性復發提示遺傳原因,且絕大多數為男性;內文寫腹壁肌肉「缺乏(deficient)」,表格寫「缺失(absent)」。
- Hypoparathyroidism-deafness-renal dysplasia:Table 75.2 列腎病症候群(nephrotic syndrome),內文只提蛋白尿。
- 雙側 MCDK:原文一處說處置與結果類似雙側腎缺如,另一處只說通常出生後不久死於肺發育不全,未提雙側腎缺如段落中羊水灌注後存活的個案。
- TSC2:原文寫 TSC2「encoding tubulin」,疑似誤植;筆記照錄並標示,請查證。同段「2% of patients with TS」的 TS 也與全章 TSC 縮寫不同。
- 纖毛構造:原文多處用「axon」(axon core、transport along the axon、axonal transport)描述纖毛,疑似誤植;筆記改以「核心」「纖毛內運輸」中性表達,請查證。
- 其他疑似拼寫誤植:corpus colosseum、clef palate、Cloacal extrophy、Ecterodactyly。