PART XV · NEOPLASIA · CHAPTER 73
先天性惡性疾病Congenital Malignant Disorders
本章重點 Key Points
- 新生兒惡性腫瘤的疾病譜與兒童不同。
- 新生兒惡性腫瘤常與遺傳易感性(genetic predisposition)有關。
- 神經母細胞瘤(neuroblastoma)與白血病(leukemia)是新生兒最常見的惡性腫瘤。
- 新生兒癌症治療有其獨特挑戰,包括發生明顯晚期效應(late effects)的可能性高。
- 先天性實體腫瘤常在子宮內就由超音波診斷。
導論 Introduction
- 新生兒惡性腫瘤在發生率、臨床行為與遺傳特徵上都不同於較大兒童的癌症。
- 幼兒最常見的惡性腫瘤是急性白血病,但新生兒腫瘤多為實體腫瘤,其中許多在例行產前超音波就被發現。
- 同一疾病在新生兒的行為可能與兒童相反:
- 急性淋巴母細胞白血病(acute lymphoblastic leukemia, ALL):兒童預後極佳,在新生兒卻常致命。
- 神經母細胞瘤:較大兒童對治療反應差,在新生兒卻可能自行消退。
- 新生兒期治療的特殊挑戰:
- 藥物代謝與較大兒童不同。
- 快速生長中的正常組織對化療藥物與放射線較敏感。
- 晚期效應風險增加:神經認知後遺症、生殖能力受損、生長障礙、次發性惡性腫瘤。
- 本章先回顧流行病學、病因與診斷,再分述常見的惡性疾病。
新生兒惡性腫瘤的流行病學、病因與診斷 Epidemiology, Etiology, and Diagnosis of Neonatal Malignancy
流行病學:發生率與死亡率 Epidemiology: Incidence and Mortality
發生率
- 新生兒腫瘤罕見:美國發生率為每 27,500 活產 1 例,占兒童惡性腫瘤的 2%。
- 趨勢分析顯示兒童族群的惡性腫瘤發生率可能在上升,但多項因素都會影響發生率數字:分子診斷方法進步、族群特性改變、胎兒超音波篩檢做法、癌症登記的個案收集。
- 嬰兒最常見惡性腫瘤依序為:神經母細胞瘤 → 白血病 → 中樞神經系統(central nervous system, CNS)腫瘤 → 視網膜母細胞瘤(retinoblastoma)→ 生殖細胞瘤(germ cell tumors)。
- 男女嬰的癌症發生率相近。
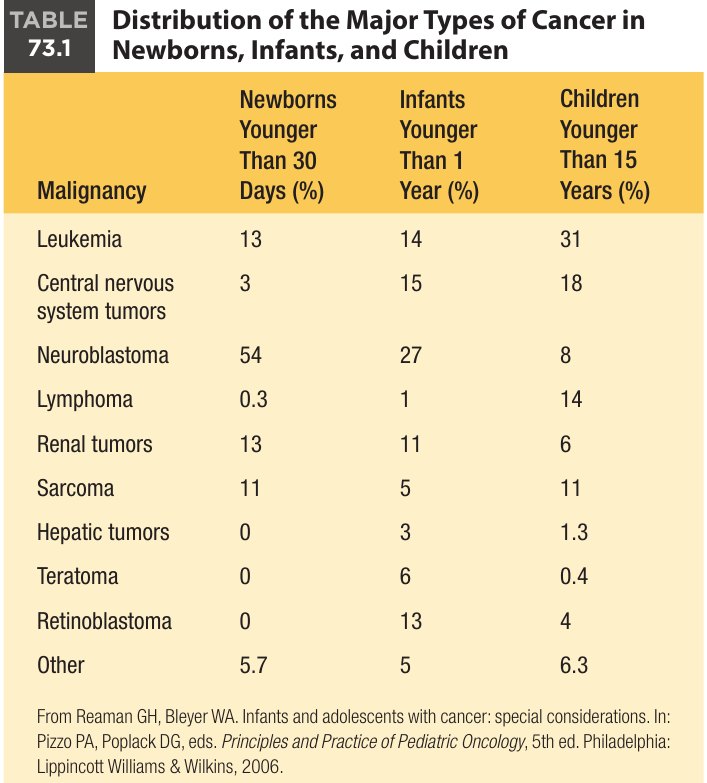
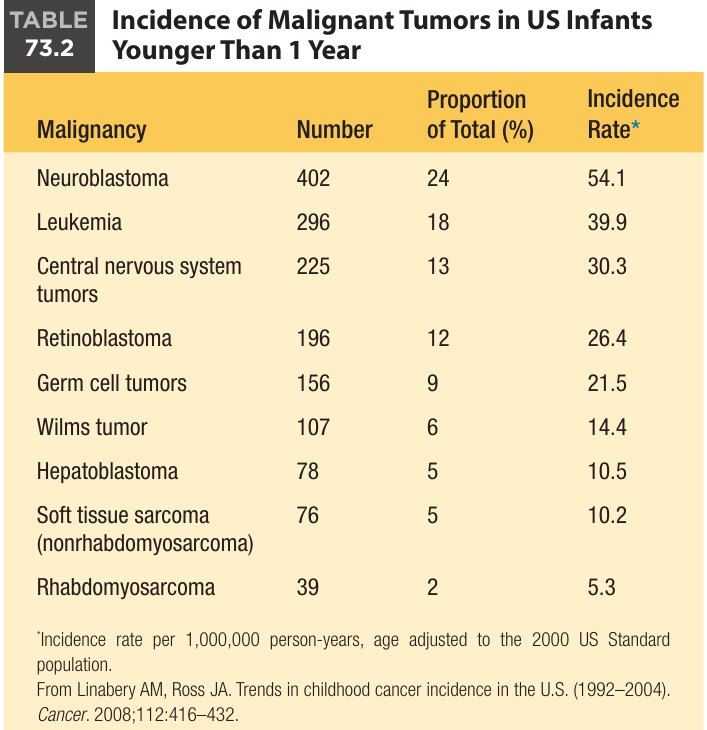
Table 73.1 與 73.2 重點
- 隨年齡下降:神經母細胞瘤由新生兒 54%、嬰兒 27%,降到兒童 8%;腎腫瘤由 13%、11% 降到 6%。
- 隨年齡上升:白血病由 13%、14% 升到 31%;CNS 腫瘤由 3%、15% 升到 18%;淋巴瘤由 0.3%、1% 升到 14%。
- 肉瘤:新生兒 11%、嬰兒 5%、兒童 11%,並非單向變化。
- 嬰兒期才出現的項目:肝腫瘤、畸胎瘤、視網膜母細胞瘤在新生兒欄都是 0,嬰兒欄分別為 3%、6%、13%(與其他段落的落差見章末)。
- Table 73.2 其餘發生率(每百萬人年):視網膜母細胞瘤 26.4、生殖細胞瘤 21.5、Wilms 腫瘤 14.4、肝母細胞瘤 10.5、非橫紋肌肉瘤軟組織肉瘤 10.2、橫紋肌肉瘤 5.3。
死亡率
- 即使是相同疾病,罹癌嬰兒的死亡率也高於較大兒童。
- ALL:1 歲以上兒童治癒率超過 85%,新生兒 ALL 治癒率低於 50%。
- 橫紋肌肉瘤(rhabdomyosarcoma, RMS)與 CNS 腫瘤也有嬰兒存活較差的型態,後者包括原始神經外胚層腫瘤(primitive neuroectodermal tumor, PNET)、非典型畸胎樣/橫紋肌樣腫瘤(atypical teratoid/rhabdoid tumor, ATRT)與室管膜瘤(ependymoma)。
- 兩個值得注意的例外:
- 神經母細胞瘤:新生兒瀰散性疾病的 5 年存活率超過 90%。
- 嬰兒型纖維肉瘤(infantile fibrosarcoma):新生兒治癒率常高於較大兒童或成人。
病因 Etiology
遺傳易感症候群與先天缺陷 Genetic Predisposition Syndromes and Congenital Defects
- 兒童癌症是多因子疾病,涉及遺傳與環境;在新生兒,遺傳易感因素更常扮演重要角色。
- 部分新生兒癌症的基礎,是胚胎發生期關鍵的癌症易感基因有後天或遺傳的異常;這類基因被活化或抑制,使正常細胞發生惡性轉化。
- 例子:13q 上的視網膜母細胞瘤基因,是會造成高度惡性腫瘤風險的體質性染色體異常。
- 許多已定義的遺傳疾病與基因缺陷,會增加特定腫瘤的發生率(Table 73.3)。
- 除視網膜母細胞瘤、肝母細胞瘤(hepatoblastoma)與 Wilms 腫瘤外,這些症候群相關的腫瘤很少在新生兒期表現;但相關異常可能早期就被辨識,因而能安排規律篩檢。
- 沒有家族史不應打消調查的念頭:自發性生殖細胞突變(germline mutation)與親代鑲嵌(parental mosaicism)都會發生。
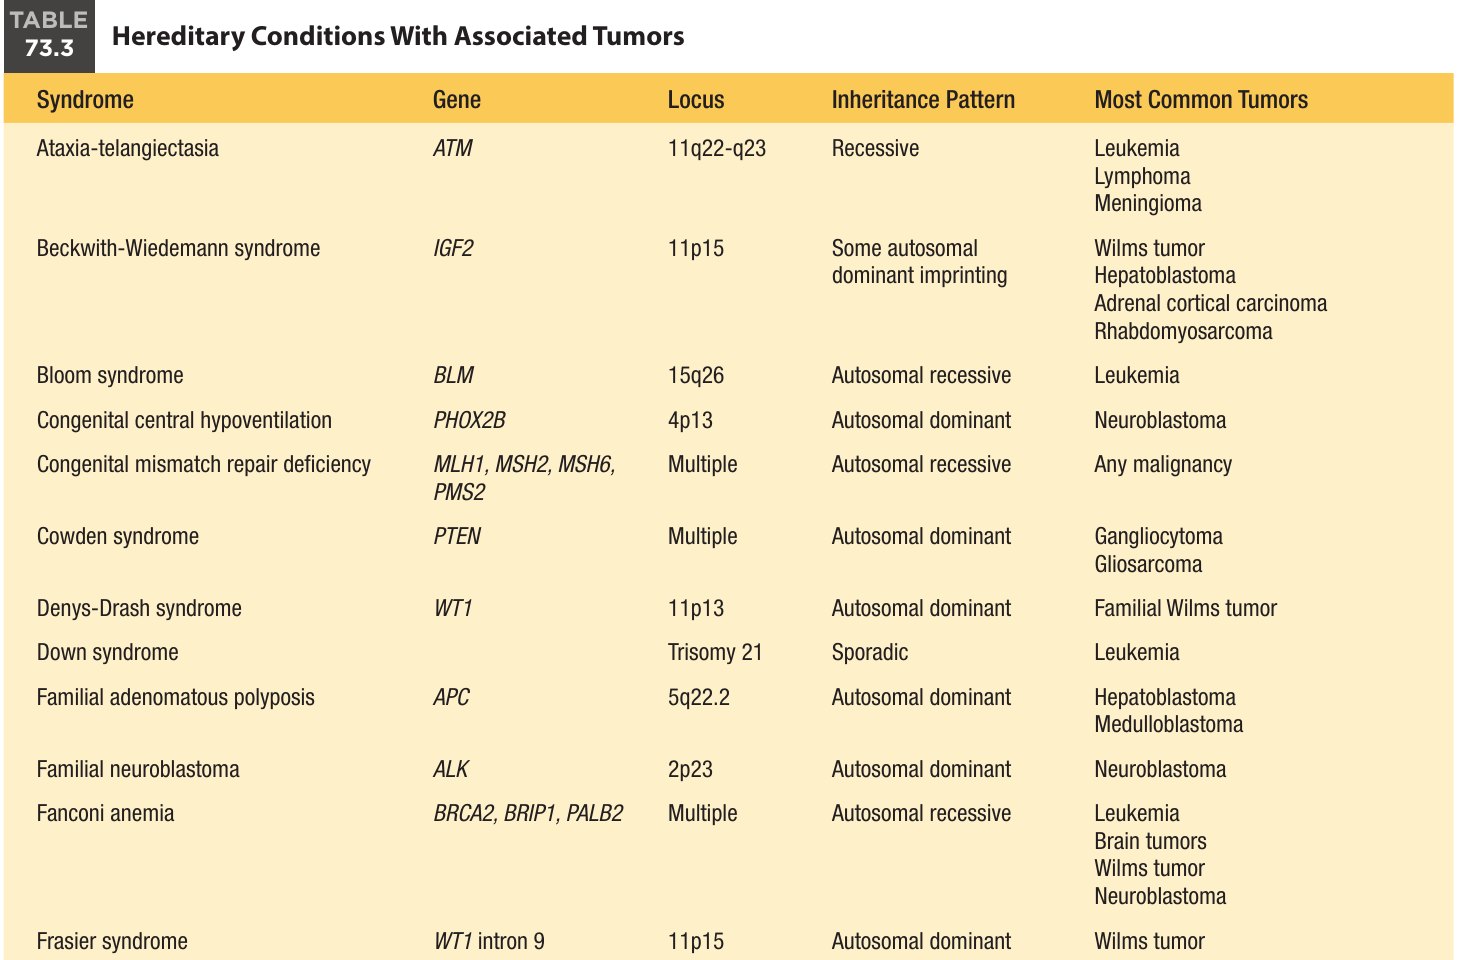
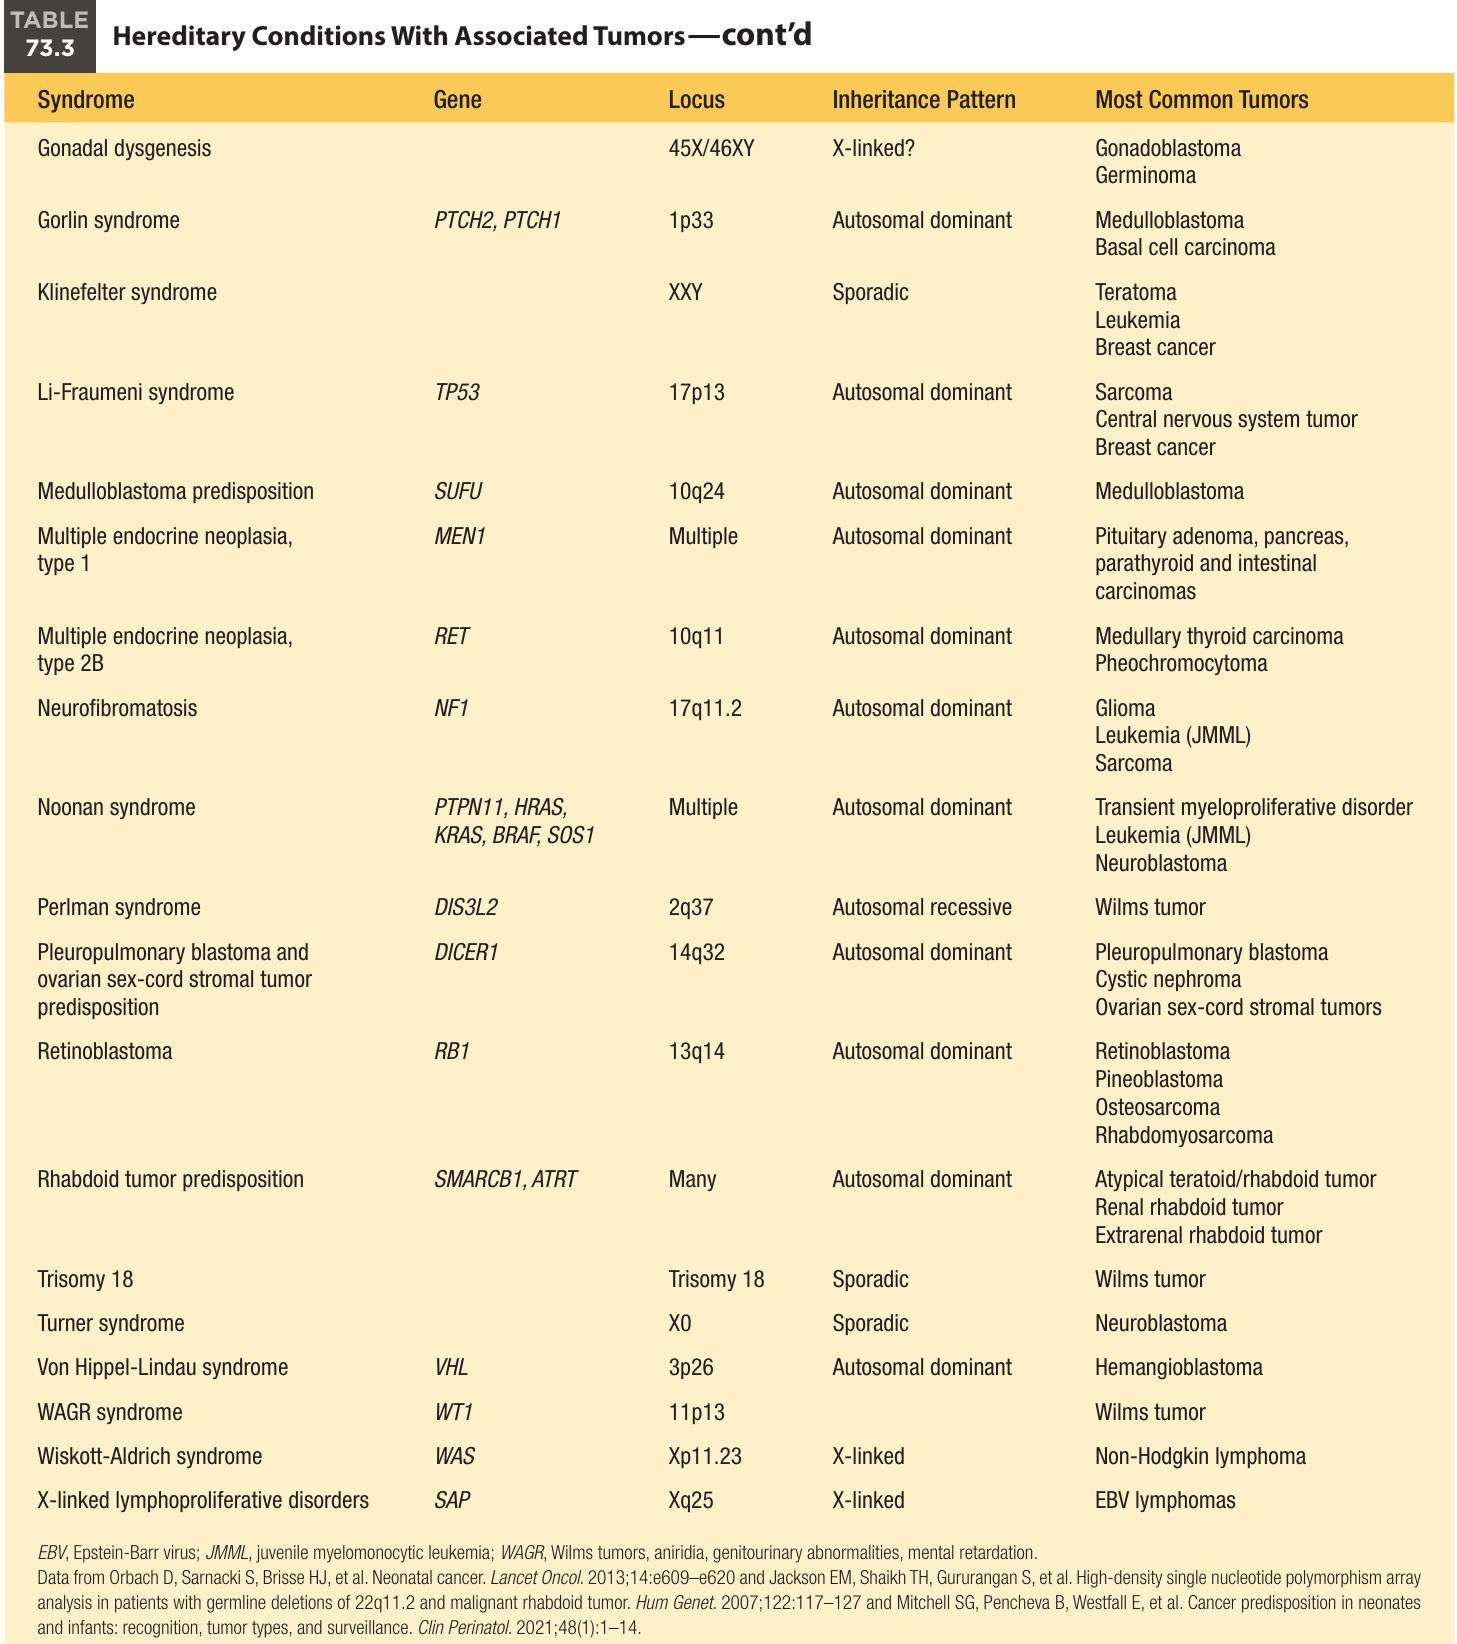
| 腫瘤 | 相關症候群(基因) |
|---|---|
| 神經母細胞瘤 | 先天性中樞換氣不足(PHOX2B)、家族性神經母細胞瘤(ALK)、Fanconi 貧血、Noonan 症候群、Turner 症候群 |
| Wilms 腫瘤 | Beckwith-Wiedemann(IGF2)、Denys-Drash(WT1,表中列為家族性 Wilms 腫瘤)、Fanconi 貧血、Frasier(WT1 intron 9)、Perlman(DIS3L2)、18 三體、WAGR(WT1) |
| 白血病 | Ataxia-telangiectasia(ATM)、Bloom(BLM)、Down 症候群、Fanconi 貧血、Klinefelter、神經纖維瘤症(NF1,JMML)、Noonan(JMML) |
| 淋巴瘤 | Ataxia-telangiectasia、Wiskott-Aldrich(WAS,非何杰金氏淋巴瘤)、X 性聯淋巴增生疾病(SAP,EBV 淋巴瘤) |
| 肝母細胞瘤 | Beckwith-Wiedemann、家族性腺瘤性息肉症(APC) |
| 髓母細胞瘤(medulloblastoma) | 家族性腺瘤性息肉症、Gorlin(PTCH2, PTCH1)、髓母細胞瘤易感(SUFU) |
| 生殖細胞相關腫瘤 | 性腺發育不全 45X/46XY(性腺母細胞瘤、生殖細胞瘤 germinoma)、Klinefelter(畸胎瘤) |
| 橫紋肌樣腫瘤 | 橫紋肌樣腫瘤易感(SMARCB1):ATRT、腎與腎外橫紋肌樣腫瘤 |
| 肉瘤 | Li-Fraumeni(TP53)、神經纖維瘤症;視網膜母細胞瘤症候群另列骨肉瘤與橫紋肌肉瘤;Beckwith-Wiedemann 另列橫紋肌肉瘤 |
| 任何惡性腫瘤 | 先天性錯配修復缺陷(MLH1, MSH2, MSH6, PMS2) |
| 其他 | Cowden(PTEN):神經節細胞瘤、膠肉瘤;MEN1:腦下垂體腺瘤、胰臟/副甲狀腺/腸道癌;MEN2B(RET):甲狀腺髓質癌、嗜鉻細胞瘤;DICER1:胸膜肺母細胞瘤、囊性腎瘤、卵巢性索間質瘤;Von Hippel-Lindau(VHL):血管母細胞瘤 |
Table 73.3 依遺傳型式快速記憶
- 體染色體隱性:Bloom、先天性錯配修復缺陷、Fanconi 貧血、Perlman;Ataxia-telangiectasia 表中僅寫隱性。
- X 性聯:Wiskott-Aldrich、X 性聯淋巴增生疾病;性腺發育不全表中打問號(X-linked?)。
- 散發:Down 症候群、Klinefelter、18 三體、Turner。
- 其餘多為體染色體顯性:BWS 表中寫部分體染色體顯性印記;WAGR 未列遺傳型式。
機轉實例:NF1 與 JMML
- NF1 基因位於 17q11.2,編碼神經纖維蛋白(neurofibromin),是一種 GTP 酶活化蛋白,正常時負向調控 Ras 訊息路徑。
- NF1 兒童發生幼年型骨髓單核球白血病(juvenile myelomonocytic leukemia, JMML)的風險增加。JMML 是罕見但具侵襲性的骨髓增生性腫瘤,以造血幹細胞移植治療,但也曾見自行消退。
- NF1 合併 JMML 兒童的造血細胞失去野生型 NF1、突變等位基因複製,白血病細胞完全沒有正常神經纖維蛋白,等於缺少功能性的「關閉開關」,促進細胞生長。
先天缺陷與腫瘤的關聯
- Down 症候群:白血病與短暫性骨髓增生疾病(transient myeloproliferative disorder, TMD)的關聯都增加。
- 先天性無虹膜(aniridia):Wilms 腫瘤發生率增加。無虹膜在一般人僅 1/75,000,在 Wilms 腫瘤兒童卻高達 1/75。
- WT1 基因異常(11p13):Wilms 腫瘤風險增加;多數體質性 WT1 缺陷者合併表型症候群,組合包括泌尿生殖異常、腎功能異常與智能障礙。
- Beckwith-Wiedemann 症候群(BWS)與半身肥大(hemihypertrophy)症候群:與多種腫瘤相關。
- 典型表現:巨舌、巨人症、腹壁缺損;也可有內臟肥大、火焰痣(flame nevus)、新生兒低血糖、小頭與發展遲緩。
- 完全或部分症候群的嬰兒約 8% 發生腫瘤,包括 Wilms 腫瘤、腎上腺皮質癌、肝母細胞瘤,也就是發生內臟肥大的同一批器官。
- 另有 RMS、神經母細胞瘤、神經節瘤(ganglioneuroma)、腺瘤與缺陷瘤(hamartoma)的報告。
- 與 11p15 異常有關,此處為類胰島素生長因子 II 基因(IGF2)與腫瘤抑制基因 H19 所在。
經胎盤腫瘤傳遞 Transplacental Tumor Passage
- 腫瘤細胞由母體經胎盤傳給胎兒,是極為罕見的原因,僅有零星報告。
- 曾傳遞的惡性腫瘤:白血病、黑色素瘤、淋巴瘤、肝癌、肺癌。
- 通常在出生時診斷,最晚曾到 8 個月大。
- 孕婦同時罹癌的頻率估計為每 1000 次妊娠 1 例;孕婦可選擇替代治療計畫或延後治療。
- 傳遞如此罕見,歸因於胎盤的保護功能。
雙胞胎間傳遞 Twin-to-Twin Transmission
- 同卵雙胞胎一方罹白血病時,另一方約有 25% 機率發病,通常在手足診斷後數週至數月內。
- 異卵雙胞胎的風險僅略微增加。
- 這種增加較可能來自子宮內前白血病克隆(preleukemic clone)的雙胞胎間傳遞,而不是兩人同時有促成白血病的共同生殖細胞突變。
環境因素 Environmental Factors
- 與較大兒童及成人相比,環境因素在新生兒癌症的角色可能較不重要;但有證據顯示輻射、母親用藥及各種環境暴露可能影響發生率。
- 游離輻射:
- 孕期暴露已知會增加子代多種腫瘤風險,包括急性白血病。
- 胎兒在子宮內受到的劑量與日後兒童癌症之間,似有劑量反應關係;約 10 milliGray 等級的劑量就足以增加風險。
- 子宮內受曝的原子彈倖存者,證據則不一致。
- 母親暴露游離輻射應節制,僅在必要時用於診斷。
- 藥物:
- 母親使用己烯雌酚(diethylstilbestrol)與女兒的陰道、子宮頸亮細胞腺癌強烈相關。
- 部分已知致畸的物質與暴露,可能對子代也有致癌性。
- 母親過量飲酒可能與新生兒期癌症風險增加有關,尤其是急性骨髓性白血病(acute myeloid leukemia, AML)。
- 使用助孕藥物似乎不會增加受曝子代的癌症風險。
- 其他:父母暴露碳氫化合物、染料及其他化學品與溶劑,可能與新生兒腫瘤有關,但多數風險因子僅呈弱相關。母親吸菸等其他環境因素與腫瘤的關聯尚未確證。
診斷與評估 Diagnosis and Evaluation
- 評估方向由症狀與徵象決定。新生兒癌症症狀可能不具特異性:躁動、餵食差、生長遲滯、發燒。
- 多數新生兒腫瘤出生時以腫塊表現,常已在產前超音波發現;出生後通常需要磁振造影(MRI)進一步界定病灶。
- 檢驗與病理評估應以有效率地確立診斷為目標,避免不必要的處置造成急性與慢性併發症。
- 例行檢查:全血球計數(complete blood count, CBC)、肝腎功能。
- 懷疑神經母細胞瘤:測尿中兒茶酚胺排泄。
- 懷疑生殖細胞瘤或畸胎瘤:測血清甲型胎兒蛋白(alpha fetoprotein, AFP)與乙型人類絨毛膜促性腺激素(β-hCG)。兩者可作腫瘤標記,但嬰兒期本來就偏高,會使判讀複雜(Table 73.5)。
- 切片組織應送:組織學檢查、免疫過氧化酶染色、流式細胞術、細胞遺傳分析與腫瘤庫存。
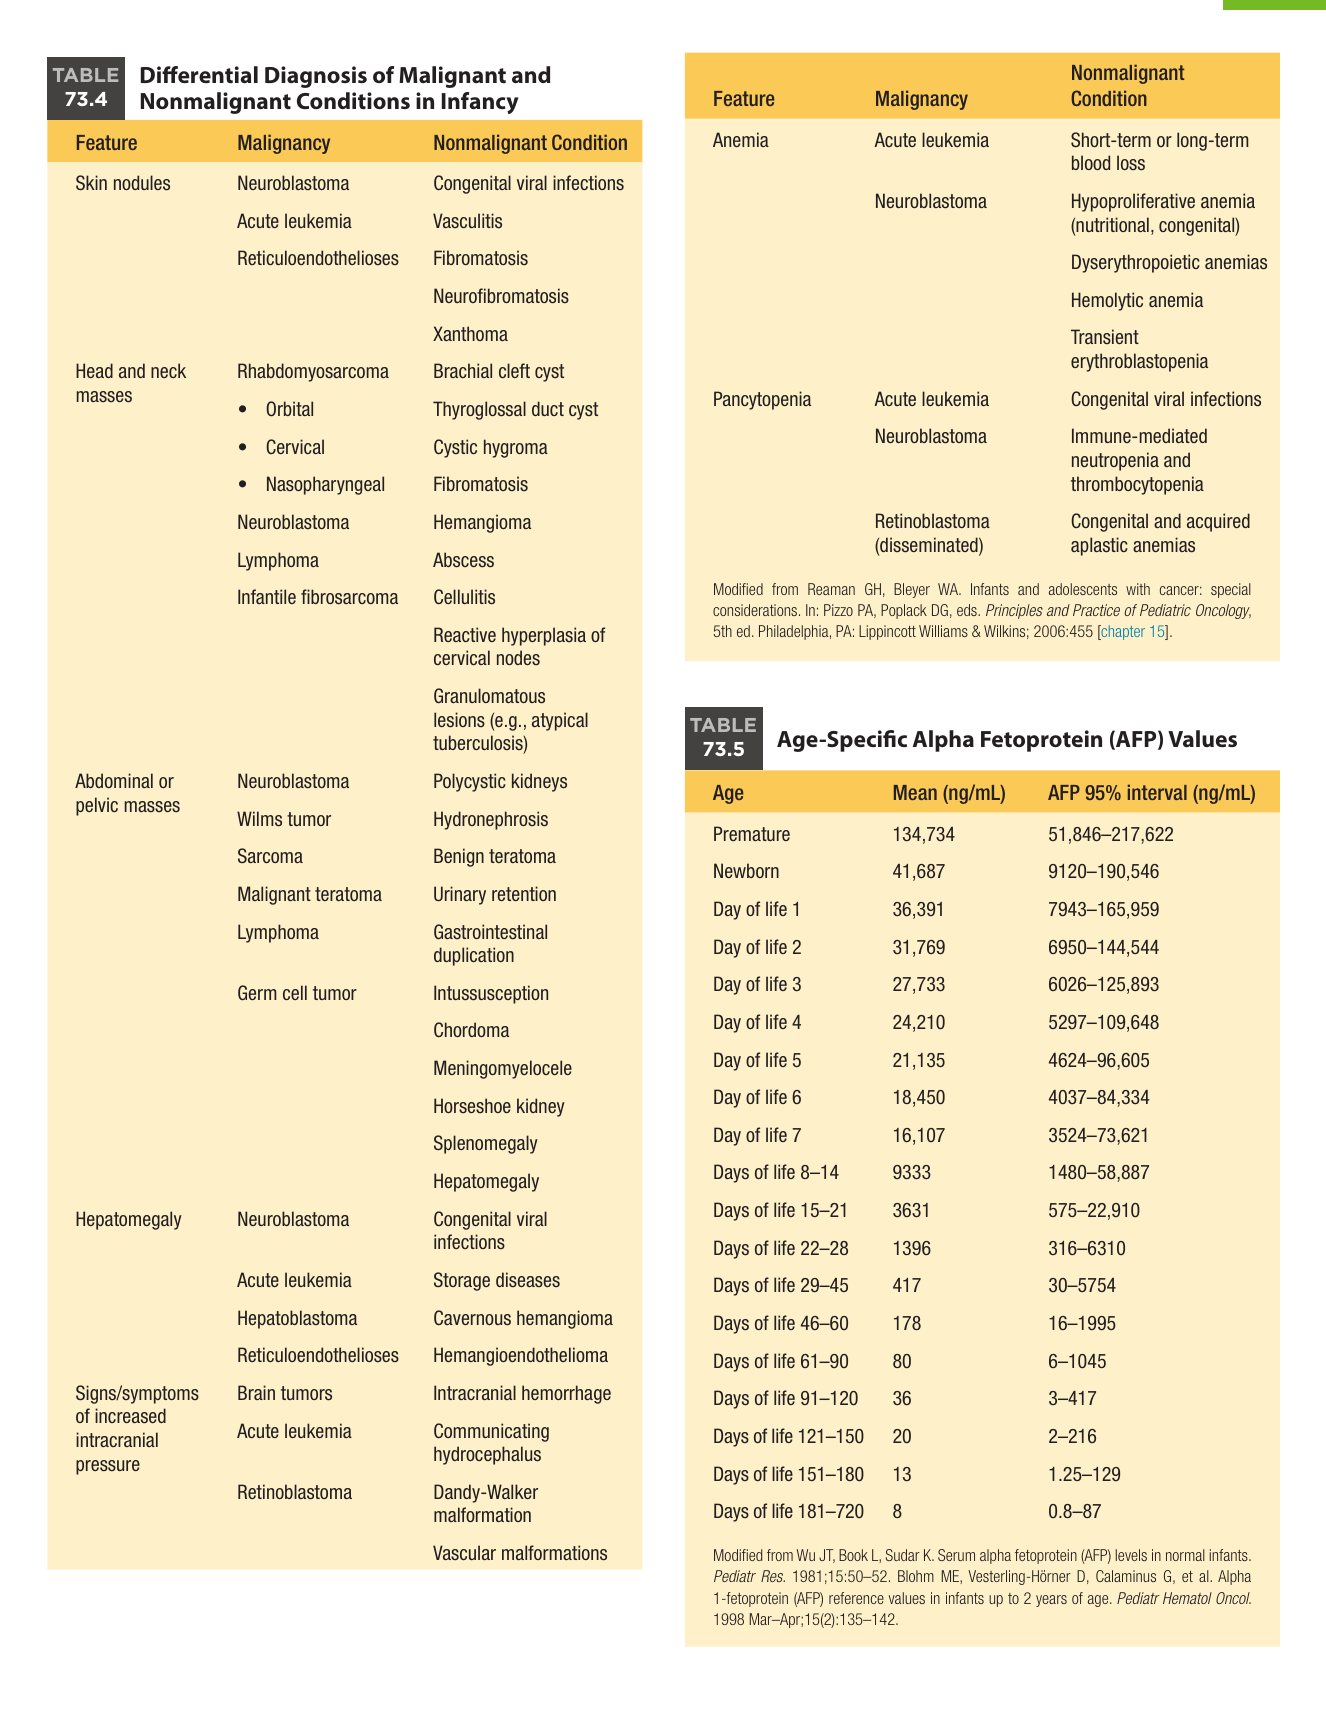
Table 73.4 重點
- 皮膚結節:惡性為神經母細胞瘤、急性白血病、網狀內皮增生症(reticuloendothelioses);非惡性為先天性病毒感染、血管炎、纖維瘤病、神經纖維瘤症、黃色瘤。
- 頭頸部腫塊:惡性為橫紋肌肉瘤(眼眶、頸部、鼻咽)、神經母細胞瘤、淋巴瘤、嬰兒型纖維肉瘤;非惡性為鰓裂囊腫、甲狀舌管囊腫、囊狀水瘤、纖維瘤病、血管瘤、膿瘍、蜂窩性組織炎、頸部淋巴結反應性增生、肉芽腫病灶(如非典型結核)。
- 貧血:惡性為急性白血病、神經母細胞瘤;非惡性為短期或長期失血、低增生性貧血(營養性、先天性)、紅血球生成不良性貧血、溶血性貧血、短暫性紅血球母細胞減少症。
- 全血球減少:惡性為急性白血病、神經母細胞瘤、瀰散性視網膜母細胞瘤;非惡性為先天性病毒感染、免疫性嗜中性球與血小板低下、先天與後天再生不良性貧血。
- 腹部或骨盆腫塊:惡性為神經母細胞瘤、Wilms 腫瘤、肉瘤、惡性畸胎瘤、淋巴瘤、生殖細胞瘤;非惡性為多囊腎、水腎、良性畸胎瘤、尿滯留、腸胃道重複、腸套疊、脊索瘤、脊髓脊膜膨出、馬蹄腎、脾腫大、肝腫大。
- 肝腫大:惡性為神經母細胞瘤、急性白血病、肝母細胞瘤、網狀內皮增生症;非惡性為先天性病毒感染、貯積症、海綿狀血管瘤、血管內皮瘤。
- 顱內壓升高徵象:惡性為腦瘤、急性白血病、視網膜母細胞瘤;非惡性為顱內出血、交通性水腦、Dandy-Walker 畸形、血管畸形。
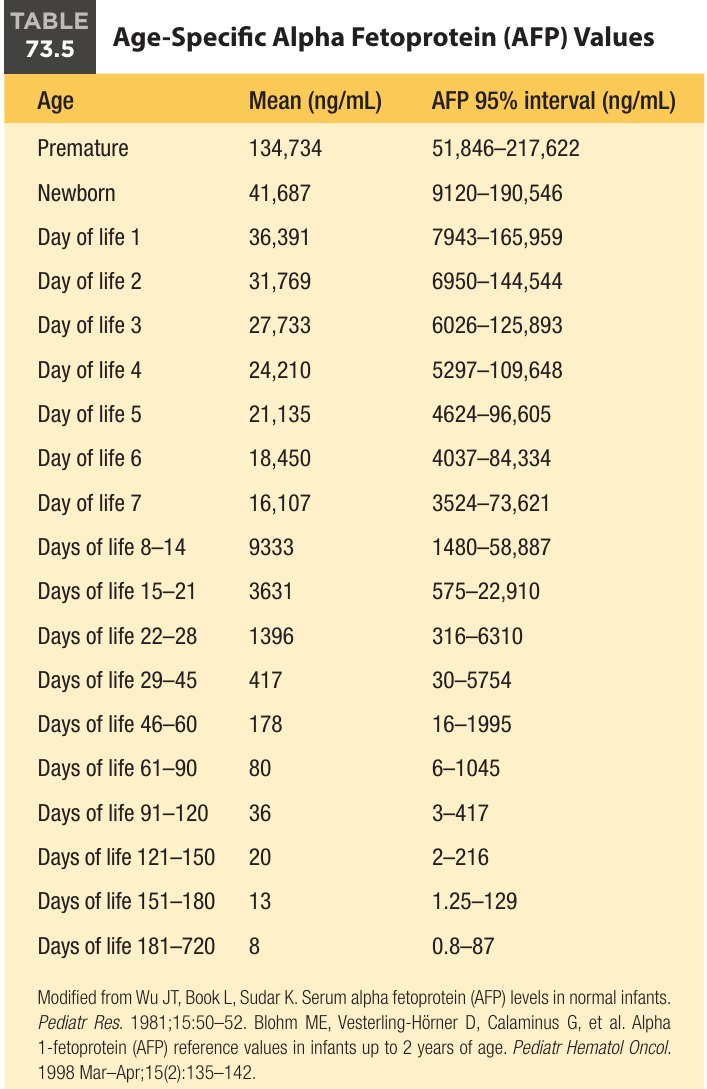
Table 73.5 判讀重點
- 早產兒的平均值(134,734 ng/mL)明顯高於足月新生兒(41,687 ng/mL),95% 區間也不同,判讀時要先確認是哪一欄。
- 第 1 週逐日下降:第 1 天平均 36,391 ng/mL,第 7 天 16,107 ng/mL。
- 第 8–14 天平均 9333 ng/mL,第 22–28 天 1396 ng/mL,第 29–45 天 417 ng/mL,第 61–90 天 80 ng/mL。
- 各年齡的 95% 區間都很寬,例如新生兒為 9120–190,546 ng/mL,所以單次數值的意義有限,這也呼應內文說腫瘤標記難以用來判斷殘存或復發。
神經母細胞瘤 Neuroblastoma
概述 Overview
- 嬰兒期最常見的惡性腫瘤,屬胚胎性腫瘤,源自已定向交感腎上腺譜系的神經嵴細胞(neural crest cells)。
- 可在子宮內、嬰兒期、兒童期表現;發病年齡明顯影響預後與治療計畫。
- 部分因產前超音波進步,新生兒神經母細胞瘤的診斷變多:北美每年約 100 名兒童在產前或未滿 3 個月時被診斷。
- 新生兒神經母細胞瘤(定義為未滿 28 天)占神經母細胞瘤個案的 5%。
病因 Etiology
神經母細胞瘤可與遺傳疾病相關,但沒有單一病因。
- 發生率增加:Turner 症候群、Noonan 症候群、Costello 症候群。Noonan 患者有 50% 帶 PTPN11 突變,此突變與白血病及神經母細胞瘤風險增加相關。
- NF1:神經母細胞瘤細胞株可測到 NF1 突變,但生殖細胞 NF1 突變患者並無神經母細胞瘤易感性。
- BWS 與其他過度生長疾病:可見神經母細胞瘤;建議每季腹部超音波直到 8 歲,以早期偵測。
- 先天性中樞換氣不足症候群(PHOX2B 突變)與 Hirschsprung 病:神經母細胞瘤與神經節母細胞瘤(ganglioneuroblastoma)風險增加。
- 家族性:80% 有間變性淋巴瘤激酶(anaplastic lymphoma kinase, ALK)受體突變,但沒有表型異常。
- 散發性:最多 12% 的腫瘤有體細胞 ALK 突變。
臨床表現 Presentation
兒童的一般表現
- 症狀常來自腫瘤起源腔室內的占位效應。
- 所有兒童個案中,三分之二在腹腔,其中多數在腎上腺;腹脹是常見的初始表現。
- 可發生於交感鏈任何位置,有時在胸部 X 光意外發現。
- 後縱膈腫瘤可表現為支氣管阻塞。
- 交感神經椎旁神經節的腫瘤可侵入神經孔,壓迫脊髓並造成神經症狀。
- 周邊血抹片罕見可見循環腫瘤細胞(Fig. 73.1)。
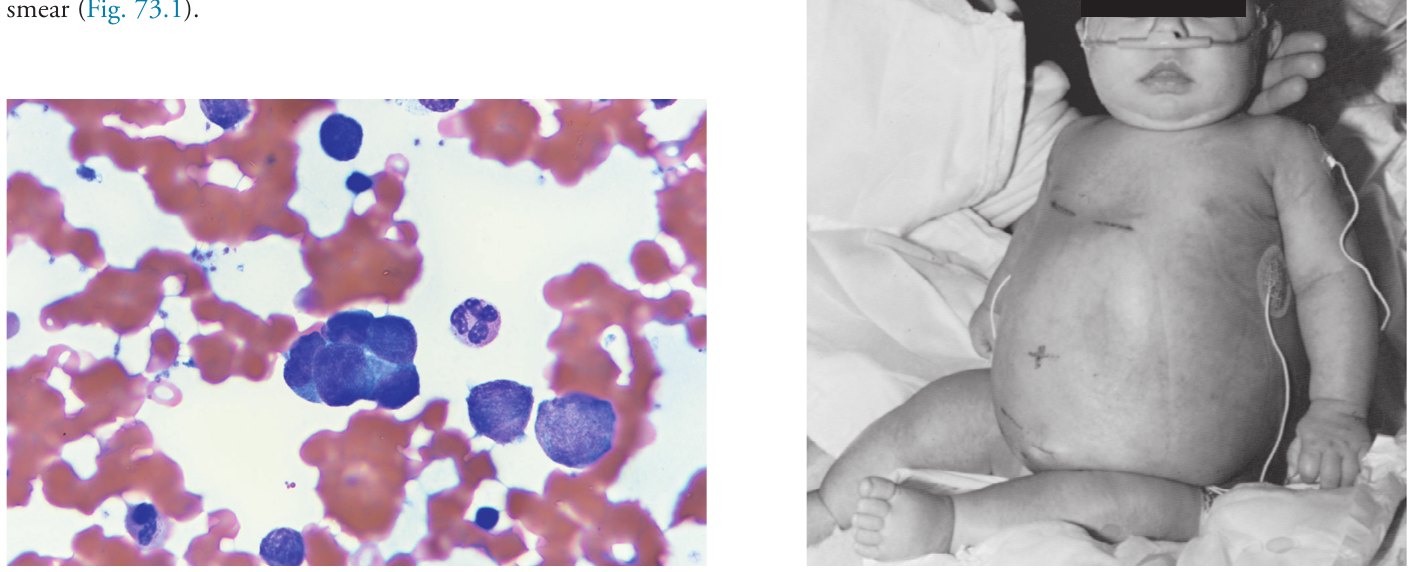
新生兒的表現
- 常見為第三孕期例行超音波發現的無症狀腎上腺腫塊。
- 但最常以 stage 4S(現稱 stage MS,涵蓋至 18 個月大)表現:肝腫大占 65%,其次皮下轉移占 32%。
- 轉移型態與大嬰兒及兒童不同:肺、骨、顱骨、眼眶轉移在新生兒罕見,骨髓中則常見腫瘤細胞團。
- 原發部位常找不到,或只是小的腎上腺原發腫瘤。
- 肝臟受侵:可造成巨大肝腫大,甚至導致陰道分娩時難產(dystocia);也可造成腹脹、凝血病變、心衰竭與危及生命的呼吸窘迫(Fig. 73.2),需要立即化療。
- 皮下結節:典型為藍色;觸壓後短暫發紅再轉白,推測是腫瘤細胞釋放兒茶酚胺造成血管收縮。
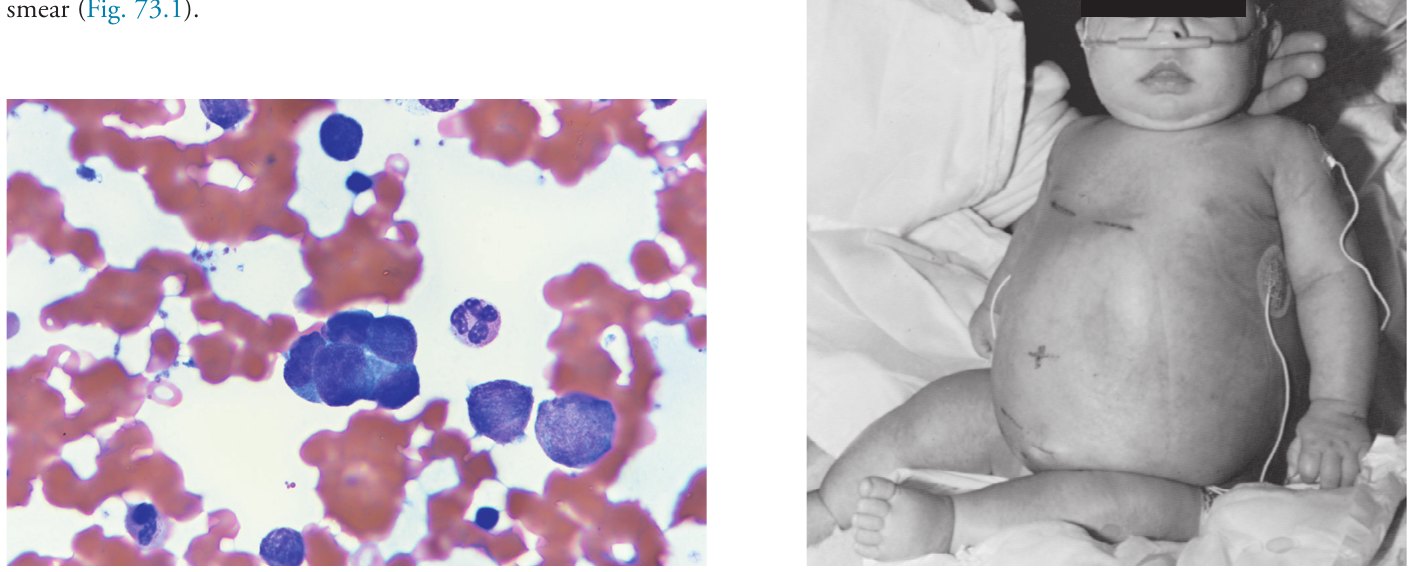
頸部、骨盆與椎旁腫瘤
- 腫瘤也可起於頸部或骨盆。
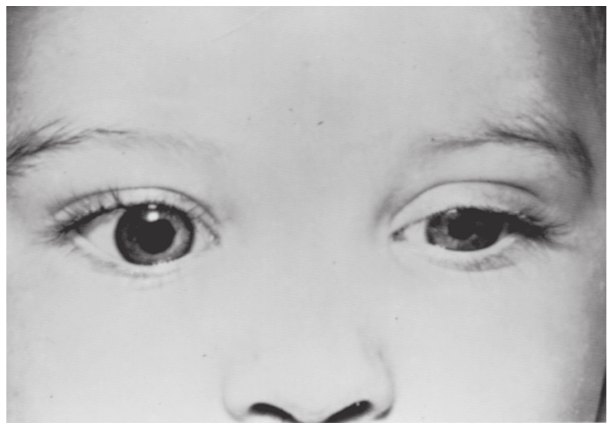
- 星狀神經節受侵 → Horner 症候群:上眼瞼下垂、下眼瞼輕度上抬、瞳孔縮小(原文 meiosis)、瞼裂變窄、無汗、眼球內陷(Fig. 73.3)。
- 椎旁交感神經節腫瘤:傾向長入椎間孔,壓迫脊髓導致癱瘓。此區腫瘤須定期仔細做神經學評估,因為脊髓壓迫可能需要緊急化療、手術或放射治療。
不尋常表現 Unusual Presentations
頑固性腹瀉
- 可以是唯一的表現。
- 推測是腫瘤分泌血管活性腸胜肽(vasoactive intestinal peptide)所致;手術切除後腹瀉緩解。
眼陣攣—肌陣攣(opsoclonus-myoclonus,「dancing eyes, dancing feet」)
- 與神經母細胞瘤相關,但新生兒期僅罕見。
- 表現為快速多方向眼球運動、肌陣攣與軀幹運動失調(合稱 OMA),沒有顱內壓(intracranial pressure, ICP)升高。
- 可能是自體免疫反應:抗神經元抗體在合併 OMA 者明顯多於病例對照的神經母細胞瘤患者。
- 切除腫瘤通常會減輕神經症狀,但常需類固醇、靜脈免疫球蛋白與其他免疫抑制治療(如 cyclophosphamide、rituximab)才能完全緩解。
- 整體存活預後極佳,但長期神經缺損與學習遲緩常見,且可能相當嚴重。
兒茶酚胺分泌 Catecholamine Secretion
- 能貯存並分泌兒茶酚胺是神經母細胞瘤細胞的特徵。
- 患者通常尿中正腎上腺素及其生化前驅物與代謝物升高。
- 超過 90% 患者尿中香草杏仁酸(vanillylmandelic acid, VMA)或高香草酸(homovanillic acid, HVA)或兩者升高。
- VMA/HVA 可用隨機尿液,以肌酸酐校正;少數兒茶酚胺未升高的個案,需收集 24 小時尿液。
- 用途:協助診斷、評估治療反應、偵測復發。因此應在手術切除或開始治療之前測量。
診斷 Diagnosis
- 身體檢查:特別注意腹部腫塊、肝腫大、淋巴結腫大、Horner 症候群、皮膚病灶,並做基準神經學檢查。
- 檢驗:CBC、尿 VMA 與 HVA、血清鐵蛋白、乳酸脫氫酶。
- 影像:
- 嬰兒的第一線常是腹部超音波,但仍需進一步界定腫瘤並評估轉移。
- 原發病灶做電腦斷層(computed tomography, CT)或 MRI。
- 椎旁與後縱膈病灶做脊椎 MRI。
- [123I]MIBG(metaiodobenzylguanidine)掃描對診斷與追蹤特別重要。MIBG 是正腎上腺素類似物,由骨與軟組織的神經母細胞瘤專一攝取,定位敏感度 90%。
- 骨髓:雙側骨髓抽吸;6 個月以上另加雙側骨髓切片。
- 組織學:提供確診證據,可取自原發或轉移部位。腫瘤生物學資訊對風險分類與治療建議很關鍵,取得足量組織做生物學檢查是必要的。
病理分類 Pathologic Classification
- 形態:小圓藍細胞,大小一致,核緻密深染,細胞質稀疏,周圍有基質。
- 免疫組織化學陽性:神經絲蛋白、突觸素(synaptophysin)、神經元特異性烯醇酶、神經節苷脂 GD2、嗜鉻粒蛋白 A,用以和其他兒童小圓藍細胞瘤區分。
- 分化光譜:未分化神經母細胞 → 較成熟的神經節母細胞瘤 → 完全分化且良性的神經節瘤。
- Shimada 系統:最廣用的形態分類,依年齡、基質量、神經母細胞分化程度、有絲分裂-核碎裂指數(mitosis-karyorrhexis index),分為有利或不利。
- 國際神經母細胞瘤病理分類(International Neuroblastoma Pathology Classification)分四類:
- 神經母細胞瘤:未分化、分化差(<5% 呈分化)或分化中(>5%)
- 神經節母細胞瘤,混合型(intermixed)
- 神經節母細胞瘤,結節型(nodular)
- 神經節瘤
基因預後因子:腫瘤生物學 Genetic Prognostic Factors: Tumor Biology
除臨床因素與組織學外,多項生物因子也與預後相關(Table 73.6)。目前用於風險分類的基因體資料包括 MYCN 狀態、腫瘤細胞 DNA 含量(倍體性)、1p、11q、14q、17q 的等位基因狀態。近來發現任何節段性染色體異常都代表較不利的結果。
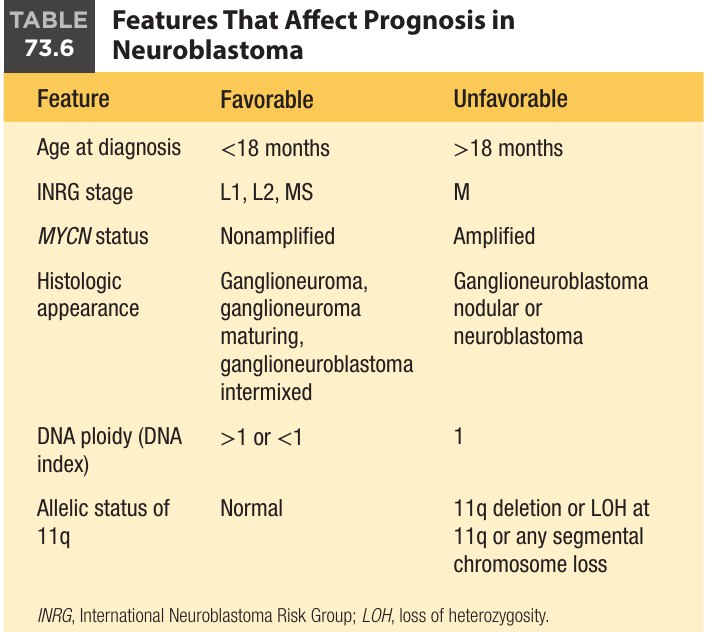
Table 73.6 重點
- 有利:<18 個月;INRG L1、L2、MS;MYCN 未擴增;神經節瘤、成熟中神經節瘤、混合型神經節母細胞瘤;DNA index >1 或 <1;11q 正常。
- 不利:>18 個月;INRG M;MYCN 擴增;結節型神經節母細胞瘤或神經母細胞瘤;DNA index 為 1;11q 缺失、11q 異合性喪失或任何節段性染色體喪失。
- MYCN 擴增:
- 見於 16% 至 25% 原發腫瘤;與預後差相關,且獨立於年齡、分期與其他基因變化。
- Stage 1、2、4S 僅罕見擴增;一旦出現,這些通常有利的分期也會快速惡化。
- Children's Cancer Group 的嬰兒 stage 4 研究:3 年無惡化存活率,MYCN 擴增者低於 10%,單一拷貝者 93%。
- DNA 含量:
- 可預測嬰兒的治療反應。
- 二倍體是不利因子,特別是未滿 12 個月;超二倍體腫瘤的治療反應明顯較好。
- 二倍體常與 MYCN 擴增同時出現;罕見的超二倍體合併擴增時,擴增仍預示不利結果。
- 腫瘤核型:
- 1p 異合性喪失(loss of heterozygosity, LOH):最多見於 36% 原發腫瘤。
- 11q23 LOH:見於 44% 原發腫瘤。
- 上述兩者都與預後差、發病年齡較大、晚期疾病相關。
- 17q 增益:見於 60%,與轉移疾病及不利預後相關。
- 比較基因體雜交等全基因體方法,對提升染色體變化的預後精準度愈來愈有用。
分期 Staging
- 傳統使用國際神經母細胞瘤分期系統(International Neuroblastoma Staging System, INSS),依年齡、病灶部位與手術切除程度分期。
- 國際神經母細胞瘤風險組(International Neuroblastoma Risk Group, INRG)工作小組制定了新的治療前風險分類指引,與 INSS 併用,目前仍在以風險為基礎的臨床試驗中評估。
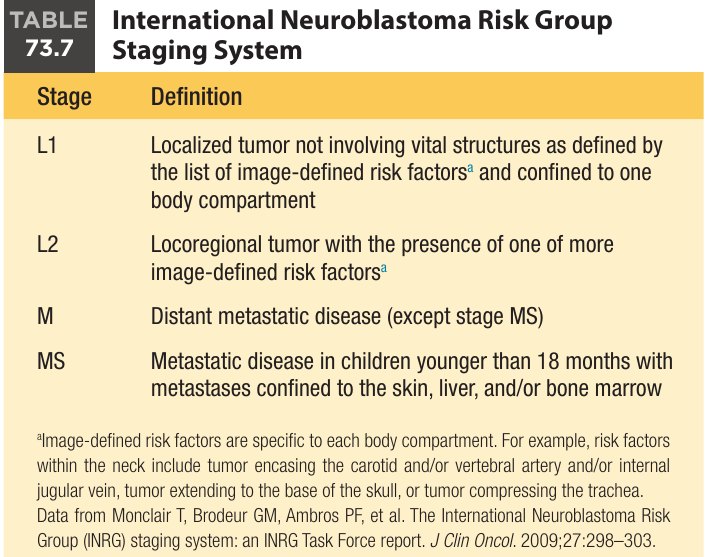
| INRG | 定義 | 對應 INSS |
|---|---|---|
| L1 | 局限腫瘤,未侵犯影像定義風險因子所列之重要構造,局限於一個身體腔室 | Stage 1、2 |
| L2 | 局部區域腫瘤,有一個或以上影像定義風險因子(image-defined risk factors) | Stage 3 |
| M | 遠處轉移(stage MS 除外) | Stage 4 |
| MS | 未滿 18 個月,轉移局限於皮膚、肝臟和/或骨髓 | Stage 4S |
- INRG 與 INSS 的兩大差異:
- INRG 是影像分期,INSS 是手術分期。
- Stage MS 的年齡上限由 12 個月延長到 18 個月。
Stage 4S(MS):瀰散但預後好的獨特族群
- 僅見於嬰兒。
- 典型發現:小的原發腫瘤、不跨中線;遠處擴散至肝、皮膚或骨髓(腫瘤取代骨髓 <15%),影像上沒有骨骼轉移。
- 多數 INSS 4S 腫瘤沒有 MYCN 擴增,與 INSS stage 4 不同。
- 5 年存活率 >90%;約 50% 不需細胞毒性治療即自行消退。
治療 Treatment
治療方式包括單純觀察、手術、化療、放射治療或其組合。病程難以預測,偶有自發成熟或消退,因此須仔細評估臨床與生物風險因子;依分期、國際病理分類、倍體性、節段性染色體異常與 MYCN 擴增,把嬰兒分為預後較好、中等、差,決定治療種類與強度。
| 族群 | 處置 | 結果 |
|---|---|---|
| INSS stage 1、2 | 單純手術 | 存活率 96% 至 100% |
| 孤立腎上腺腫塊(產前診斷嬰兒較常見的表現) | 若腫瘤直徑符合大小標準且尿 VMA、HVA 下降,可密切監測自行消退 | — |
| L1 或 L2、無 MYCN 擴增 | 手術切除或部分切除;術後化療或放療可能沒有額外好處 | 預後極佳 |
| INSS stage 3、4 嬰兒 | 化療加局部手術;放療僅在必要時用於清除殘存疾病 | 整體存活優於 70%,遠高於較大兒童的 10% 至 20%,但仍比低分期差 |
| Stage 4 合併 MYCN 擴增 | 標準化療不足以治癒;密集化療後骨髓清除治療加幹細胞支持可能有額外助益;isotretinoin(分化劑)與抗 GD2 抗體 ch14.18 已顯示可改善晚期高風險患者的結果 | 預後非常不利 |
| INSS stage 4S | 可能只需極少或不需治療;以支持性照護為主,化療與手術僅用於緩解症狀;有症狀者給化療 | 預後高度有利 |
- 常用藥物:cisplatin 或 carboplatin、etoposide、doxorubicin、cyclophosphamide、vincristine。
- 脊髓壓迫是局限疾病不需加強治療的例外:應迅速減壓以保留功能,可用化療(首選)、椎板切除術或局部放療。應避免廣泛椎板切除合併術後放療,因日後脊椎變形幾乎不可避免。
- Stage 4S 的主要死因:巨大肝臟侵犯造成呼吸功能不全,或腎、腸胃功能受損。
- 低劑量放療:腫瘤體積造成器官損害風險且對初始化療無反應時,可考慮 450 centiGray 分 3 次;部分個案不需做完 3 次。
產前診斷 Prenatal Diagnosis
- 神經母細胞瘤愈來愈常由篩檢超音波在產前發現。
- 產前發現腎上腺或其他腫塊的新生兒,應測尿兒茶酚胺(但特異性低)並追蹤超音波。
- 局限腫瘤常會消退,密切觀察可能就足夠。
先天性白血病 Congenital Leukemia
流行病學 Epidemiology
- 白血病是嬰兒第二常見的惡性腫瘤,但先天性白血病(定義為出生後 4 週內診斷)相當罕見。
- 出生後 3 個月內的白血病發生率約每百萬 5 例。
- 三分之二的先天性白血病為 AML;大嬰兒與兒童則以 ALL 為主。
- 死亡率高:24 個月整體存活率僅 20%,原因是白血病生物學具侵襲性,加上與年齡相關的治療併發症。
- 白血病病因不明。嬰兒與較大兒童的相關因素包括遺傳、環境與免疫缺陷。
- 遺傳流行病學顯示,多數(若非全部)嬰兒白血病始於子宮內,涉及後天、非遺傳的基因重排,常累及 11q23(KMT2A,舊稱 MLL)。
- 回溯檢驗日後發病兒童保存的新生兒篩檢血片,曾找到白血病相關基因重排。
- Children's Oncology Group 報告:母親攝取較多天然拓樸異構酶 2 抑制劑(如富含類黃酮與植酸鹽的食物)者,嬰兒 AML(而非 ALL)有發生率偏高的趨勢。
臨床表現 Clinical Manifestations
- 出生時即可能有徵象:肝脾腫大、瘀點、瘀斑。
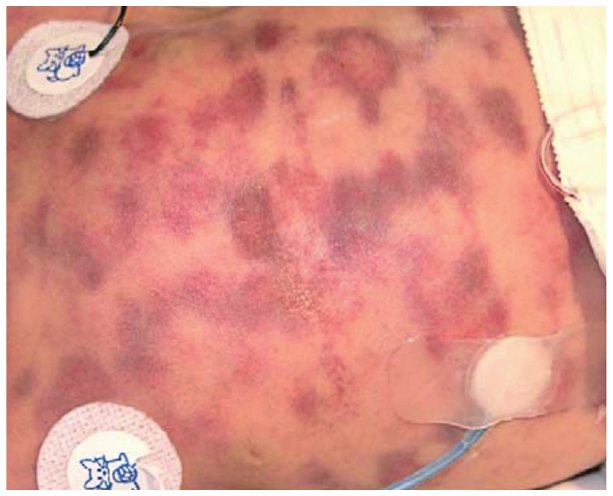
- 皮膚白血病(leukemia cutis):骨髓性白血病細胞浸潤皮膚,見於 25% 至 30%;皮膚結節可能是第一個徵象(Fig. 73.4)。
- 典型為多發結節,可在皮下組織上自由移動,表面皮膚呈綠藍或深粉紅色。
- 皮膚切片檢體要做流式細胞術與細胞遺傳檢查:有 KMT2A 重排的嬰兒即使骨髓未受侵也預後差,應積極治療。
- 綠色瘤(chloroma)位於頭頸部時,應做影像檢查評估顱內或顱骨是否受侵。
- 呼吸窘迫:循環芽細胞極多造成肺部白血病浸潤。
- 嗜睡或週期性呼吸暫停:CNS 白血球淤滯(leukostasis),即白血病細胞在血管內淤塞。
實驗室表現 Laboratory Manifestations
- 血紅素:初期可能正常,但出生後正常的紅血球生成下降,加上骨髓內白血病增生擴張,很快出現貧血。
- 白血球(white blood cell, WBC):可正常或下降,但多為白血球增多。常見 150,000/mm3 至 250,000/mm3 或更高,曾有高達 1,300,000/mm3 的報告。
- CBC 分類通常以芽細胞為主。
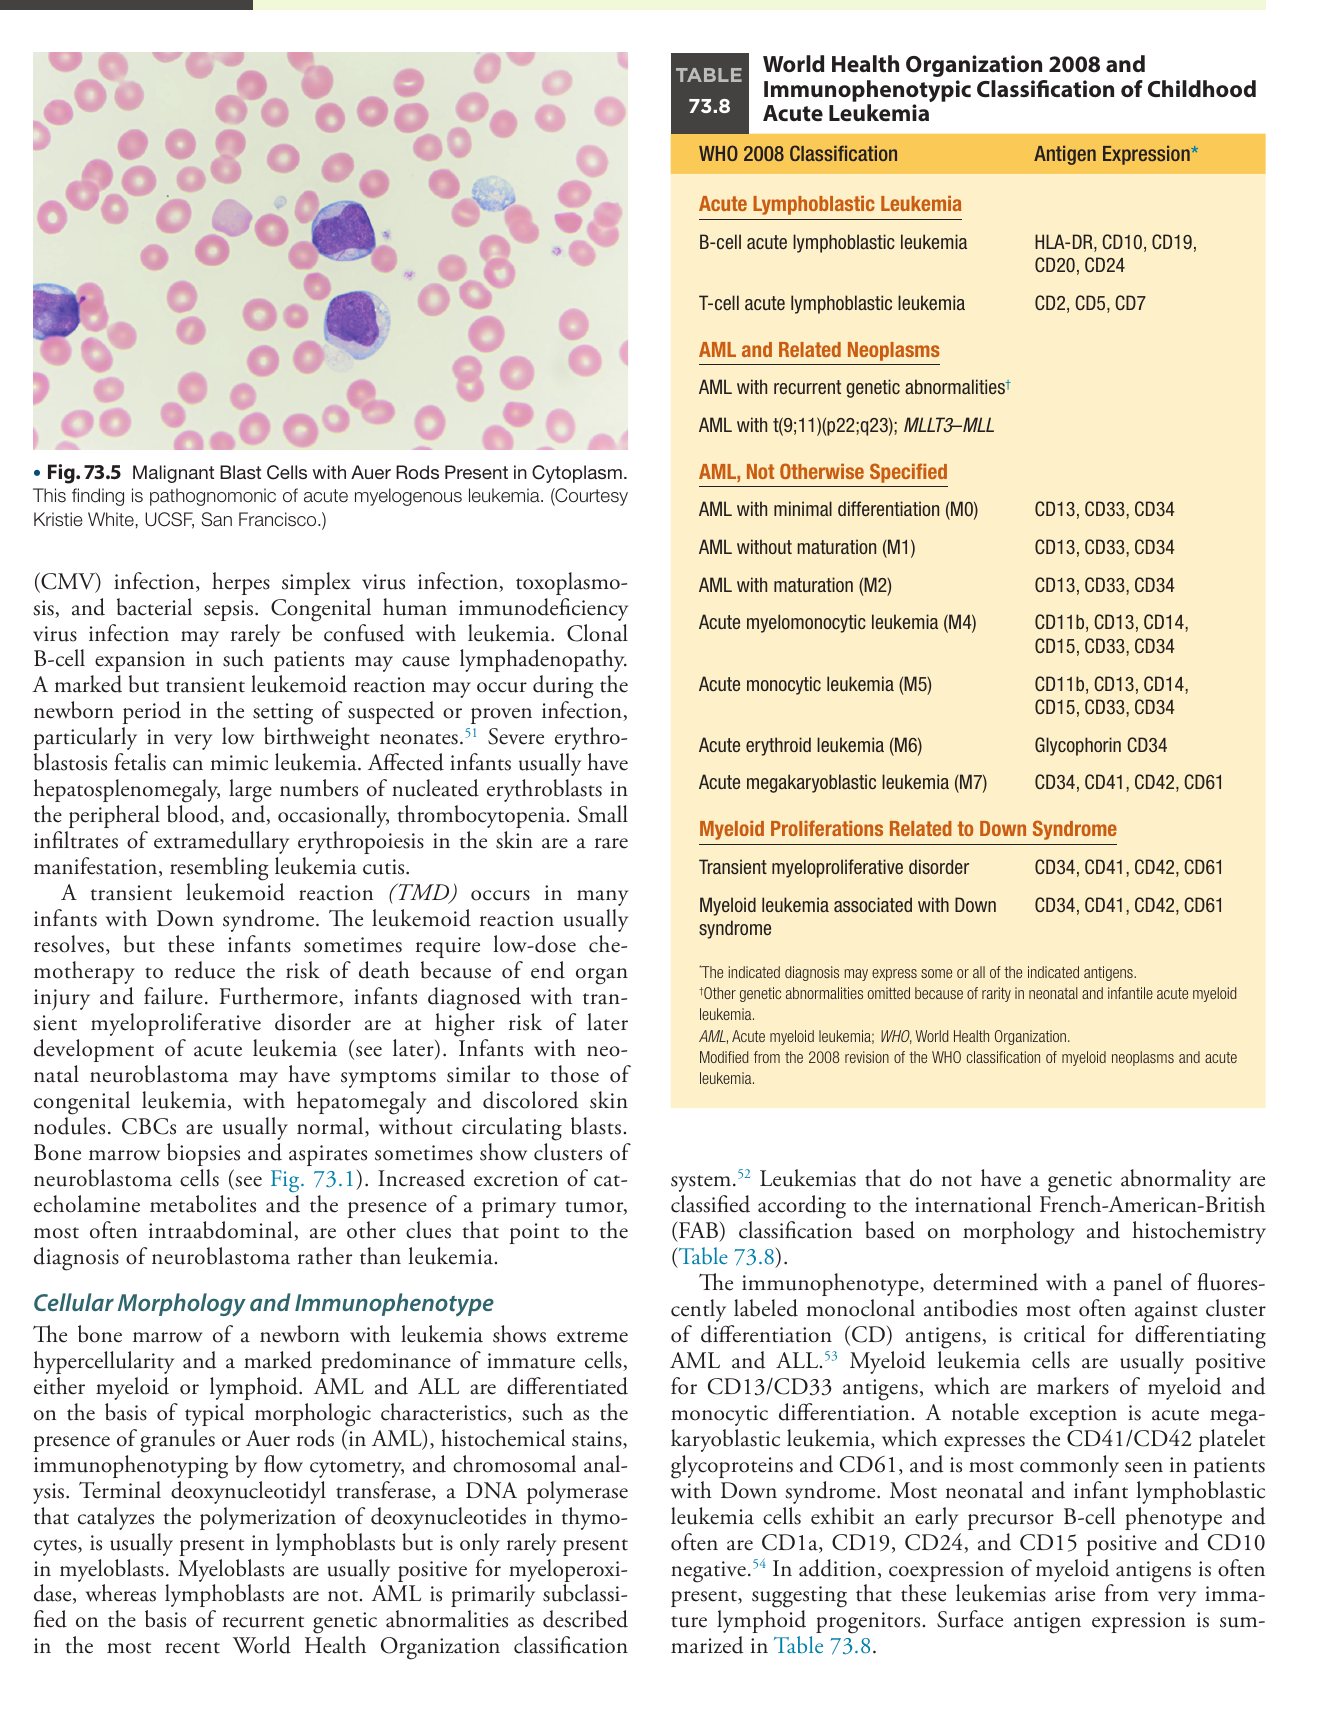
- Auer 小體(Auer rods):特徵性細胞內包涵體,可能出現,為 AML 的特異發現(Fig. 73.5)。
鑑別診斷 Differential Diagnosis
| 疾病 | 相似處與鑑別線索 |
|---|---|
| 先天性感染:梅毒、巨細胞病毒(cytomegalovirus, CMV)、單純皰疹病毒、弓蟲症、細菌性敗血症 | 白血球增多、肝脾腫大、血小板低下 |
| 先天性人類免疫缺乏病毒感染 | 罕見混淆;克隆性 B 細胞擴增可造成淋巴結腫大 |
| 類白血病反應(leukemoid reaction) | 疑似或確診感染時,新生兒期可有明顯但短暫的反應,尤其極低出生體重兒 |
| 嚴重胎兒紅血球母細胞增多症(erythroblastosis fetalis) | 肝脾腫大、周邊血大量有核紅血球,偶有血小板低下;皮膚的小型髓外造血浸潤罕見,外觀類似皮膚白血病 |
| Down 症候群的短暫性類白血病反應(TMD) | 通常緩解,但有時需低劑量化療以降低器官損傷與衰竭的死亡風險;日後發生急性白血病風險較高 |
| 新生兒神經母細胞瘤 | 同樣有肝腫大與變色皮膚結節。CBC 通常正常、無循環芽細胞;骨髓有時見細胞團(Fig. 73.1);兒茶酚胺代謝物排泄增加且有原發腫瘤(多在腹內)則指向神經母細胞瘤 |
細胞形態與免疫表型 Cellular Morphology and Immunophenotype
- 骨髓極度細胞增多,以未成熟的骨髓系或淋巴系細胞占絕對優勢。
- AML 與 ALL 依形態(AML 有顆粒或 Auer 小體)、組織化學染色、流式細胞免疫表型與染色體分析區分。
- 末端脫氧核苷酸轉移酶(terminal deoxynucleotidyl transferase):淋巴芽細胞通常有,骨髓芽細胞罕見。
- 髓過氧化物酶(myeloperoxidase):骨髓芽細胞通常陽性,淋巴芽細胞則否。
- AML 主要依 WHO 分類的重現性基因異常細分;沒有基因異常者,依形態與組織化學採法美英(French-American-British, FAB)分類(Table 73.8)。
- 免疫表型對區分 AML 與 ALL 很關鍵,以螢光標記單株抗體組合檢測,多針對分化群(cluster of differentiation, CD)抗原:
- 骨髓系白血病細胞通常 CD13/CD33 陽性,這是骨髓系與單核球分化標記。
- 重要例外:急性巨核芽細胞白血病(acute megakaryoblastic leukemia)表現血小板醣蛋白 CD41/CD42 及 CD61,最常見於 Down 症候群。
- 多數新生兒與嬰兒淋巴芽細胞白血病為早期前驅 B 細胞表型,常為 CD1a、CD19、CD24、CD15 陽性、CD10 陰性。
- 常同時表現骨髓系抗原,暗示這些白血病起源於非常不成熟的淋巴前驅細胞。
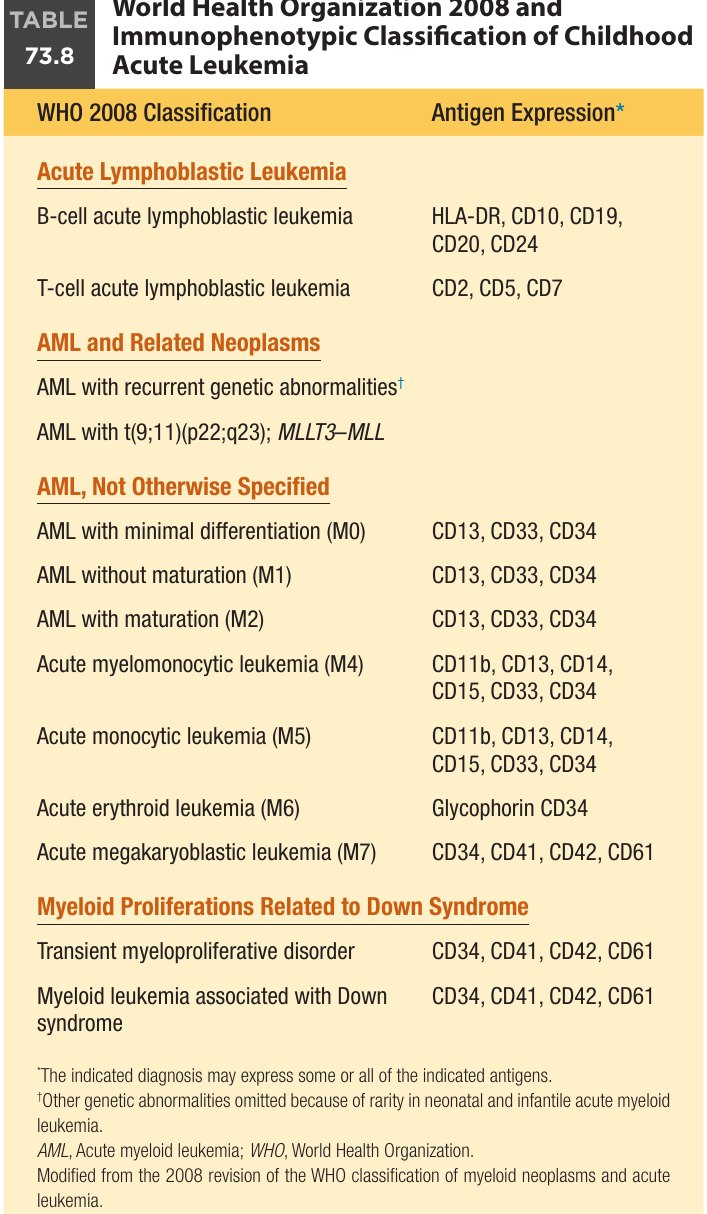
Table 73.8 重點
- B-ALL:HLA-DR、CD10、CD19、CD20、CD24。T-ALL:CD2、CD5、CD7。
- AML 重現性基因異常:t(9;11)(p22;q23);MLLT3–MLL(其他基因異常因在新生兒與嬰兒 AML 罕見而省略)。
- M0、M1、M2:CD13、CD33、CD34。
- M4、M5:CD11b、CD13、CD14、CD15、CD33、CD34。
- M6:原表印為 Glycophorin CD34。
- M7、TMD、Down 症候群相關骨髓性白血病:CD34、CD41、CD42、CD61。
遺傳學 Genetics
- 許多細胞遺傳異常與先天性白血病相關,且多為獨立預後指標。
- 最常見的是 11q23 上 KMT2A 基因斷裂:約 50% 嬰兒 AML、70% 至 80% 嬰兒 ALL。
- 這些是發生於子宮內、非遺傳、非體質性的異常。
- KMT2A 蛋白正向調控造血發育所需的 HOX 基因(小鼠與人類皆然)。
- KMT2A 重排預後差,且年齡愈小愈差。
- 基因表現研究顯示,KMT2A 重排的嬰兒 ALL 有獨特的早期造血前驅細胞特徵,有別於較大兒童的 ALL 與 AML。
治療與預後 Treatment and Prognosis
病程與急性併發症
- 通常快速惡化,因出血或感染死亡。
- 較大兒童的治癒率已大幅提升,新生兒 ALL 僅有小幅改善。
- 高白血球症(hyperleukocytosis,芽細胞 >100,000/mm3)常見,芽細胞淤塞微血管,可造成顱內出血、呼吸窘迫,或腫瘤溶解症候群(tumor lysis syndrome):高血鉀、高血磷、低血鈣、高尿酸血症、急性腎衰竭。
- 瀰散性血管內凝血(disseminated intravascular coagulation):常見,尤其單核球亞型。芽細胞釋放促凝物質,造成消耗性凝血病變,使新生兒同時有出血與血栓風險;化療引起的進一步細胞溶解可能加重。
初始支持性照護
- 矯正代謝與出血併發症,常需輸注血小板與新鮮冷凍血漿。
- Rasburicase(重組尿酸氧化酶)已安全用於高尿酸血症新生兒;但懷疑或確診葡萄糖-6-磷酸去氫酶(G6PD)缺乏時禁用,曾有誘發嚴重溶血與死亡的報告。
化療結果
| AML | ALL | |
|---|---|---|
| 治療 | 與較大兒童相近,通常含 daunorubicin 與 cytarabine;強化化療提升緩解與存活 | 結合標準 ALL 與 AML 方案元素的混合方案,針對 KMT2A 重排 ALL 較原始的性質 |
| 結果 | 嬰兒結果與較大兒童相近,整體存活率 65% 至 75% | 嬰兒 ALL 無病存活率 28% 至 47%(較舊試驗明顯改善);較大兒童超過 85% |
| 不良因子/先天型 | 特定 KMT2A 融合夥伴基因,以及 CBFA2T3-GLIS2 罕見型,與存活差密切相關 | 先天性 ALL 復發率仍較高,無病存活率低於 20% |
- CNS 侵犯:嬰兒 AML 與 ALL 常有 CNS 侵犯,脊髓腔內化療是重要部分。
- 放射治療:可造成神經認知後遺症與次發性惡性腫瘤,已不再常規使用。
- 造血幹細胞移植:使用仍有爭議,是先天性白血病治療的研究領域。
Down 症候群的短暫性骨髓增生疾病與白血病 Transient Myeloproliferative Disorders and Leukemia in Patients With Down Syndrome
- Down 症候群兒童急性白血病發生率是一般族群的 20 倍。
- 未滿 3 歲者以罕見的巨核芽細胞亞型為主,WHO 歸類為Down 症候群相關骨髓性白血病(myeloid leukemia associated with Down syndrome, ML-DS)。
- ML-DS 特徵為 GATA1 轉錄因子突變;在分子特徵與預後上,不同於發生在較大非 Down 症候群患者的傳統急性巨核芽細胞白血病。
- ML-DS 預後良好,與芽細胞對 cytarabine、daunorubicin 等傳統化療藥物過度敏感有關。
短暫性骨髓增生疾病 Transient Myeloproliferative Disorder
- 見於 4% 至 10% 的 Down 症候群新生兒,臨床上無法與 AML 區分。
- 多數發生於 Down 症候群;罕見於無體質染色體異常或 21 三體鑲嵌者。
- 是克隆性疾病,典型表現為肝腫大、脾腫大、循環骨髓芽細胞;可有或沒有貧血、血小板低下。
- 一般而言周邊血芽細胞比例高於骨髓;芽細胞常有巨核芽細胞的表面抗原。
- 幾乎所有 TMD 與 ML-DS 都測到體細胞 GATA1 突變。
- 自然病程多數不需全身治療即完全臨床與血液學恢復,通常在 3 個月內;芽細胞在 2 到 3 週內緩慢下降,血紅素與血小板恢復正常。
- 未緩解者部分個案不會自行緩解,出現進行性肝脾腫大、肝功能異常、凝血病變、腹水、肋膜或心包膜積液。
- 致死約 20% 的 Down 症候群 TMD 致命,通常死於肝臟或心肺衰竭。
- 子宮內部分併發症發生於子宮內,可造成不同程度的胎兒水腫(hydrops fetalis)。
- 日後TMD 視為前白血病症候群:約 20% 在 4 年內發生 ML-DS,需仔細追蹤。低劑量 cytarabine 似乎不改變發生 ML-DS 的風險。
高風險 TMD 的低劑量 cytarabine
已顯示可降低早期死亡風險。開始治療的適應症各家不同,但一般包括:
- WBC 超過 50,000/mm3 至 100,000/mm3
- 血小板低於 100,000/mm3
- 腎或肝功能異常
- 心肺功能受損
| TMD | ML-DS | |
|---|---|---|
| 發生時機 | 新生兒期,部分在子宮內即有併發症 | 未滿 3 歲的 Down 症候群兒童;TMD 後約 20% 在 4 年內發生 |
| 細胞與分子 | 克隆性,芽細胞常有巨核芽細胞抗原,體細胞 GATA1 突變 | 巨核芽細胞亞型,GATA1 突變 |
| 治療 | 多數不需全身治療,高風險者低劑量 cytarabine | 芽細胞對 cytarabine、daunorubicin 過度敏感 |
| 結果 | 約 20% 致命,其餘多完全恢復 | 預後良好 |
生殖細胞瘤 Germ Cell Tumors
- 源自原始生殖細胞(primordial germ cells)的腫瘤,是一群異質性腫瘤,部位、發病年齡、組織病理與惡性潛能都不同。
- 可發生於性腺與性腺外;新生兒以性腺外為主。
- 正常的多能原始生殖細胞由卵黃囊遷移到胚胎;這些細胞持續存在、遷移異常,或親代甲基化印記未正常抹除,被認為會導致此類腫瘤。
- 占新生兒所有腫瘤的 35% 至 40%,但其中僅 5% 含惡性成分。
- 胎兒與新生兒的良性生殖細胞瘤分為成熟或未成熟畸胎瘤;但一個或多個胚層衍生組織可能發展出惡性特徵。
- 部位:通常沿身體中軸。兒童常見於松果體、頸部、縱膈、後腹腔、薦尾部。新生兒畸胎瘤最多在薦尾部(占所有生殖細胞瘤 40%),其次為頸部。
- 卵黃囊瘤(yolk sac tumor,內胚竇瘤 endodermal sinus tumor):新生兒與幼兒最常見的惡性生殖細胞瘤;新生兒最常長在畸胎瘤內,常位於薦尾部。
- 男性化不足症候群(undervirilization syndromes):生殖細胞瘤盛行率 5.5%,到青春期升至 33%,因此建議在青春期前切除性腺。
病理 Pathology
- 依定義,畸胎瘤含來自胚盤三層的組織。
- 外胚層:包括神經膠質組織,是出生時畸胎瘤(尤其薦尾部)的主要成分,常有皮膚、毛髮、牙齒。
- 中胚層:脂肪、骨、肌肉。
- 內胚層:消化道組織,通常占腫瘤較小部分。
- 畸胎瘤內有惡性組織時,血清 AFP 與 β-hCG 常升高,可用於追蹤治療進展。
- 未成熟畸胎瘤依胚胎組織量分為 1 到 3 級。
| 標記 | 代表 | 半衰期 |
|---|---|---|
| AFP 升高 | 存在未成熟內胚竇組織或卵黃囊成分 | 5 到 7 天 |
| β-hCG 升高 | 存在胚胎癌(embryonal carcinoma);絨毛膜癌(choriocarcinoma,新生兒罕見)時極度升高 | 24 到 36 小時 |
評估 Evaluation
- 原發腫瘤做 MRI 或 CT 評估範圍。
- 薦尾部腫瘤應做 MRI,因可能侵犯脊髓。
- 影像要涵蓋整個腹部,評估局部侵犯,特別是直腸壁。
- 做胸部影像排除轉移。
- 測基準血清 AFP 與 β-hCG。兩者在新生兒本來就高,出生時數值與下降速度都有差異,因此用來判斷殘存或復發可能不易(年齡正常值見 Table 73.5)。
薦尾部畸胎瘤 Sacrococcygeal Teratomas
- 新生兒最常見的實體腫瘤,估計發生率為每 27,000 活產 1 例。
- 惡性比例低:10% 至 17% 含卵黃囊瘤;未滿 2 個月僅 7% 至 10%。
- 女性是男性的 2 到 4 倍,但惡性比例相近。
- 一半由產前超音波診斷。
- 相關:羊水過多、非免疫性胎兒水腫、難產。
- 未產前診斷者,據報出生後第一小時有 20% 因出血死亡的風險。
- 15% 有先天異常,包括泌尿生殖、後腸與下段脊椎畸形。
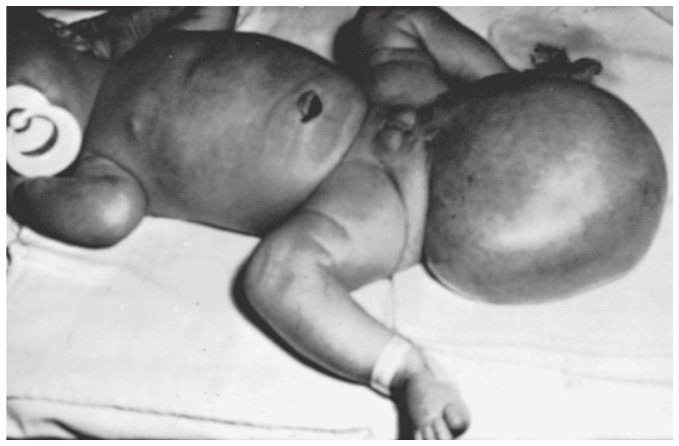
- 多數以突出於尾骨與直腸之間的腫塊表現,可相當巨大(Fig. 73.6);約 10% 僅靠肛診發現;幾乎都起於尾骨尖端或內面。
鑑別診斷 Differential Diagnosis
- 可能與脊髓脊膜膨出、直腸膿瘍、骨盆神經母細胞瘤、毛囊囊腫(pilonidal cyst)及多種極罕見的薦部腫瘤混淆。
- 此區多數良性畸胎瘤不造成功能問題,即使明顯向骨盆內延伸。
- 腸道或膀胱功能異常、排便疼痛、血管或淋巴阻塞,提示惡性。
治療 Treatment
- 以手術為主,應儘早根除切除,因小的未分化病灶可能增生並變得具侵襲性。
- 必須切除整個尾骨;未切除者局部復發風險 30% 至 40%,有時伴惡性成分。
- 新生兒薦尾部畸胎瘤存活率 85%。
- 產前超音波診斷者(約 50%)結果較差,存活率僅 30% 至 50%;主因是胎兒水腫與早產。
- 水腫發生在胎肺成熟之前時,開放式胎兒手術減積並阻斷血流是一個選項。
- 含惡性卵黃囊成分者:手術後以 cisplatin、etoposide、bleomycin 化療;立即與晚期併發症可能嚴重,包括聽力喪失、肺纖維化與次發性惡性腫瘤。
腎臟腫瘤 Renal Neoplasms
- 新生兒期腹內腫塊約三分之二來自腎臟。
- 絕大多數為非惡性:多囊或發育不良腎、水腎、腎靜脈栓塞、異位腎。
- 出生時表現的腎內腫瘤,最常見為先天性中胚層腎瘤(congenital mesoblastic nephroma, CMN),其次為 Wilms 腫瘤與腎母細胞瘤病(nephroblastomatosis)。
- 嬰兒期較少見的腎內腫瘤:橫紋肌樣腫瘤、腎亮細胞肉瘤、腎細胞癌、RMS、淋巴瘤。
- 典型表現是身體檢查或超音波發現的無症狀腹部腫塊。
先天性中胚層腎瘤 Congenital Mesoblastic Nephroma
- 新生兒最常見的腎內腫瘤,通常呈良性行為,但組織亞型細胞型 CMN偶爾會復發或轉移。
- 典型為無症狀腹部腫塊;常見表現還有腫塊壓迫腎血管造成的高血壓,以及高血鈣(原文歸因於腎素升高)。
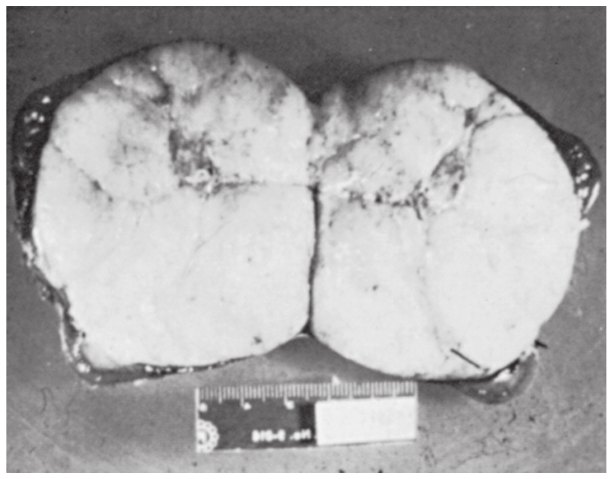
- 腫瘤浸潤正常腎實質,沒有包膜(Fig. 73.7)。
- 特定超音波特徵有助於和 Wilms 腫瘤區分。
- 可由產前超音波診斷,可見腎臟因腫瘤而極度增大變形。
- 羊水過多(71%)與早產發生率增加。
| 典型(classic) | 細胞型(cellular variant) | |
|---|---|---|
| 發病年齡 | 平均 1 個月 | 通常較晚(>3 個月) |
| 細胞遺傳 | — | t(12;15)(p13;q25),形成 ETV6–NTRK3 融合基因,與嬰兒型纖維肉瘤相同 |
| 治療 | 完全手術切除通常有效 | 同樣完全切除,但罕見局部及遠處復發(肺、腦) |
- 復發危險因子:手術切緣陽性、切除時腫瘤破裂。復發通常在術後第一年內。
- 再次切除加化療可成功治療復發疾病。
- CMN 整體存活率 95% 至 98%。
Wilms 腫瘤 Wilms Tumor
- 又稱腎母細胞瘤(nephroblastoma),是兒童期最常見的腹內腫瘤,影響 1/8000 兒童,但在新生兒期相對罕見。
- 合併無虹膜與尿道下裂的兒童亞群,發生率高得多。
- 一般認為源自後腎細胞異常增生,即腎源性殘餘(nephrogenic rests),未有正常腎小管與腎絲球分化。
- 腎源性殘餘正常見於 1% 新生兒腎臟,但常在兒童早期消退。
臨床表現 Clinical Manifestations
- 可起於單側或雙側腎臟,多數以腹部或腰部腫塊表現。
- 很少越過中線,但可向下長過髂嵴。
- 5% 至 10% 為雙側。
- 肉眼血尿是罕見的表現,顯微血尿見於約 25%。
- 很少在出生時或新生兒期診斷。
- 與較早發病相關:雙側、合併無虹膜或尿道下裂、家族史。
遺傳關聯與先天異常 Hereditary Associations and Congenital Anomalies
多數為散發,但多種情況會增加風險:WT1(11p13)缺失與突變相關表型、過度生長症候群、體質性染色體疾病。
- WAGR 症候群(Wilms 腫瘤、無虹膜、泌尿生殖異常、智能障礙):
- 11p13 缺失區同時涵蓋 WT1(造成 Wilms 腫瘤易感)與 PAX6(造成無虹膜)。
- 臨床上,嬰兒有無虹膜時應做染色體分析;若有 11p13 缺失,應以連續腎臟超音波監測 Wilms 腫瘤。
- 約一半患者會發生 Wilms 腫瘤。
- Denys-Drash 症候群:WT1 錯義突變造成,典型三聯徵為 Wilms 腫瘤、泌尿生殖異常、腎病變。泌尿生殖異常可嚴重到形成假性兩性畸形(pseudohermaphroditism)。
- 半身肥大:可單獨存在或合併各種遺傳症候群,Wilms 腫瘤風險增加。
- BWS:11p15 印記基因調控異常造成的過度生長疾病。
- Wilms 腫瘤風險增加,特別是雙側疾病;1% 至 8% 發生 Wilms 腫瘤。
- 其他特徵:巨舌、前腹壁缺損、耳褶與耳窩、新生兒低血糖、半身肥大。
- 家族性 Wilms 腫瘤:占 1% 至 2%,原因異質且大多不明。
預後因子 Prognostic Factors
- 重要因子:組織學評估、疾病範圍、染色體異常。
- 間變(anaplasia)是不良結果的重要預測因子;瀰漫性間變比局部間變更差。
- 腫瘤特異的 1p 與 16q LOH 與較差預後相關。
- 未滿 2 歲者復發較少,尤其遠處復發。
評估與分期 Evaluation and Staging
- 臨床分期包括腹部與胸部 CT,是預測存活的重要因素;擴散愈廣預後愈差。
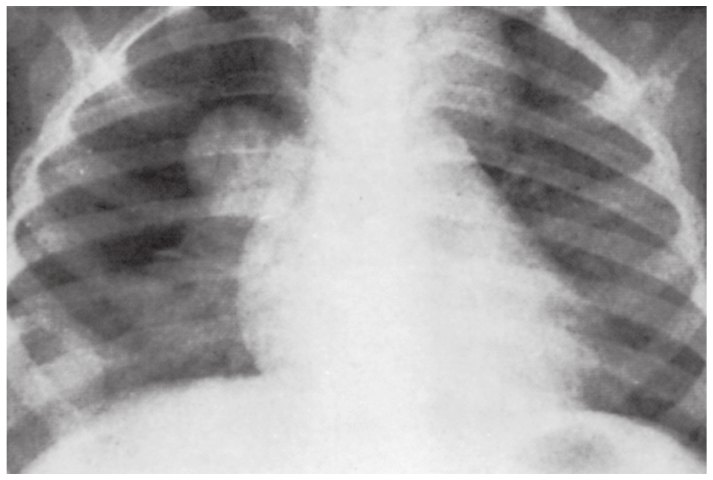
- 最常見轉移部位為肝與肺(Fig. 73.8)。
- 下腔靜脈偶見腫瘤栓塞。
治療 Treatment
| 族群 | 處置 |
|---|---|
| 局限於腎臟的小腫瘤 | 單純手術可治癒 |
| 中風險 | 短程(12 週)化療:vincristine、dactinomycin |
| 範圍較廣或高風險特徵(如間變) | 加 doxorubicin,可能再加其他化療藥物 |
| 放療適應症 | 瀰漫性腹部疾病;腫瘤溢出(包括經皮切片,此法不是小兒腎腫瘤建議的診斷方式);無反應的肺轉移 |
| 復發(局部,或轉移至肝、肺、腦) | 追加化療與放療 |
- 低分期治癒率超過 90%。
- 即使有轉移,預後仍好,長期整體存活率 70%。
持續性腎源性殘餘與腎母細胞瘤病 Persistent Nephrogenic Rests and Nephroblastomatosis
- 腎源性殘餘:發育完全的成熟腎臟內,殘留未成熟後腎組織。見於 1% 新生兒腎臟,典型在兒童早期消退。
- 雖屬良性,過去曾被誤認為 Wilms 腫瘤,且被認為有轉化為 Wilms 腫瘤的潛力。
- 組織學:細胞可能類似 Wilms 腫瘤,偶成診斷難題;有絲分裂較支持 Wilms 腫瘤。
- 影像:MRI 上腎源性殘餘異質性較低、顯影較少、體積較小。
- 雙側或多中心 Wilms 腫瘤常同時有腎源性殘餘。
- 腎源性殘餘呈多灶或瀰漫時稱腎母細胞瘤病;巨大雙側者常對 Wilms 腫瘤治療有反應。
腎臟橫紋肌樣腫瘤 Rhabdoid Tumor of the Kidney
- 腎臟橫紋肌樣腫瘤(rhabdoid tumor of the kidney, RTK)是少見的兒童腫瘤,為新生兒早期最致命的腫瘤之一,死亡率超過 80%。
- 新生兒腎臟惡性腫瘤中排第二,僅次於 Wilms 腫瘤。
- 好發於男性與嬰兒,診斷中位年齡 11 個月。
- 診斷時常已廣泛轉移:肺、腹部、淋巴結、肝、骨、皮膚、腦。
- 多數橫紋肌樣腫瘤由 22q11.2 上 INI1 基因的同合子失活性缺失或突變造成,可用免疫組織化學偵測。
- 預後極差:6 個月前診斷者 2 年存活率低於 15%;有遠處轉移者幾乎全數死亡。
- 治療方式包括手術切除、化療與放療。
視網膜母細胞瘤 Retinoblastoma
- 起源於胚胎視網膜細胞的惡性眼內腫瘤,有遺傳性與非遺傳性。
- 發生率約每 18,000 活產 1 例;美國每年診斷 250 至 350 例。
- 雙側見於 20% 至 35%,發生在可遺傳疾病的情境。
- 可遺傳型的發生率在各族群恆定;散發、非遺傳、單側者在較貧窮的熱帶與亞熱帶地區增加。
遺傳學 Genetics
| 遺傳性 | 非遺傳性 | |
|---|---|---|
| 比例 | 約三分之一 | 其餘 |
| 側別 | 常為雙側 | 傾向單側 |
| 機轉 | 腫瘤抑制基因 RB1(13q14)生殖細胞突變,遺傳自親代或發生於胚胎發育期 | 兩個 RB1 等位基因都發生後天體細胞突變 |
| 診斷年齡 | 常在 1 歲(部分因家族史而提早篩檢) | 平均 2 歲 |
- 體染色體傳遞,外顯率高,約 90%。
- 約 5% 患者帶有體質性 13 號染色體缺失(13q−),合併小腦、巨顎(原文 macrognathia)、耳與拇指畸形、眼距過寬、小眼症、眼瞼下垂、身材矮小、腭裂、發展遲緩。
- 罕見情況下沒有家族史;遺傳性雙側視網膜母細胞瘤可能來自親代生殖細胞鑲嵌。
臨床表現 Clinical Manifestations
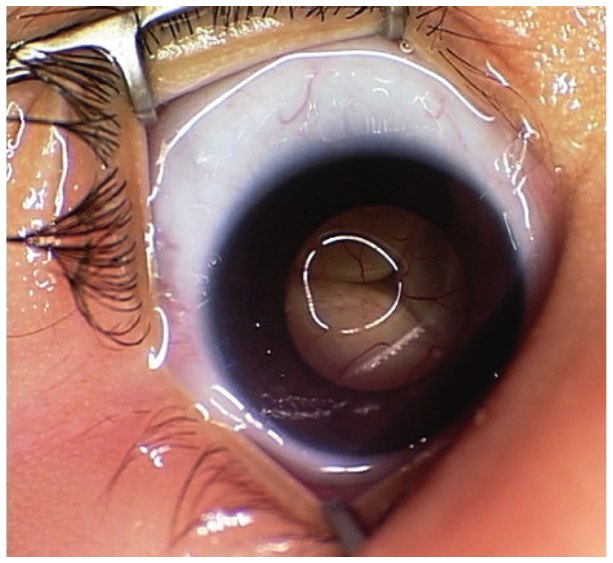
- 常見表現:白瞳(leukocoria,「貓眼」)、瞇眼,或患眼失明造成的斜視。
- 多灶視網膜侵犯常見,占 84%。
- 眼內擴散:可延伸或播種填滿玻璃體;外生型腫瘤起於視網膜外層,造成視網膜剝離(Fig. 73.9)。
- 眼外擴散:少於 15%,通常直接侵犯視神經,最後累及蜘蛛膜下腔與顱內,此時腦脊髓液可能含腫瘤細胞。
- 罕見由眼眶侵犯或血行轉移至骨與骨髓。
- 三側性視網膜母細胞瘤(trilateral retinoblastoma):雙側患者有擴散至松果體的風險。
- 所有患者初次評估都應做腦部 MRI。
- 雙側患者通常每年做腦部 MRI,直到 5 或 6 歲。
- 已知帶 RB1 突變者,超音波或 MRI 可能在子宮內偵測到,但結果不一。
- 親代有已知 RB1 突變的嬰兒,應自出生起由眼科篩檢。
診斷與分期
- 在全身麻醉下做眼底鏡檢查與眼眶超音波確立診斷。
- 眼眶 MRI 用於判斷腫瘤範圍與視神經侵犯。
- 有視神經侵犯時做腰椎穿刺查腦脊髓液細胞學;骨髓切片或骨掃描等更廣泛評估通常不需要。
- 依國際視網膜母細胞瘤分類(International Classification of Retinoblastoma)分期,根據腫瘤大小、位置及玻璃體與視網膜下播種程度。
治療 Treatment
眼外擴散與瀰散致死罕見,主要目標是局部控制與保留視力。各種治療方式的管理決策需多專科討論。
- 眼球摘除(enucleation):僅用於沒有機會保留有用視力、有青光眼,或保守措施無法控制腫瘤時。
- 局灶鞏固治療:局限於視網膜的小腫瘤,常可用冷凍治療與雷射光凝控制。
- 全身化療:carboplatin、vincristine、etoposide 等,常與冷凍及雷射併用。
- 動脈內化療:melphalan 等可提供定向治療。
- 外照射放療:有效,但因影響骨骼生長與誘發第二腫瘤的可能,傾向優先採積極局部治療及全身和/或動脈內化療。
預後 Prognosis
- 單側預後極佳,治癒率 85% 至 90%。
- 雙側長期存活率低得多,因第二惡性腫瘤發生率高,且可在一生任何時間發生。
- 遺傳性患者可在放療區發生次發性肉瘤,非照射區的肉瘤風險也增加。
- 局部延伸預後差:眼眶延伸或遠處擴散者存活率低於 10%。
中樞神經系統腫瘤 Central Nervous System Tumors
發生率與流行病學 Incidence and Epidemiology
- 先天性腦瘤罕見,占兒童 CNS 腫瘤 2%,發生率約每百萬活產 1 至 3 例。
- 發生率可能低報,因 30% 的腦瘤新生兒為死產。
- 嬰兒腦瘤多在天幕上,與兒童 CNS 腫瘤不同。
- 一半為神經膠瘤,包括星狀細胞瘤(低惡性度神經膠瘤)。
- 也可見 PNET、脈絡叢腫瘤(與 Aicardi 症候群相關)、髓母細胞瘤。
- CNS 的非典型畸胎樣或橫紋肌樣腫瘤死亡率高。
- 周產期表現的腦瘤一般預後很差,先天性 CNS 腫瘤死亡率報告為 72% 至 93%。
- 若產前已發現,應在產前與家屬討論預後及治療以外的選擇。
臨床表現 Clinical Manifestations
- 子宮內未發現者,巨頭常是第一個徵象。
- ICP 升高徵象:囟門膨出、顱縫分離、頭圍快速增加。
- 餵食差、嘔吐、嗜睡、躁動也可能是 ICP 升高的症狀。
- 眼底檢查不一定看到視乳頭水腫。
- 特定神經異常:Parinaud 症候群(背側中腦受壓造成上視受損)、腦神經麻痺、眼振。
- 小腦後方腫塊可因頸神經根受刺激而歪頭。
治療 Treatment
- 治療取決於病理特徵,通常要到出生及進一步影像後才能確定。
- 手術:切除是新生兒治療的重要部分,切除程度是存活最重要的單一預測因子。完全切除常做不到,因腫瘤大、高度惡性、具侵襲性,且血管豐富,難以在不造成明顯併發症下移除。
- 水腦:許多患者需放置腦室腹腔分流管。
- 放療:是較大兒童惡性腦瘤的治療骨幹,但小嬰兒儘量避免,因有嚴重晚期效應,包括神經認知缺損與生長障礙。
- 輔助化療:可發揮作用,可能讓必要的放療延到孩子較大時。
- 多數腫瘤的處理與兒童 CNS 腫瘤相似,但療效不明確,尤其在希望限制放療的情況下。
肉瘤 Sarcomas
- 軟組織肉瘤在新生兒罕見。
嬰兒型(先天性)纖維肉瘤 Infantile or Congenital Fibrosarcoma
- 新生兒最常診斷的軟組織肉瘤,歸類為低惡性度非 RMS 軟組織肉瘤。
- 1 至 12 個月嬰兒的發生率為每百萬嬰兒 5 例。
- 評估:原發腫瘤 MRI 或 CT 及胸部 CT;診斷靠切片。
- 治療:一般完全手術切除;新輔助化療已成功縮小腫瘤,減少根除性手術的併發症。
- 化療藥物:vincristine、dactinomycin、cyclophosphamide,以及 etoposide、ifosfamide。Doxorubicin 有效,但因心毒性風險一般避免。
- 治療時間依腫瘤大小、位置與反應而定;目標是縮小腫瘤,提高手術局部控制機會。
- 放療通常避免,以免生長不良與次發性癌症。
- 治癒率接近 100%。
橫紋肌肉瘤 Rhabdomyosarcoma
- 兒童最常見的軟組織肉瘤,但新生兒罕見:少於 1% 的 RMS 在出生第一個月診斷。
- 先天性 RMS 常侵犯泌尿生殖道,且常為胚胎亞型。
- 先天性胚胎型 RMS 似乎與特定轉位 t(2;8)(q35;q13) 相關。
組織球增生症 Histiocytosis
- 一群多樣的疾病,特徵是源自單核吞噬系統(巨噬細胞與樹突細胞)的細胞累積與增生。
- 整體可發生於一生各時期,發生高峰在 1 至 3 歲。
- 病理生理似乎與組織球活化調控異常有關,造成細胞增生與細胞激素產生。
| 類別 | 細胞來源/性質 | 疾病 |
|---|---|---|
| Class I | 樹突細胞相關 | 蘭格漢氏細胞組織球增生症(Langerhans cell histiocytosis, LCH)、單純皮膚組織球增生症 |
| Class II | 巨噬細胞來源 | 家族性噬血性淋巴組織球增生症(familial hemophagocytic lymphohistiocytosis, FHL)、感染相關噬血症候群(infection-associated hemophagocytic syndrome, IAHS) |
| Class III | 單核吞噬細胞惡性疾病 | 急性單核球白血病、惡性組織球增生症、組織球性淋巴瘤 |
| 未分類 | 可見於新生兒的罕見類型 | 幼年型黃色肉芽腫(juvenile xanthogranuloma, JXG) |
蘭格漢氏細胞組織球增生症 Langerhans Cell Histiocytosis
- 胎兒與新生兒最常見的組織球疾病。
- 約一半局限於皮膚;另一半瀰散並造成器官功能異常,通常累及骨髓、肝或肺。
- 新生兒表現:皮膚病灶、肝脾腫大、淋巴結腫大、呼吸窘迫。
- 胎生牙(natal teeth)可能是上顎或下顎病灶的徵象。
- 組織學上,皮膚型與瀰散型都呈類肉芽腫病灶。
- 靠切片診斷;蘭格漢氏細胞免疫組織化學 CD1a 與 S-100 陽性。
- 病程難以預測:
- 單純皮膚型通常在 2 到 3 個月內自行緩解。
- 瀰散型預後差,死亡率 57%;預後取決於器官侵犯程度、診斷年齡與疾病進展。
- 皮膚病灶的新生兒,可能數週至數月後才出現瀰散症狀。
- 治療:瀰散型通常用化療,包括 vinblastine 與 prednisone。近來發現 BRAF V600E 突變,以 BRAF 抑制劑 vemurafenib 治療有效。
FHL 與 IAHS Familial Hemophagocytic Lymphohistiocytosis and Infection-Associated Hemophagocytic Syndrome
- 兩者都見於新生兒期。FHL 發生率約每 50,000 活產 1 例,在新生兒比 IAHS 常見。
- 常見表現:發燒、肝脾腫大、血球減少。
- 其他:肝功能異常、神經症狀、高三酸甘油酯血症、血清鐵蛋白升高、低纖維蛋白原血症。
- 76% 患者骨髓有噬血現象;自然殺手細胞與細胞毒性 T 細胞活性下降或消失。
- 診斷標準見 Box 73.1。
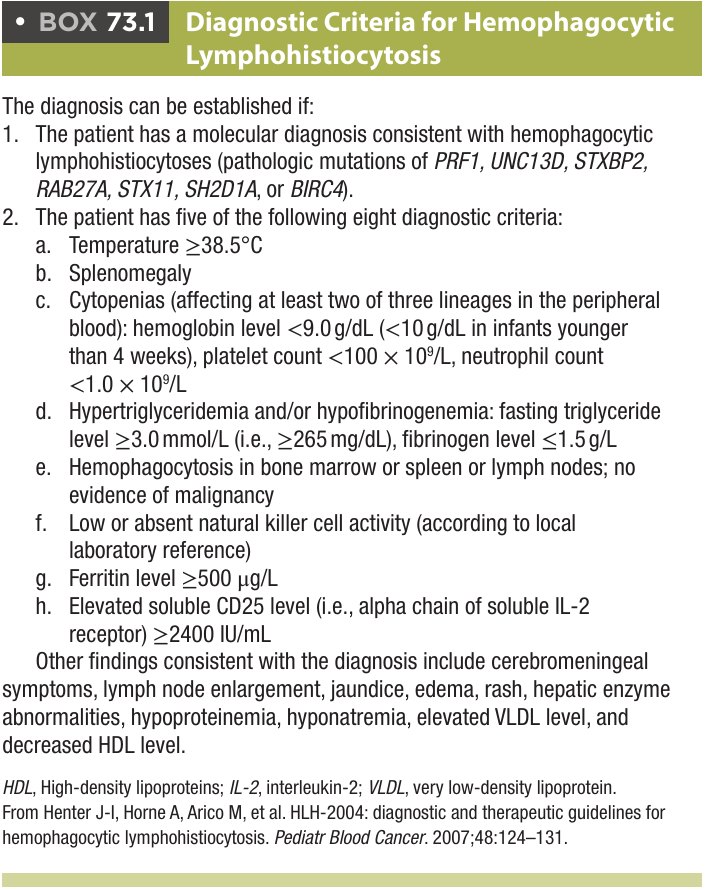
Box 73.1 重點:HLH 診斷(符合 1 或 2)
- 分子診斷:致病突變 PRF1、UNC13D、STXBP2、RAB27A、STX11、SH2D1A 或 BIRC4。
- 八項中符合五項:
- 體溫 ≥38.5°C
- 脾腫大
- 血球減少(周邊血三系中至少兩系):血紅素 <9.0 g/dL(未滿 4 週嬰兒 <10 g/dL)、血小板 <100 × 109/L、嗜中性球 <1.0 × 10⁹/L
- 高三酸甘油酯血症和/或低纖維蛋白原血症:空腹三酸甘油酯 ≥3.0 mmol/L(≥265 mg/dL)、纖維蛋白原 ≤1.5 g/L
- 骨髓、脾或淋巴結有噬血現象,且無惡性證據
- 自然殺手細胞活性低或消失(依當地實驗室參考值)
- 鐵蛋白 ≥500 μg/L
- 可溶性 CD25(可溶性 IL-2 受體 α 鏈)≥2400 IU/mL
其他符合診斷的發現:腦膜腦症狀、淋巴結腫大、黃疸、水腫、皮疹、肝酵素異常、低蛋白血症、低血鈉、極低密度脂蛋白升高、高密度脂蛋白下降。
| FHL | IAHS | |
|---|---|---|
| 遺傳 | 30% 有體質性 PRF1 突變(編碼細胞免疫活化所需的蛋白);另有 UNC13D、STX11 突變,更多遺傳易感因素陸續發現,故無已知易感因素者建議做全外顯子定序 | — |
| 病程 | 出生時通常正常,2 到 6 個月大出現症狀;持續發燒、血球減少、明顯肝脾腫大、進行性腦膜腦症狀 | 症狀與 FHL 相似 |
| 治療 | 起始用類固醇與 etoposide;造血細胞移植 | 迅速給予適當抗生素或抗病毒治療 |
| 結果 | 未移植者新生兒整體存活率僅 9%;進行性疾病通常在診斷後 4 個月內死亡;移植可把 3 年存活率提高到 64% | 存活/恢復率 59% |
幼年型黃色肉芽腫 Juvenile Xanthogranuloma
- 樹突相關細胞疾病,在新生兒比 LCH 少見;分皮膚型與皮膚外型。
- 皮膚型:
- 一個或多個皮膚結節,紅至黃褐色丘疹,位於頭、頸與四肢。
- 四分之三的新生兒皮膚型為單一結節。
- 34.5% 出生時已存在,典型在約 2 年內自行消退。
- 局限於皮膚與皮下組織者存活極佳,一系列報告中無死亡;一般不需治療。
- 皮膚外型或瀰散型:
- 可累及皮下與軟組織、肝、肺、脾、眼、淋巴結與腦。
- 可能需免疫組織化學染色與 LCH 區分。
- 25% 新生兒瀰散型沒有皮膚病灶。
- 可見黃疸、肝脾腫大、血小板低下。
- 多數皮膚與皮膚外病灶不需治療即自行消退,但瀰散型死亡率 11%。
- 眼與 CNS 侵犯可造成明顯併發症。
- 全身型通常用化療和/或皮質類固醇。
肝母細胞瘤 Hepatoblastoma
- 兒童最常見的肝臟惡性腫瘤,是由惡性上皮組織組成的胚胎性腫瘤。
- 新生兒肝臟病灶鑑別:肝母細胞瘤;其他惡性腫瘤的轉移(比肝母細胞瘤更常見);良性肝臟血管腫瘤。
- 流行病學:嬰兒發生率每百萬 11.2 例,低出生體重早產兒發生率特別高;新生兒女男比 1:6。
- 遺傳:與多種基因異常及畸形症候群相關,包括 BWS 與 18 三體。散發性患者有 10% 測到腫瘤抑制基因 APC(家族性腺瘤性息肉症基因)的生殖細胞突變。
表現與評估
- 新生兒最常見症狀為腹脹;沒有腹脹時有時也可摸到腹部腫塊。
- 其他初始發現:貧血、胎兒水腫、呼吸窘迫。
- 一半患者血清 AFP 高於新生兒常模。
- 偶由產前篩檢超音波診斷。
- 分娩時可能腫瘤破裂造成大出血,常需剖腹產。
- 超音波:區分囊性、實質腫塊與瀰漫性肝腫大。
- 腹部 CT:顯示腫瘤範圍、解剖標記與可手術性。
- MRI:最能準確顯示腫瘤邊界與血管侵犯。
- PRETEXT 系統:以影像發現分期,協助決定切除與肝臟移植需求。
治療與預後
- 新生兒治療與幼兒相似,目標是完全手術切除。
- 組織亞型與結果相關,純胎兒型(pure fetal histology)預後最好。
- 純胎兒型且完全切除者,24 個月存活率 92%;52 例系列的整體存活率 86%。
- 一葉無惡性且無遠處轉移時,切除受侵肝葉。
- 無法切除但未轉移者:先用 cisplatin 與 vincristine 化療,腫瘤充分縮小後再切除。
- 原位肝臟移植已用於無法切除、未轉移的肝母細胞瘤,並合併化療。
肝臟血管內皮瘤 Hepatic Hemangioendothelioma
- 又稱肝血管瘤(hepatic hemangioma),是良性肝臟血管腫瘤,為嬰兒最常見的肝臟腫瘤。
- 分三亞型:局灶、多發、瀰漫性肝臟病灶。部分患者同時有皮膚血管瘤。
- 表現:小腫瘤可無症狀;大腫瘤可有腹脹、呼吸窘迫、高輸出性心衰竭、消耗性凝血病變。
- 診斷:常在產前超音波發現肝臟腫塊時懷疑;評估通常含腹部超音波及 CT 或 MRI。影像無法診斷時可考慮切片。
- 無心衰竭的局灶或多灶疾病:通常可密切觀察,定期身體檢查與超音波。
- 有症狀者曾用:皮質類固醇、皮質類固醇加 vincristine、sirolimus、栓塞或動脈結紮、手術切除、抗血管新生化療藥物。
- Propranolol:用於皮膚血管瘤,對肝血管瘤也可能有效。
- 預後:局灶型整體存活率 86%,多灶型 71%。
嬰兒治療的考量 Treatment Considerations in Infants
化療劑量 Chemotherapy Dosing
- 新生兒與嬰兒的化療副作用與晚期效應,比較大兒童及成人更頻繁、更嚴重。
- 可能原因是體組成、藥物生體可用率與代謝的年齡差異:總體水較多、藥物代謝酶(特別是細胞色素 P450)活性低、腎功能效率較差。
- 因此已有新生兒與嬰兒專用化療劑量方案:全身化療劑量整體調降,且常以體重而非體表面積計算。
- 相反地,幼兒腦脊髓液量相對於體表面積遠大於成人,因此脊髓腔內化療依年齡調整,以免白血病小嬰兒劑量不足。
放射效應 Radiation Effects
- 新生兒放療僅保留給急性危及生命、且效益明顯超過晚期風險的情況。
- 晚期不良效應:生長障礙、認知障礙、次發性惡性腫瘤。
- 目標是在不犧牲疾病結果下儘量少用放療。
疼痛處理 Pain Management
- 嬰兒會感到疼痛,應給足夠止痛。
- 新生兒疼痛徵象可能細微:哭泣、皺臉、餵食差、心搏過速、高血壓。
- Acetaminophen:對嬰兒可能有效,但須審慎使用,以免掩蓋感染發燒,尤其有中心導管或嗜中性球低下時。
- 非類固醇消炎藥:癌症患者通常避免,因化療引起血小板低下時會干擾血小板功能,增加出血風險。
- 麻醉性止痛藥:可視需要使用,但要有呼吸抑制等副作用的適當監測。使用超過 1 週可能產生生理依賴,可能需逐步減量以免戒斷症狀。
營養 Nutrition
- 足夠營養對新生兒與嬰兒特別重要。
- 可能需鼻胃管或靜脈全靜脈營養補充;應會診營養師評估需求。
- 惡性腫瘤新生兒通常可持續哺乳。
靜脈通路 Intravenous Access
- 多數癌症新生兒與嬰兒需要中心靜脈導管,以給化療、血品與全靜脈營養。
- Vincristine、doxorubicin 等發泡性藥物(vesicants)若滲漏到皮下,會造成嚴重皮膚與皮下灼傷;周邊靜脈較常發生。
- 導管種類取決於嬰兒體型與化療方案的特定需求。
輸血 Transfusions
癌症患者常需血品矯正危及生命的血球減少與凝血病變,原因可能是腫瘤本身或治療。為減少輸血相關感染與併發症:
| 措施 | 目的 |
|---|---|
| CMV 陰性血 | 預防 CMV 傳播,對免疫低下嬰兒可能危及生命 |
| 輻照血品 | 預防危及生命的移植物抗宿主疾病 |
| 去白血球血品 | 減少非溶血性發燒與過敏反應 |
| 避免指定捐血(先天性白血病) | 未來可能需要親屬捐贈造血幹細胞移植,故通常不鼓勵 |
預防接種 Immunizations
- 一般要等到停止化療至少 6 個月後才接種。
- 密切接觸者應接種不活化小兒麻痺疫苗,而非活性口服疫苗。
- 一等親接種水痘疫苗沒有禁忌,但接種後出疹者應與患者隔開。
心理社會考量 Psychosocial Considerations
- 社會服務與心理支持對家庭不可或缺。
- 通常最好由護理師、社工、個案管理師與小兒腫瘤科醫師組成的多專科團隊協調。
晚期效應 Late Effects
- 出生第一年接受癌症治療的嬰兒,有多種與化療、手術、放療直接相關的晚期效應風險。
- 新生兒期嬰兒對影響正常生長發育的治療特別敏感。
- 治療晚期效應與癌後篩檢建議,可查 Children's Oncology Group 網站。
- 應由小兒腫瘤科醫師(或多專科癌症存活者團隊)定期追蹤,協助安排適當篩檢與支持。
結論 Conclusion
- 新生兒期癌症罕見,但必須迅速診斷與治療,並留意流行病學與臨床特徵上和較大兒童同類腫瘤的差異。
- 新生兒獨特的生理狀態使其極易受治療的立即與晚期不良作用影響,是治療的特殊挑戰。
- 新生兒科醫師、小兒腫瘤科醫師、外科醫師、放射治療師、護理師與社工需密切合作,支持並治療患者與家庭。
跨腫瘤統整 Cross-Tumor Summary
以下表格把分散在各節的內容集中比較,內容全部來自本章,方便複習。
各腫瘤發生率、治療主軸與預後一覽
| 疾病 | 流行病學 | 治療主軸 | 結果 |
|---|---|---|---|
| 神經母細胞瘤,stage 4S/MS | 新生兒神經母細胞瘤占全部個案 5% | 支持性照護,症狀需要時才化療或低劑量放療 | 5 年存活率 >90%,約 50% 自行消退 |
| 神經母細胞瘤,INSS stage 3、4 嬰兒 | — | 化療加局部手術,放療僅必要時使用 | 優於 70%;MYCN 擴增者預後非常不利 |
| 先天性白血病 | 出生後 3 個月內約每百萬 5 例,三分之二為 AML | 化療、脊髓腔內化療、積極支持照護 | 24 個月整體存活率 20% |
| Down 症候群 TMD | Down 症候群新生兒 4% 至 10% | 多數觀察;高風險者低劑量 cytarabine | 約 20% 致命,約 20% 在 4 年內發生 ML-DS |
| 薦尾部畸胎瘤 | 每 27,000 活產 1 例,女性為男性 2 到 4 倍 | 儘早根除切除,含整個尾骨;有卵黃囊成分者加化療 | 新生兒存活率 85%;產前診斷者 30% 至 50% |
| CMN | 新生兒最常見腎內腫瘤 | 完全手術切除 | 整體存活率 95% 至 98% |
| Wilms 腫瘤 | 兒童 1/8000,新生兒相對罕見 | 依風險分層手術、化療、放療 | 低分期治癒率超過 90%;轉移者長期存活率 70% |
| RTK | 診斷中位年齡 11 個月 | 手術、化療、放療 | 死亡率超過 80%;6 個月前診斷者 2 年存活率低於 15% |
| 視網膜母細胞瘤 | 每 18,000 活產 1 例 | 局部控制與保留視力 | 單側治癒率 85% 至 90%;眼眶延伸或遠處擴散者低於 10% |
| 先天性 CNS 腫瘤 | 每百萬活產 1 至 3 例 | 手術為主,儘量避免放療 | 死亡率 72% 至 93% |
| 嬰兒型纖維肉瘤 | 1 至 12 個月每百萬嬰兒 5 例 | 完全切除,可先新輔助化療 | 治癒率接近 100% |
| 瀰散型 LCH | 新生兒 LCH 約一半 | vinblastine、prednisone;BRAF V600E 用 vemurafenib | 死亡率 57% |
| FHL | 每 50,000 活產 1 例 | 類固醇、etoposide、造血細胞移植 | 未移植 9%;移植後 3 年存活率 64% |
| 肝母細胞瘤 | 嬰兒每百萬 11.2 例 | 完全切除;無法切除者先化療或肝臟移植 | 純胎兒型完全切除者 24 個月存活率 92% |
| 肝血管內皮瘤 | 嬰兒最常見肝臟腫瘤 | 無心衰竭者觀察;有症狀者多種治療 | 局灶型 86%,多灶型 71% |
可能自行消退或緩解的疾病
| 疾病 | 自然病程 | 何時不能只觀察 |
|---|---|---|
| 神經母細胞瘤 stage 4S/MS | 約 50% 不需細胞毒性治療即消退 | 巨大肝腫大造成呼吸功能不全或腎、腸胃功能受損,以及其他症狀 |
| 產前發現的局限腎上腺腫塊 | 常會消退 | 腫瘤直徑不符大小標準,或尿 VMA、HVA 未下降 |
| TMD | 通常 3 個月內恢復 | WBC、血小板達門檻,腎肝功能異常或心肺受損 |
| 皮膚型 LCH | 通常 2 到 3 個月內緩解 | 可能數週至數月後才出現瀰散症狀,需留意 |
| 皮膚型 JXG | 約 2 年內消退,一般不需治療 | 瀰散型,或眼與 CNS 侵犯 |
| 腎源性殘餘 | 典型在兒童早期消退 | 有轉化為 Wilms 腫瘤的潛力;巨大雙側腎母細胞瘤病常對 Wilms 腫瘤治療有反應 |
| JMML | 也曾見自行消退 | 本病具侵襲性,以造血幹細胞移植治療 |
產前可發現的腫瘤與相關問題
| 腫瘤 | 產前線索 | 周產期問題 |
|---|---|---|
| 神經母細胞瘤 | 第三孕期腎上腺腫塊 | 巨大肝腫大可導致陰道分娩難產;出生後測尿兒茶酚胺並追蹤超音波 |
| 薦尾部畸胎瘤 | 一半由產前超音波診斷 | 羊水過多、非免疫性水腫、難產、早產;水腫發生在胎肺成熟前可考慮開放式胎兒手術 |
| CMN | 腎臟極度增大變形 | 羊水過多(71%)與早產 |
| 肝母細胞瘤 | 偶由篩檢超音波診斷 | 分娩時腫瘤破裂大出血,常需剖腹產;可有胎兒水腫 |
| 肝血管內皮瘤 | 超音波見肝臟腫塊 | 大腫瘤出生後可有高輸出性心衰竭與消耗性凝血病變 |
| CNS 腫瘤 | 可在子宮內發現 | 30% 死產;應在產前與家屬討論預後及治療以外的選擇 |
| 視網膜母細胞瘤 | RB1 帶因者超音波或 MRI 可能偵測到,結果不一 | 出生起由眼科篩檢 |
| TMD | 子宮內併發症 | 不同程度的胎兒水腫 |
治療相關毒性與避開的選擇
- 放療:各腫瘤的共同原則是儘量避免。神經母細胞瘤僅用於清除殘存疾病或器官受損風險;白血病已不常規使用;視網膜母細胞瘤因骨骼生長與第二腫瘤風險而退居其後;CNS 腫瘤傾向用輔助化療延後;纖維肉瘤通常不用。
- Doxorubicin:神經母細胞瘤與高風險 Wilms 腫瘤使用;纖維肉瘤因心毒性一般避免;又是發泡性藥物,需中心導管給藥。
- Cisplatin、etoposide、bleomycin:用於含卵黃囊成分的薦尾部畸胎瘤,併發症有聽力喪失、肺纖維化、次發性惡性腫瘤。
- 手術併發症:神經母細胞瘤應避免廣泛椎板切除合併術後放療;纖維肉瘤可先化療以減少根除性手術的併發症;CNS 腫瘤血管豐富,完全切除困難;CMN 切除時破裂是復發危險因子。
各腫瘤的影像與檢驗選擇
| 腫瘤 | 影像 | 檢驗與組織 |
|---|---|---|
| 神經母細胞瘤 | 腹部超音波起手;原發病灶 CT 或 MRI;椎旁與後縱膈病灶加脊椎 MRI;MIBG 掃描 | CBC、尿 VMA 與 HVA、血清鐵蛋白、乳酸脫氫酶;雙側骨髓抽吸,6 個月以上加切片;足量組織做生物學檢查 |
| 先天性白血病 | 頭頸部綠色瘤時做影像,評估顱內或顱骨侵犯 | CBC 分類、骨髓、流式細胞免疫表型、染色體分析;皮膚切片也做流式與細胞遺傳 |
| 生殖細胞瘤 | 原發腫瘤 MRI 或 CT,薦尾部用 MRI 並涵蓋整個腹部;胸部影像排除轉移 | 基準血清 AFP 與 β-hCG,依年齡判讀 |
| Wilms 腫瘤 | 腹部與胸部 CT 作臨床分期;高風險嬰兒以連續腎臟超音波監測 | 不建議經皮切片作為小兒腎腫瘤的診斷方式 |
| 視網膜母細胞瘤 | 全身麻醉下眼底鏡與眼眶超音波;眼眶 MRI;腦部 MRI 評估松果體 | 視神經侵犯時做腰椎穿刺;骨髓切片或骨掃描通常不需要 |
| 肝母細胞瘤 | 超音波、腹部 CT、MRI,以 PRETEXT 分期 | 血清 AFP,對照新生兒常模 |
| 纖維肉瘤 | 原發腫瘤 MRI 或 CT,加胸部 CT | 病灶切片 |
| 肝血管內皮瘤 | 腹部超音波及 CT 或 MRI | 影像無法診斷時才考慮切片 |
本章提到的篩檢與監測
| 族群 | 做法 |
|---|---|
| BWS 與其他過度生長疾病 | 每季腹部超音波直到 8 歲,以早期偵測神經母細胞瘤 |
| 無虹膜嬰兒 | 染色體分析;11p13 缺失者連續腎臟超音波監測 Wilms 腫瘤 |
| 親代有已知 RB1 突變 | 自出生起由眼科篩檢 |
| 雙側視網膜母細胞瘤 | 每年腦部 MRI 直到 5 或 6 歲,監測三側性疾病 |
| TMD 病史的 Down 症候群 | 仔細追蹤,留意 ML-DS(約 20% 在 4 年內發生) |
| 椎旁神經母細胞瘤 | 定期仔細神經學評估,留意脊髓壓迫 |
| 皮膚型 LCH 新生兒 | 瀰散症狀可能數週至數月後才出現 |
| 男性化不足症候群 | 青春期前切除性腺 |
| 同卵雙胞胎一方罹白血病 | 另一方約 25% 機率,通常在手足診斷後數週至數月內發病 |
| 癌症治療後的嬰兒 | 由小兒腫瘤科或多專科癌症存活者團隊定期追蹤 |
本章關鍵分子標記
| 變化 | 疾病 | 臨床意義 |
|---|---|---|
| MYCN 擴增 | 神經母細胞瘤 | 預後差且獨立於年齡與分期;讓通常有利的分期也快速惡化 |
| ALK 突變 | 神經母細胞瘤 | 家族性 80%;散發性腫瘤最多 12% 為體細胞突變 |
| KMT2A 重排(11q23) | 嬰兒 AML、ALL | 子宮內發生、非遺傳;預後差,年齡愈小愈差 |
| GATA1 突變 | TMD、ML-DS | 幾乎所有個案都測到體細胞突變 |
| ETV6–NTRK3 | 細胞型 CMN、嬰兒型纖維肉瘤 | 兩者有相同融合基因 |
| WT1、PAX6(11p13 缺失) | WAGR | 分別造成 Wilms 腫瘤易感與無虹膜 |
| INI1(22q11.2) | 橫紋肌樣腫瘤 | 同合子失活,可用免疫組織化學偵測 |
| RB1(13q14) | 視網膜母細胞瘤 | 生殖細胞突變者常雙側,外顯率約 90% |
| BRAF V600E | LCH | BRAF 抑制劑 vemurafenib 有效 |
| PRF1 | FHL | 30% 患者帶體質性突變 |
| APC | 肝母細胞瘤 | 散發性患者 10% 測到生殖細胞突變 |
| t(2;8)(q35;q13) | 先天性胚胎型 RMS | 似乎為相關的特定轉位 |
臨床反思:NICU 視角 Clinical Reflection—NICU Perspective
臨床上可帶走的重點
- 同名疾病,行為不同:新生兒 ALL 預後遠差於兒童,神經母細胞瘤卻可能自行消退。
- 自行緩解與致命可在同一疾病並存:Stage 4S、局限腎上腺腫塊、皮膚型 LCH、JXG、多數 TMD 都可能自行緩解;但巨大肝腫大的 4S、瀰散型 LCH、未緩解的 TMD 都可能致命。
- 新生兒皮膚結節的鑑別:神經母細胞瘤結節典型為藍色,觸壓後發紅再轉白;皮膚白血病結節可移動、呈綠藍或深粉紅色。切片要送流式與細胞遺傳,因皮膚 KMT2A 重排即使骨髓未受侵也要積極治療。
- WBC 極高的新生兒:留意淤塞造成的顱內出血與呼吸窘迫、腫瘤溶解、DIC。Rasburicase 前要考慮 G6PD 缺乏。
- Down 症候群新生兒有周邊血芽細胞:多數 TMD 會自行恢復,但約 20% 致命、約 20% 在 4 年內發生 ML-DS;出現 WBC 或血小板門檻、肝腎功能異常或心肺受損時,評估低劑量 cytarabine,並安排長期追蹤。
- AFP 不能孤立判讀:新生兒正常值極高且隨日齡快速變動,要對照 Table 73.5。
- 測尿 VMA/HVA 的時機:要在手術或治療開始前。椎旁腫瘤則要定期神經學評估,警覺脊髓壓迫。
- 薦尾部畸胎瘤:新生兒要留意出血風險;手術要切除整個尾骨;約 10% 僅靠肛診發現。
- 無虹膜的嬰兒:做染色體分析;11p13 缺失者以連續腎臟超音波監測 Wilms 腫瘤。
- 親代有 RB1 突變:自出生起眼科篩檢。BWS 等過度生長疾病則有定期腹部超音波的建議。
- 新生兒期的 HLH 判讀:血紅素門檻在未滿 4 週嬰兒是 <10 g/dL,不是 <9.0 g/dL。
- NICU 的支持照護細節:血品採 CMV 陰性、輻照、去白血球;先天性白血病避免指定捐血;疼痛徵象細微;化療方案依體重,脊髓腔內劑量依年齡;acetaminophen 不要掩蓋感染發燒;哺乳通常可繼續。
閱讀時請留意 Points to Verify
原文內部不一致
- Fig. 73.1 引用:內文以此圖說明「周邊血抹片」的循環腫瘤細胞,圖題卻是「骨髓抽吸」。
- Table 73.7 引用:內文語序像是 INSS 摘要於 Table 73.7,但該表實為 INRG 分期;本章未列 INSS 各期定義。
- Table 73.1 與生殖細胞瘤段落:Table 73.1 新生兒畸胎瘤為 0%、神經母細胞瘤 54%;生殖細胞瘤段落卻說生殖細胞瘤占新生兒腫瘤 35% 至 40%,且薦尾部畸胎瘤是新生兒最常見實體腫瘤。
- 發生率:全部新生兒腫瘤為每 27,500 活產 1 例,薦尾部畸胎瘤單項卻是每 27,000 活產 1 例,兩者幾乎相同。
- Table 73.1 與 73.2 排序:內文與 Table 73.2 顯示嬰兒白血病多於 CNS 腫瘤;Table 73.1 嬰兒欄則為 CNS 15%、白血病 14%。兩表來源不同。
- Table 73.1 與內文的視網膜母細胞瘤、肝腫瘤:內文說遺傳症候群相關腫瘤中,視網膜母細胞瘤與肝母細胞瘤是會在新生兒期表現的例外;Table 73.1 新生兒欄兩者(視網膜母細胞瘤、肝腫瘤)皆為 0%。
- 生殖細胞瘤惡性比例:總論說僅 5% 含惡性成分;薦尾部畸胎瘤則為 10% 至 17% 含卵黃囊瘤,未滿 2 個月 7% 至 10%。
- 薦尾部畸胎瘤存活率:新生兒存活率 85%,但約 50% 產前診斷者存活率僅 30% 至 50%;另稱未產前診斷有出生後第一小時 20% 死亡風險。比較基準原文未說明。
- 新生兒 ALL 結果:開頭說新生兒 ALL 治癒率低於 50%;治療段說先天性 ALL 無病存活率低於 20%,24 個月先天性白血病整體存活率僅 20%。
- 肝母細胞瘤發生率:內文為每百萬 11.2 例,Table 73.2 為 10.5。
- BWS 腫瘤風險:前段說約 8% 發生腫瘤(含多種),Wilms 段落說 1% 至 8% 發生 Wilms 腫瘤。
- Frasier 症候群基因座:Table 73.3 為 WT1 intron 9、11p15;同表與內文的 WT1 都在 11p13。
- 橫紋肌樣腫瘤基因:Table 73.3 基因欄列「SMARCB1, ATRT」(ATRT 在本章是腫瘤名稱)、基因座列 Many;內文則為 INI1、22q11.2。
- 舊新命名:Table 73.8 用 MLL,內文用 KMT2A;Table 73.8 為 WHO 2008,內文稱「最新」WHO 分類。
- 嬰兒 ALL 免疫表型:內文說多為 CD10 陰性,Table 73.8 的 B-ALL 列有 CD10(表註說明可僅表現部分抗原)。
- FHL 發病時間:原文說 FHL 見於新生兒期且比 IAHS 常見,又說通常 2 到 6 個月大才出現症狀。
- TMD 頻率:鑑別診斷段說「many infants」,TMD 段為 4% 至 10%。
疑似誤植或需查證的用詞(筆記保留原文,未自行修正)
- CMN:原文寫 hypercalcemia due to elevated renin levels,機轉敘述請查證。
- Horner 症候群:原文 meiosis,依上下文為瞳孔縮小,筆記已註明。
- Table 73.4:原文 Brachial cleft cyst,筆記依上下文寫鰓裂囊腫。
- 13q− 表型:原文 macrognathia(筆記譯巨顎),請查證。
- Table 73.7:L2 定義原文 one of more,依上下文寫一個或以上。
- Table 73.8:M6 原表印 Glycophorin CD34,中間無標點。
- 新生兒肝母細胞瘤女男比:原文 1:6,筆記照錄。