PART VIII · METABOLIC DISORDERS OF THE NEWBORN · CHAPTER 31
先天性醣基化疾病、過氧化體疾病與 Smith-Lemli-Opitz 症候群Congenital Disorders of Glycosylation, Peroxisomal Disorders, and Smith-Lemli-Opitz Syndrome
本章重點 Key Points
- 先天性醣基化疾病(congenital disorders of glycosylation, CDGs)的表現型極廣:從輕到重、從單一器官到多系統都有。任何無法解釋的臨床狀況都應考慮,尤其是合併神經侵犯的多器官疾病。
- CDG 的診斷主要靠次世代定序(next-generation sequencing)。治療大多是支持性,只有少數例外可用營養補充劑奏效。
- 過氧化體疾病(peroxisomal disorders)是一大群異質性的遺傳疾病,多為多系統表現;新生兒期可見顱顏畸形、神經功能異常(含聽覺與視覺)、肝臟消化道功能異常、腎囊腫與骨骼異常。
- 過氧化體疾病的最佳診斷路徑是生化篩檢異常後,再做次世代定序。治療為支持性。
- Smith-Lemli-Opitz 症候群(SLOS)是膽固醇生合成缺陷造成的多系統、發育與畸形疾病,臨床光譜很寬。
- SLOS 的診斷依據是血中 7-去氫膽固醇(7-dehydrocholesterol, 7DHC)與 8-去氫膽固醇(8DHC)升高;治療大多為支持性。
先天性醣基化疾病 Congenital Disorders of Glycosylation
CDG 的流行病學 Epidemiology of Congenital Disorders of Glycosylation
定義CDG 是超過 140 種遺傳疾病的總稱,缺陷發生在以聚醣(glycans,糖分子或糖鏈)修飾蛋白質、脂質或其他生物分子的過程。
醣基化為什麼重要
- 醣基化(glycosylation)是把聚醣加到生物分子上的過程,參與許多生物作用:
- 協助正確摺疊
- 保護分子免於過早被破壞
- 引導細胞內定位與運輸
- 調整這些分子的生物功能
- 估計約 3% 至 4%(約 700 個)基因所編碼的蛋白質參與醣基化。
- 醣基化在細胞內多個位置進行,包括細胞質(cytosol)、內質網(endoplasmic reticulum, ER)與高基氏體(Golgi apparatus)。
- 多數 CDG 臨床表現的底層機轉仍不清楚。
命名的演變
- 1980Jaak Jaeken 教授描述第一個 CDG(PMM2-CDG)。因多種血清醣蛋白異常,最初稱為「carbohydrate-deficient glycoprotein syndrome」。
- 更名陸續發現更多人類醣基化疾病後,這群疾病改稱「congenital disorders of glycosylation」。依等電聚焦(isoelectric focusing)的運鐵蛋白(transferrin)圖形分為第 I 或第 II 群,再依發現順序以字母排列(CDG Ia、Ib、Ic、IIa、IIb 等)。
- 定義擴大分子診斷進步後,定義擴及主要破壞任何醣共軛物(glycoconjugate,如醣蛋白、醣脂、葡萄糖胺聚醣 [glycosaminoglycan, GAG])形成過程的遺傳疾病,路徑與個別疾病數目呈指數成長。
- 2009命名更新。現行寫法是受影響基因符號(不用斜體)加上 -CDG,例如 CDG-Ia 現稱 PMM2-CDG。
本章採用的分類
醣基化過程複雜,分類方法不只一種。本章用下列架構討論新生兒期表現的 CDG:
- 蛋白質 N-連結醣基化缺陷(protein N-linked glycosylation defects)
- 蛋白質 O-連結醣基化缺陷(protein O-linked glycosylation defects)
- 醣基磷脂醯肌醇錨定醣基化缺陷(glycosylphosphatidylinositol [GPI] anchor glycosylation defects)
- 脂質醣基化缺陷(lipid glycosylation defects)
- 多重醣基化及其他路徑缺陷(defects in multiple glycosylation and other pathways)
CDG 的臨床表現 Clinical Presentation of Congenital Disorders of Glycosylation
- 許多生物功能都仰賴正確的醣基化,因此表現型極為廣泛:由輕到重、由單一器官到多系統。
- 只靠臨床特徵無法界定 CDG 類型。
- 任何無法解釋的臨床狀況都應考慮 CDG,尤其是合併神經侵犯的多器官疾病(見 Table 31.1)。
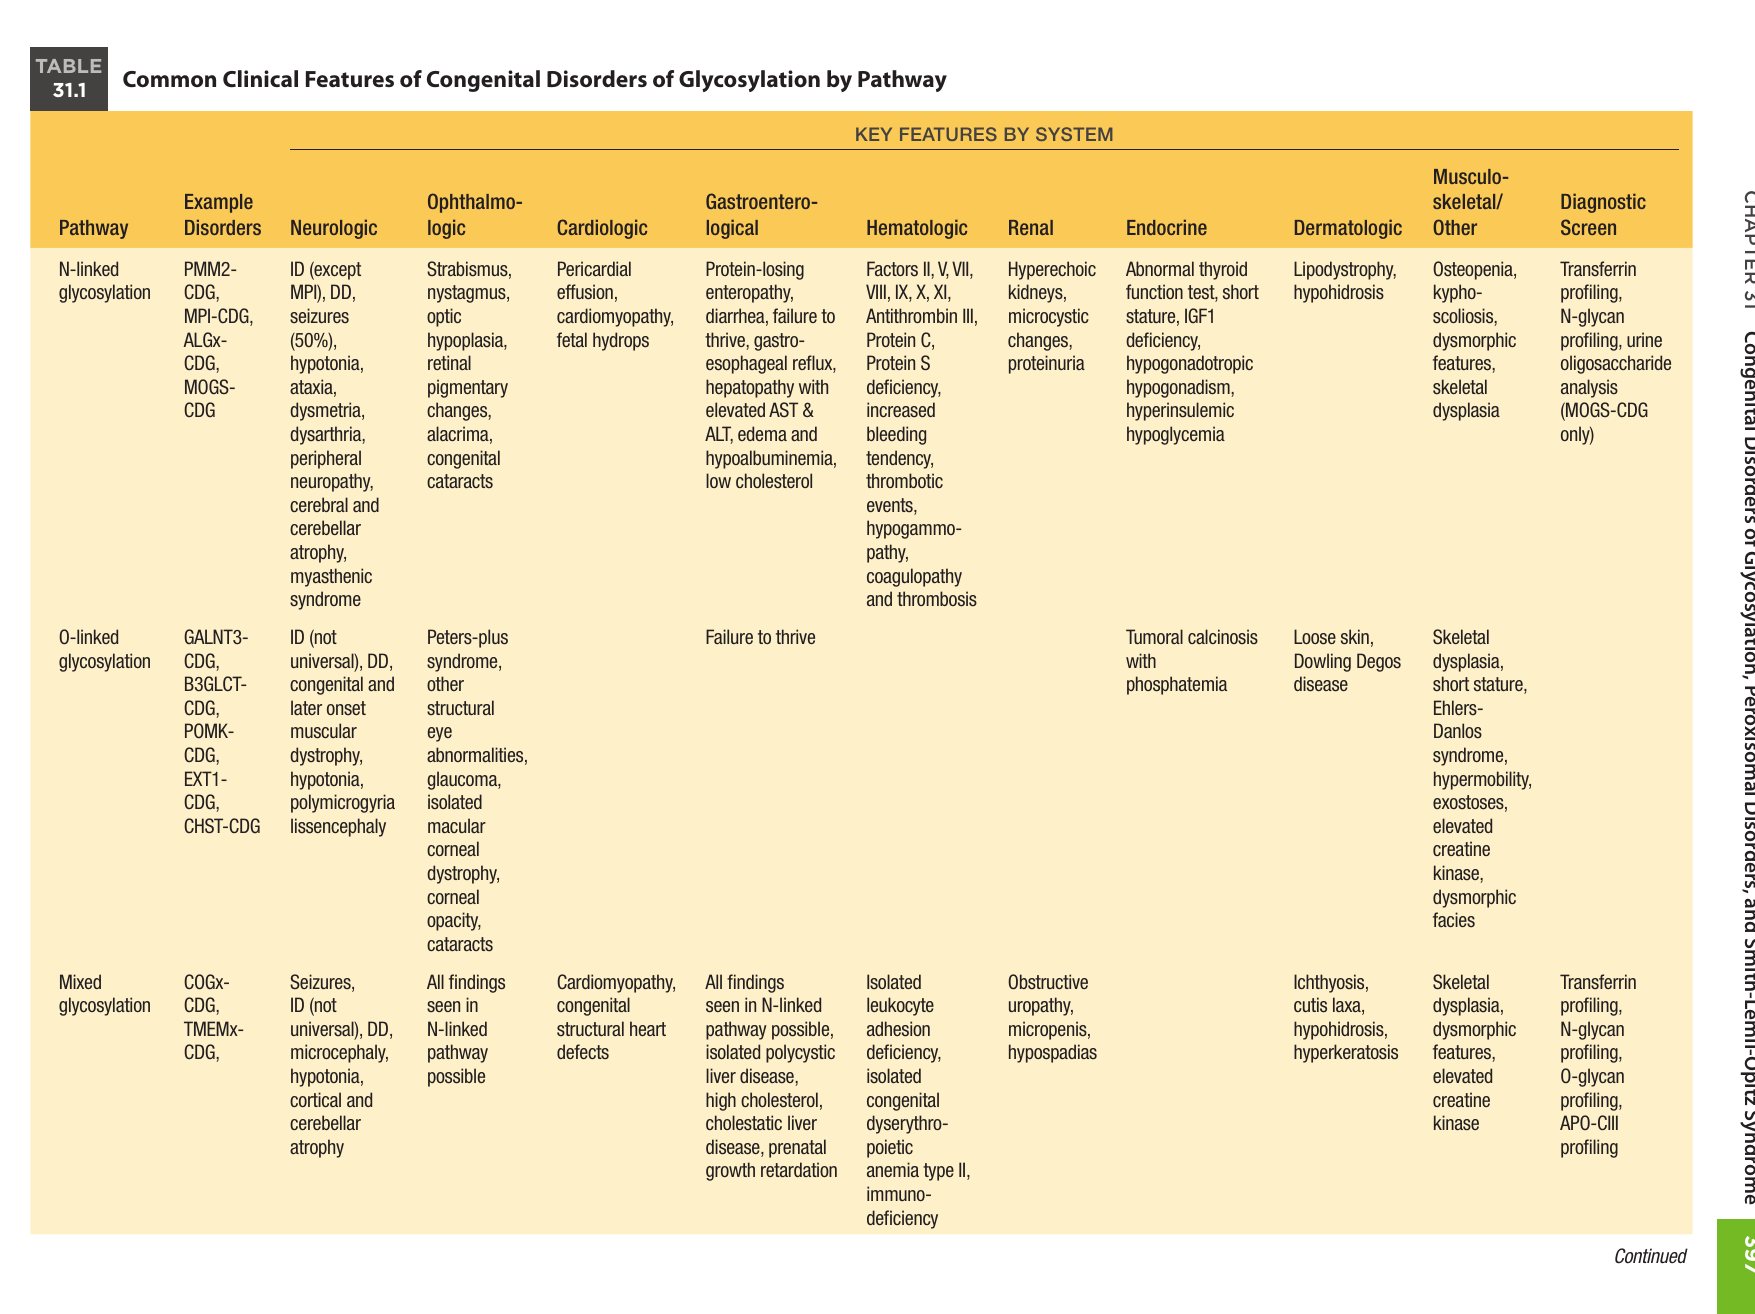
| 路徑 | 代表疾病 | 神經 | 眼部 |
|---|---|---|---|
| N-連結 | PMM2-CDG、MPI-CDG、ALGx-CDG、MOGS-CDG | 智能障礙(MPI 除外)、發育障礙、癲癇發作(50%)、低張力、運動失調、辨距不良(dysmetria)、構音困難、周邊神經病變、大腦與小腦萎縮、肌無力症候群(myasthenic syndrome) | 斜視、眼球震顫、視神經發育不全、視網膜色素變化、無淚(alacrima)、先天性白內障 |
| O-連結 | GALNT3-CDG、B3GLCT-CDG、POMK-CDG、EXT1-CDG、CHST-CDG | 智能障礙(非全部)、發育障礙、先天性與晚發性肌肉失養症、低張力、多小腦回(polymicrogyria)、無腦回(lissencephaly) | Peters-plus 症候群、其他眼部結構異常、青光眼、單獨黃斑角膜失養症、角膜混濁、白內障 |
| 混合型 | COGx-CDG、TMEMx-CDG | 癲癇發作、智能障礙(非全部)、發育障礙、小頭、低張力、皮質與小腦萎縮 | N-連結路徑所見皆有可能 |
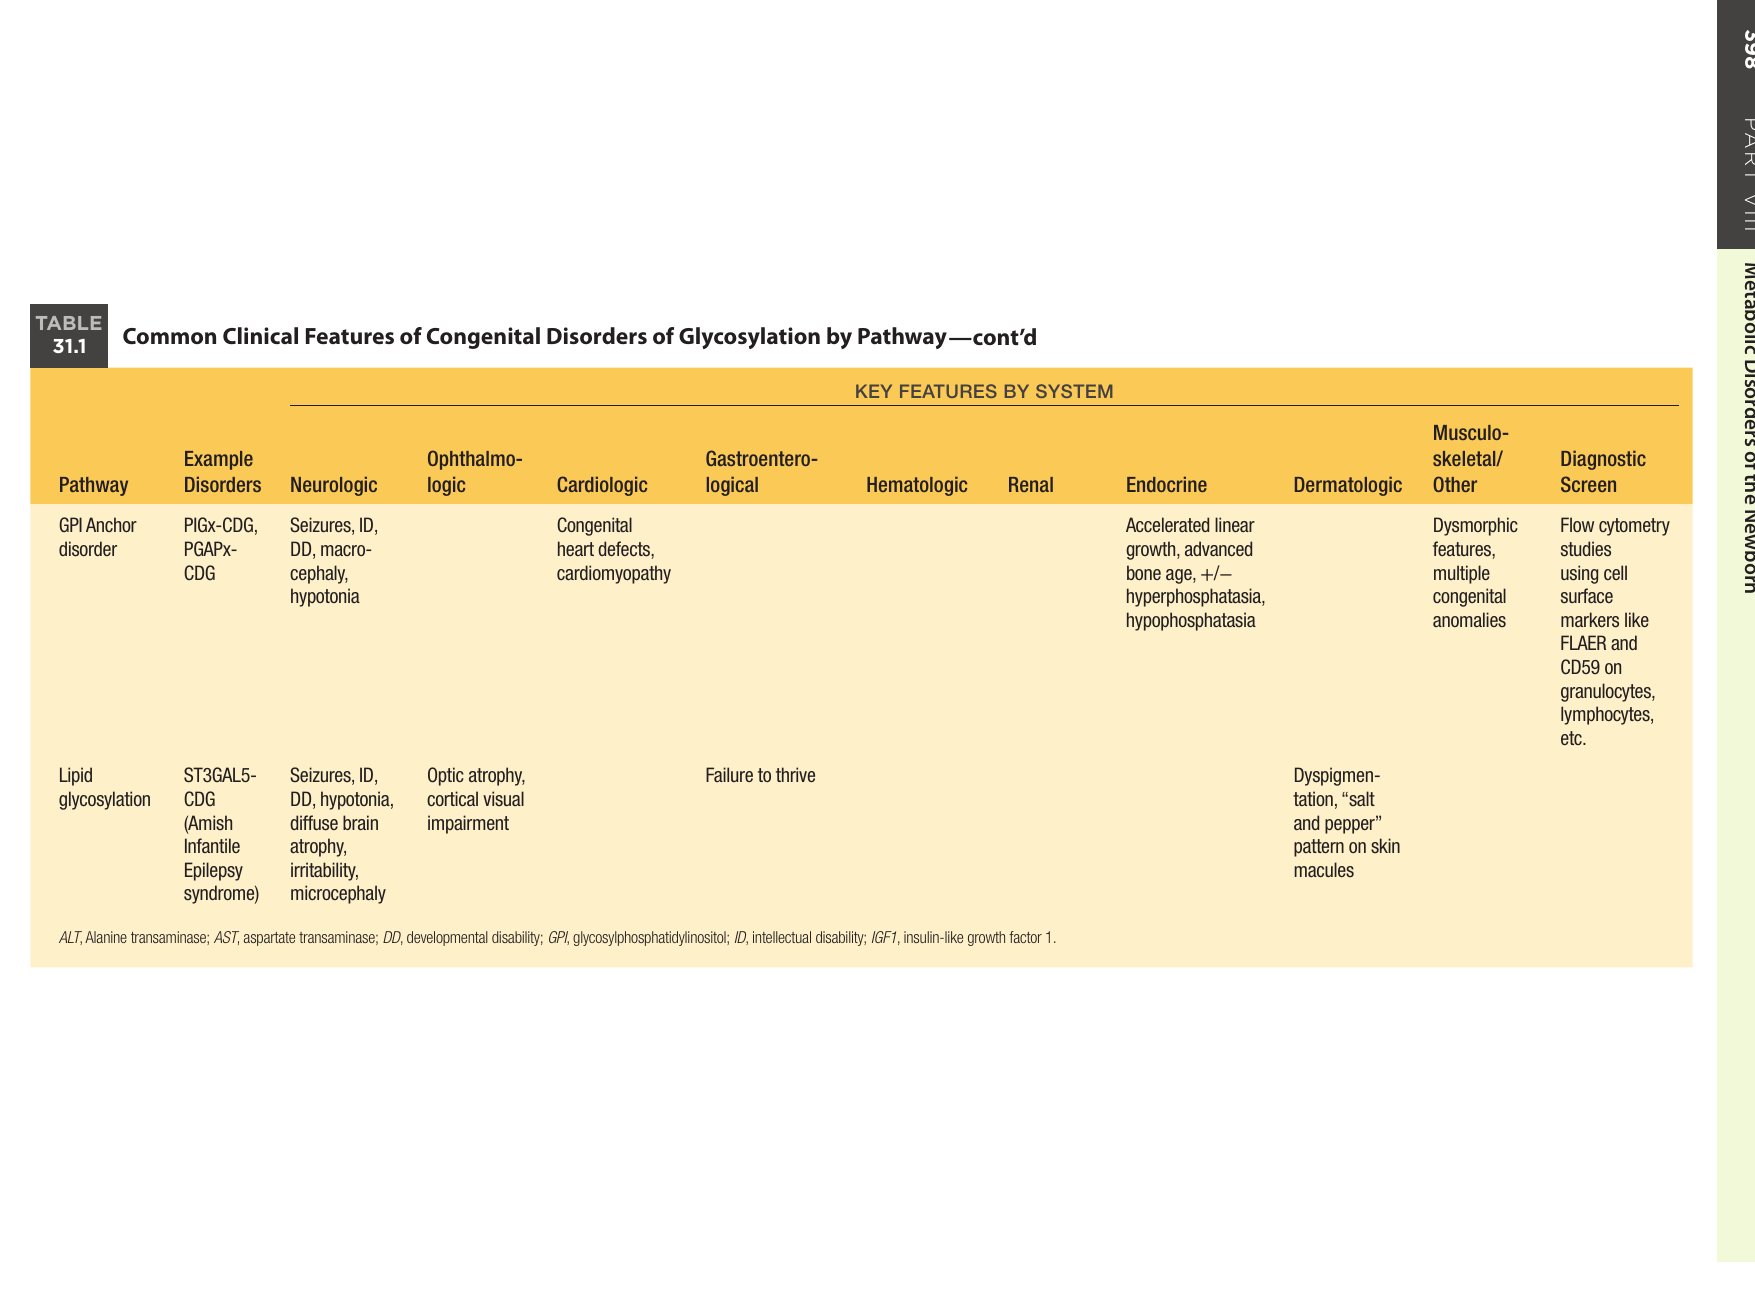
| GPI 錨定 | PIGx-CDG、PGAPx-CDG | 癲癇發作、智能障礙、發育障礙、巨頭、低張力 | — |
| 脂質 | ST3GAL5-CDG(Amish 嬰兒癲癇症候群) | 癲癇發作、智能障礙、發育障礙、低張力、瀰漫性腦萎縮、躁動、小頭 | 視神經萎縮、皮質性視覺障礙 |
| 路徑 | 心臟 | 腸胃/肝 | 血液 | 腎臟 | 內分泌 |
|---|---|---|---|---|---|
| N-連結 | 心包膜積液、心肌病變、胎兒水腫 | 蛋白質流失性腸病變、腹瀉、生長遲滯、胃食道逆流、肝病變合併 AST 與 ALT 上升、水腫與低白蛋白血症、低膽固醇 | 第 II、V、VII、VIII、IX、X、XI 因子及抗凝血酶 III、蛋白 C、蛋白 S 缺乏;出血傾向增加、血栓事件、低丙種球蛋白血症(原表作 hypogammopathy)、凝血病變與血栓 | 腎臟高回音、微囊性變化、蛋白尿 | 甲狀腺功能檢查異常、身材矮小、IGF1 缺乏、低促性腺激素性性腺低下、高胰島素性低血糖 |
| O-連結 | — | 生長遲滯 | — | — | 腫瘤性鈣質沉著(tumoral calcinosis)合併 phosphatemia |
| 混合型 | 心肌病變、先天性心臟結構缺陷 | N-連結路徑所見皆有可能;另有單獨多囊性肝病、高膽固醇、膽汁滯留性肝病、產前生長遲滯 | 單獨白血球黏附缺陷、單獨先天性紅血球生成不良貧血 II 型、免疫缺陷 | 阻塞性尿路病變、小陰莖、尿道下裂 | — |
| GPI 錨定 | 先天性心臟缺陷、心肌病變 | — | — | — | 線性生長加速、骨齡超前、+/− 高磷酸酶血症、低磷酸酶血症 |
| 脂質 | — | 生長遲滯 | — | — | — |
| 路徑 | 皮膚 | 肌肉骨骼/其他 |
|---|---|---|
| N-連結 | 脂肪營養不良(lipodystrophy)、少汗(hypohidrosis) | 骨質減少、脊柱後側彎、畸形特徵、骨骼發育不良 |
| O-連結 | 皮膚鬆弛、Dowling-Degos 病 | 骨骼發育不良、身材矮小、Ehlers-Danlos 症候群、關節過動、外生骨疣、肌酸激酶上升、畸形面容 |
| 混合型 | 魚鱗癬、皮膚鬆弛症(cutis laxa)、少汗、角化過度 | 骨骼發育不良、畸形特徵、肌酸激酶上升 |
| GPI 錨定 | — | 畸形特徵、多重先天異常 |
| 脂質 | 色素異常,皮膚斑點呈「salt and pepper」圖樣 | — |
Table 31.1 的「診斷篩檢」欄
- N-連結:運鐵蛋白分析、N-聚醣分析、尿液寡醣分析(僅 MOGS-CDG)。
- 混合型:運鐵蛋白分析、N-聚醣分析、O-聚醣分析、APO-CIII 分析。
- GPI 錨定:以細胞表面標記如 FLAER 與 CD59,對顆粒球、淋巴球等做流式細胞分析。
O-連結與脂質兩列此欄在原書為空白。
蛋白質 N-連結醣基化缺陷 N-Linked Protein Glycosylation Defects
病因 Etiology
- N-連結蛋白質醣基化是把聚醣接到目標蛋白質的天門冬醯胺(asparagine)殘基上;這是人類最早發現、也了解最透徹的醣基化路徑。
- 傳統分為兩類:第 I 型是 N-聚醣組裝(assembly)缺陷,第 II 型是 N-聚醣加工(processing)缺陷。
- 組裝起始步驟在內質網膜上進行:糖逐步接到 Dolichol-P,形成脂質連結寡醣(lipid-linked oligosaccharide, LLO)。
- 供糖糖由活化的核苷酸糖(UDP-GlcNAc、GDP-Man)提供,核苷酸提供把糖轉移到 LLO 所需的能量。
- 轉移寡醣在蛋白質轉譯的同時(cotranslationally)轉移到新生蛋白質上,之後繼續加工。
- 高基氏體寡醣運送到高基氏體,再做進一步加工。
這條路徑的個別步驟都可能出錯而造成不同 CDG,受影響的酵素包括:形成 dolichol 骨架者、把單一糖接到延長鏈者、互相轉換活化單醣者,以及把寡醣由 dolichol 轉到蛋白質者。
臨床特徵 Clinical Features
- 這類缺陷涵蓋數十種疾病,整體上是多系統且明顯侵犯神經;著名例外是 MPI-CDG,其發育可以正常。
- 最常見的周產期表現:
- 低張力
- 非特異性畸形特徵(偶見乳頭內陷或異常脂肪墊)
- 餵食困難合併生長遲緩
- 肝病變合併轉胺酶上升
- 凝血檢查異常
- 具鑑別價值的表現:
- 新生兒出血(包括腦出血)與血栓事件
- 心包膜積液
- 斜視、眼球震顫與其他眼部表現
- 新生兒癲癇發作
- 甲狀腺功能篩檢異常
- 非免疫性水腫(nonimmune hydrops)
- 運鐵蛋白醣基化分析過去用等電分析,現在用質譜法;許多但不是全部的這類疾病會出現異常醣基化圖形。
PMM2-CDG(CDG-Ia)
- 典型且最常見的表現型,許多其他 N-連結 CDG 的表現與它相仿。
- 出生時:多數看起來正常;部分個案以非免疫性水腫表現,可合併或不合併肥厚性心肌病變。
- 嬰兒期:可有畸形特徵、斜視、眼球震顫、低血糖與餵食困難。
- 其後:可出現生長不良、低張力、皮脂異常(包括臀部明顯脂肪墊)、同時有血栓與出血的凝血病變、心包膜積液,以及輕至中度肝腫大與肝病變。
- 死亡率:約 20% 在出生第一年內死亡,病程為嚴重體液失衡,有時因感染或本身的醣基化疾病而出現全身水腫(anasarca)。
- 存活者:度過嬰兒期後,可活到人生的第七、八個十年。
- 晚期表現:智能障礙、視網膜色素變性或視網膜退化、腎囊腫、凝血病變、類中風發作、血栓疾病、大腦與橄欖橋腦小腦發育不全、運動失調、構音困難、周邊神經病變,之後為下肢萎縮、脊柱後側彎與性腺低下。
MPI-CDG(CDG-Ib)
- 在這群疾病中較特別:發育可以正常,而且甘露糖(mannose)是已知的標靶治療。
- 嬰兒期死亡率 23.5%;已知死因包括肝衰竭與敗血症。
- 主要表現:肝纖維化、肝腫大、低血糖、生長受限、低白蛋白血症、腹瀉、蛋白質流失性腸病變、水腫、生長落後與凝血病變。
- 補充甘露糖與肝病變改善無關,但能改善其他多數表現。因此早期診斷與治療非常重要。
| PMM2-CDG(CDG-Ia) | MPI-CDG(CDG-Ib) | |
|---|---|---|
| 定位 | 典型且最常見 | N-連結路徑中的例外 |
| 神經發育 | 後期有智能障礙 | 可以正常 |
| 主要侵犯 | 多系統,含神經、眼、凝血、肝、心包膜 | 肝與腸道為主,加上低血糖與凝血病變 |
| 嬰兒期死亡 | 第一年約 20% | 23.5% |
| 標靶治療 | 本章列為研究中(見「處置」) | 甘露糖 |
蛋白質 O-連結醣基化缺陷 O-Linked Protein Glycosylation Defects
病因 Etiology
- O-醣基化是把單醣(原文列 mannose、fructose 或 xylose)接上,或組裝聚醣後接到目標蛋白質的絲胺酸(serine)或蘇胺酸(threonine)殘基。
- 與 N-醣基化的差別:不是在轉譯同時進行,而是轉譯後進行,只在高基氏體發生,且沒有後續加工。
- 可依接到絲胺酸或蘇胺酸上的糖分類,例如 O-甘露糖化(O-mannosylation)、O-木糖化(O-xylosylation)與 O-岩藻糖化(O-fucosylation)。
臨床特徵 Clinical Features
臨床特徵差異很大,取決於哪一型 O-醣基化出問題。
| 缺陷 | 疾病 | 特徵 |
|---|---|---|
| O-N-乙醯半乳糖胺連結缺乏 | 家族性腫瘤性鈣質沉著(familial tumoral calcinosis) | phosphatemia,皮膚與皮下組織大量鈣質沉積 |
| O-岩藻糖化 | Peters-plus 症候群 | 前房缺陷、不成比例的身材矮小、發育遲緩、唇裂和/或顎裂 |
| Dowling-Degos 病 2 型 | 皮膚色素異常 | |
| 脊椎肋骨發育不全 3 型(spondylocostal dysostosis type 3) | 身材矮小、脊椎異常 | |
| O-木糖化(GAG 無法錨定到蛋白質,蛋白聚醣形成受損) | 早衰型 Ehlers-Danlos 症候群(progeroid-type) | 生長遲滯、皮膚鬆弛、骨骼異常、低張力、關節過動 |
| 先天性外生骨疣(congenital exostosis,硫酸肝素形成缺陷;也經 O-木糖化接到蛋白質) | 體染色體顯性;骨性贅生物通常長在長骨生長板 | |
| 軟骨蛋白聚醣硫酸化缺陷 | 軟骨不發生症(achondrogenesis)、畸形性發育不良(原文 diastrophic dystrophy)、骨發育不全(atelosteogenesis) | 軟骨與骨的症狀,如顎裂、馬蹄足;最嚴重者因呼吸功能不全在周產期死亡 |
| O-甘露糖化(近 20 種遺傳疾病) | α-肌聚醣病變(α-dystroglycanopathies) | 見下 |
α-肌聚醣病變 α-Dystroglycanopathies
- O-甘露糖化缺陷造成 α-肌聚醣(α-dystroglycan)醣基化不足;這個醣蛋白負責連接肌肉細胞內骨架與細胞外基質。
- 嚴重度光譜很寬,涵蓋過去已描述的疾病:Walker-Warburg 症候群、肌肉-眼-腦病(muscle-eye-brain disease)、福山先天性肌肉失養症(Fukuyama congenital muscular dystrophy),到肢帶型肌肉失養症(limb-girdle muscular dystrophy)。
新生兒表現:肌肉、眼、腦三聯
- 肌肉:低張力、肌肉無力。
- 眼:小角膜、小眼症;視神經蒼白、發育不全或缺如;虹膜缺損(colobomas)、白內障、虹膜發育不全、青光眼、視網膜發育不良或剝離。
- 腦結構:水腦、腦幹發育不全、小腦囊腫、鵝卵石樣無腦回(cobblestone lissencephaly)、多小腦回、小腦蚓部與半球萎縮、錐體徑發育不全、胼胝體缺如。
檢查
- 這群疾病沒有特定的血液或尿液生化標記。
- 肌酸激酶(creatine kinase)常見上升。
- 肌肉切片做特殊免疫組織化學染色,可能呈現醣基化 α-肌聚醣缺乏、β-肌聚醣正常。
- 需分子檢測才能確認特定類型。
混合型醣基化缺陷 Combined Glycosylation Defects
病因 Etiology
合併 N-、O- 與其他醣基化的缺陷之所以重要,是因為它們看來影響醣基化機制的運輸。常見機轉:
- SLCx-CDG:參與活化糖-核苷酸運輸的通道缺陷。
- COGx-CDG:影響一般囊泡運輸。
- 糖活化過程受損:也就是把核苷酸接到單醣上,使其能用於醣基化的步驟。
- TMEMx-CDG:高基氏體結構異常,而醣基化要進行就需要結構完整。
臨床特徵 Clinical Features
- 新生兒最常見的首發症狀:新生兒小頭、新生兒癲癇發作、斜視、低張力、畸形特徵(尤其皮膚鬆弛症)、餵食困難合併生長遲緩,以及肝臟侵犯。
- 新生兒膽汁滯留性肝衰竭可以是首發或主要症狀。
- 這一群疾病數量非常大,表現異質:不僅有多系統疾病,也有單一系統疾病,例如 SEC23B-CDG 造成的先天性紅血球生成不良貧血 II 型(congenital dyserythropoietic anemia type II)。
GPI 錨定醣基化缺陷 Glycosylphosphatidylinositol Anchor Glycosylation Defects
病因 Etiology
- GPI 錨的生合成與接到蛋白質的過程在內質網與高基氏體進行,共 11 個步驟,涉及至少 27 個基因。
- 目前已有十多個這類基因的遺傳性功能喪失突變與人類疾病有關。
- GPI 錨在轉譯後修飾時接上,使蛋白質附著在細胞膜外葉、面向細胞外環境,因此能參與訊息傳遞與免疫反應等過程。
臨床特徵 Clinical Features
- 通常表現型嚴重,於嬰兒期以癲癇、智能障礙與多重先天異常表現。
- 先天異常包括心臟、骨骼(尤其指趾骨異常)、內分泌、眼部與顏面(畸形特徵)。
- 依特定診斷不同,鹼性磷酸酶(alkaline phosphatase)值可能異常。
- 沒有標準的血液或尿液生物標記,但流式細胞標記有望成為多數這類疾病的有效生物標記。
脂質醣基化缺陷 Lipid Glycosylation Defects
目前已描述三種疾病:SIAT9-CDG、ST3GAL-CDG 與 B4GALNT1-CDG。
- SIAT9-CDG(Amish 嬰兒癲癇,Amish infantile epilepsy):
- 最早被辨識;缺陷在 lactosylceramide α-2,3 sialyltransferase(GM3 synthase)。
- 此酵素催化由 lactosylceramide 合成多數複雜神經節苷脂(gangliosides)的第一步。
- 缺陷造成 lactosylceramide 堆積,神經節苷脂減少。
- 表現:嬰兒期發作的癲癇合併發育停滯、失明、餵食不良、嘔吐、生長遲滯、較晚出現「salt and pepper」斑點;存活情況不一。
- ST3GAL-CDG:West 症候群的病因之一。
- B4GALNT1-CDG(痙攣性截癱 26 型,spastic paraplegia-26):同樣是神經節苷脂生合成缺陷,但症狀(步態異常、中樞與周邊神經侵犯)通常在新生兒期之後、人生前二十年內才出現。
CDG 的診斷 Diagnosis of Congenital Disorders of Glycosylation
小嬰兒出現 Table 31.1 所列的臨床特徵組合時,應考慮 CDG。
血清運鐵蛋白同功型分析 Serum Transferrin Isoform Analysis
- 最容易取得的 CDG 篩檢方法,但只能偵測 N-醣基化與部分混合型缺陷。
- 大約 2000 年以前用等電聚焦:N-連結聚醣合成失敗會改變血清運鐵蛋白的電荷,因而改變它在電場中的移動。
- 近年質譜法能依質量與電荷辨識個別寡醣與完整聚醣,已取代等電聚焦成為標準篩檢方法。
運鐵蛋白與聚醣分析的判讀陷阱
- 偽陽性:半乳糖血症、先天性果糖代謝異常、飲酒、某些細菌感染(產神經胺酸酶者,neuraminidase-producing)、運鐵蛋白本身突變。
- 偽陰性:可發生於出生後前 3 週。
- 轉為正常:有個案原本運鐵蛋白醣基化異常,後來恢復正常,但症狀沒有改善。
- 天生不呈現異常:已知有 N-連結缺陷不會出現運鐵蛋白同功型異常,如 MOGS-CDG、TUSC3-CDG、SLC35A1-CDG、SLC35C1-CDG。
其他生化篩檢
| 工具 | 適用對象 | 備註 |
|---|---|---|
| 運鐵蛋白同功型分析 | N-醣基化、部分混合型 | 有偽陽性與偽陰性,見上 |
| Apo CIII 聚醣分析 | 部分混合型與 O-醣基化疾病 | 已用於篩檢 |
| 尿液寡醣篩檢 | MOGS-CDG | MOGS-CDG 不呈現運鐵蛋白同功型異常,此項可偵測 |
| GPI 錨定蛋白流式細胞分析 | 許多 GPI 合成缺陷 | 白血球上的 FLAER 或 CD59 |
| 肌肉切片加抗聚醣單株抗體 | O-甘露糖化缺陷造成的先天性肌肉失養症 | 沒有方便的生化標記,需切片 |
| — | GAG 生合成缺陷 | 目前沒有可用標記 |
分子診斷與遺傳諮詢
- 次世代基因體定序與外顯子分析問世後,多數 CDG 是靠分子方法診斷。
- 若找到的是新變異,可確認其功能後果:PMM2-CDG 與 MPI-CDG 可在周邊血白血球或培養纖維母細胞做酵素分析;其他類型則屬研究性質。
- 分子缺陷已知的所有 CDG 類型,都可以做產前診斷。
遺傳模式
絕大多數 CDG 是體染色體隱性。例外如下:
- 可為體染色體顯性:POGLUT1-CDG 與 POFUT1-CDG(Dowling-Degos 病)、EXT1&2-CDG(遺傳性多發性外生骨疣症候群)、GANAB-CDG(多囊腎病 3)、SEC63-CDG 與 PRKCSH-CDG(多囊肝病)、GNE-CDG(sialuria 型)、DHDDS-CDG(視網膜色素變性 59)、NUS1-CDG、COG4-CDG(Saul-Wilson 症候群)、COPA-CDG(自體免疫間質性疾病)、ARCN1-CDG(肢根性矮小合併小頭、小下頷與發育遲緩)、SEC23B-CDG(Cowden 症候群)、HS6ST1-CDG。
- X 染色體連鎖:PIGA-CDG、HS6ST2-CDG、OGT-CDG、SSR4-CDG、SLC35A2-CDG、SLC9A7-CDG、TRAPPC2-CDG、ATP6APT1-CDG、ATP6AP2-CDG、VMA21-CDG、ALG13-CDG、MAGT1-CDG。
- 體細胞性(somatic):C1GALT1C1-CDG。
CDG 的處置 Management of Congenital Disorders of Glycosylation
只有少數 CDG 有特定治療。
| 疾病 | 介入 | 能改善 | 不能改善/限制 |
|---|---|---|---|
| MPI-CDG | 口服甘露糖 | 蛋白質流失性腸病變、凝血病變、高胰島素血症 | 不一定能阻止肝病惡化 |
| MPI-CDG | 肝素(heparin) | 曾用於蛋白質流失性腸病變 | — |
| PGM1-CDG | D-半乳糖補充 | 低血糖、凝血病變、橫紋肌溶解、內分泌病變 | 肌肉無力、心肌病變 |
| TMEM165-CDG | D-半乳糖補充 | 有望改善類似症狀 | — |
| SLC39A8-CDG、SLC35A2-CDG | D-半乳糖補充 | 有望改善癲癇發作 | — |
| SLC39A8-CDG | 錳(manganese) | 曾使用 | — |
| SLC35C1-CDG | 口服岩藻糖 | 部分病人有反應,僅對典型反覆感染合併白血球過多有效 | 無法矯正神經發育問題 |
| PIGM-CDG | 丁酸鹽(butyrate) | 部分個案控制癲癇發作 | — |
| PIGO-CDG | 維生素 B6 | 協助控制癲癇發作 | — |
| CAD-CDG | 尿苷、尿苷三乙酸(uridine triacetate) | 報告可改善癲癇發作與貧血 | — |
| GNE 肌病變 | 唾液酸(sialic acid)、ManNAc | 有前景的治療 | — |
器官移植
- 肝臟:MPI-CDG、CCDC115-CDG、ATP6AP1-CDG。
- 心臟:DOLK-CDG。
- 幹細胞:PGM3-CDG。
支持性照護
- 其他類型的治療與處置主要是支持性與緩和性。
- 嬰兒期出現多系統侵犯跡象及其併發症,要立即處理。
- 出生頭幾年的死亡率相當高,原因是嚴重感染或重要器官衰竭。
- 新鮮冷凍血漿(fresh frozen plasma)和/或蛋白 C 濃縮物已用於多種 CDG 預防出血,也能改善微血管滲漏與水腫,尤其是在感染期間。
未來方向
- PMM2-CDG 研發中的標靶治療:乙醯唑胺(acetazolamide)、醛糖還原酶抑制劑(aldose reductase inhibitors)、伴護蛋白療法(chaperone therapy)、微脂體 mannose-1-phosphate。
- 數種 CDG 的基因治療正在臨床前階段。
過氧化體疾病 Peroxisomal Disorders
過氧化體疾病的流行病學 Epidemiology of Peroxisomal Disorders
過氧化體的基本生物學
- 小型、演化上保守、單層膜包覆的胞器,內部沒有構造,也沒有 DNA;特徵是電子緻密核心與均質基質。
- 除了成熟紅血球之外,所有細胞與組織都有,肝與腎濃度最高。
- 主要由既有過氧化體生長分裂而來,也可從內質網特化區室產生的過氧化體囊泡重新形成(de novo)。
- 半衰期 1.5 至 2 天,之後被自噬(autophagy)隨機破壞。
- 所有過氧化體蛋白質都由核基因編碼,在細胞質合成,轉譯後才輸入過氧化體。
- 蛋白質輸入由特定標的序列介導:過氧化體標的序列(peroxisomal targeting sequences, PTS1 與 PTS2)。
- 過氧化體經「繫留蛋白(tethering proteins)」與粒線體、內質網、溶酶體、脂滴大量互動。兩個胞器接觸受干擾造成的缺陷,描述日益增多,例如 acyl-CoA binding protein 5(ACBD5)缺乏。
功能
- 過氧化氫處理:酵素用氧氧化多種受質,形成過氧化物,再由胞器內的過氧化氫酶(catalase)分解成水。把過氧化物代謝侷限在胞器內,能保護細胞免於過氧化傷害。
- 能量相關:可處理過多的還原當量,也可能參與產熱,由細胞呼吸產生熱能。
- 非代謝角色:參與細胞壓力反應、對抗病原體與病毒、作為訊息傳遞平台,以及健康老化。
酵素與代謝路徑
過氧化體內已發現超過 70 種酵素,兼具合成與分解功能。
- 主要合成功能:縮醛磷脂(plasmalogen)合成、膽酸與二十二碳六烯酸(docosahexaenoic acid,原文拼作 docosahexanoic)形成。
- 縮醛磷脂占細胞膜磷脂質的 5% 至 20%,占髓鞘磷脂質的 80% 至 90%。
- 它參與血小板活化,也可能保護細胞對抗氧化壓力。
- 分解功能:
- β-氧化:極長鏈脂肪酸(very-long-chain fatty acids, VLCFAs,≥C23)、脂肪酸(降至 C8 到 C6)、長鏈二羧酸、植烷降酸(pristanic acid)、前列腺素、多元不飽和脂肪酸。
- α-氧化:膽酸中間產物、哌可酸(pipecolic acid)與戊二酸(glutaric acid,皆為離胺酸代謝中間產物)、植烷酸(phytanic acid)。
- d-胺基酸與 l-胺基酸的去胺作用。
- 乙醇酸(glycolate)代謝為乙醛酸(glyoxylate)。
- 多胺分解(spermine、spermidine)。
- 乙醇清除。
疾病分類
- 已確認至少 16 種由過氧化體酵素缺乏造成的疾病。
- 這是一群臨床與生化都異質的遺傳疾病,起因於一種或多種過氧化體酵素缺如或功能異常。
- 多於一種酵素受影響:統稱過氧化體生成障礙(peroxisomal biogenesis disorders, PBDs)。
- 僅一種酵素受影響:涵蓋其餘已知疾病。
- 除一種之外,皆為體染色體隱性遺傳。
過氧化體疾病的臨床表現 Clinical Presentation of Peroxisomal Disorders
- 病理生理看來涉及兩方面:過氧化體代謝的必要產物缺乏,或未代謝的受質過量。
- 生化缺陷相似的疾病,臨床可能差異很大;臨床相似的疾病,生化也可能不同。
- 新生兒期可見的共通特徵整理於 Table 31.2。
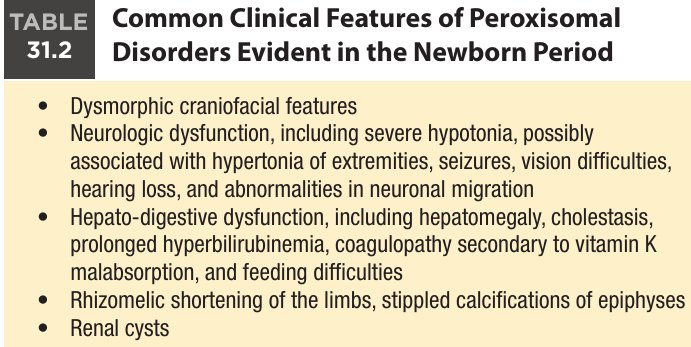
- 顱顏:畸形特徵。
- 神經:嚴重低張力,可能合併四肢張力過高;癲癇發作、視覺困難、聽力損失、神經元移行異常。
- 肝臟消化道:肝腫大、膽汁滯留、高膽紅素血症延長、維生素 K 吸收不良造成的凝血病變、餵食困難。
- 骨骼:肢根性(rhizomelic)肢體短縮、骨骺點狀鈣化。
- 腎臟:腎囊腫。
過氧化體生成障礙 Disorders of Peroxisomal Biogenesis
機轉與流行病學
- 多種過氧化體酵素同時受影響,可能源自胞器生成受擾。過氧化體組裝包括基質蛋白輸入、新胞器合成,以及既有胞器融合。
- 這個過程需要 16 種 PEX 蛋白(peroxins)協調運作,由對應基因編碼。分為三群:
- 過氧化體膜組裝必需:PEX3、PEX16、PEX19。
- 基質蛋白輸入所需:10 種不同的 peroxin。
- 參與過氧化體分裂:PEX11 的不同形式(α、β、γ)。
- 多數病人的致病 PEX 基因已知。超過 60% 的 PBD 病人是 PEX1 突變;第二常見為 PEX6。
- PBD 整體發生率估計約每 50,000 名新生兒 1 例。
Zellweger 光譜疾病 Zellweger Spectrum Disorders
- Zellweger 症候群是新生兒過氧化體疾病的原型:新合成的過氧化體蛋白質無法輸入過氧化體,留在細胞質中被快速分解。肝細胞內過氧化體缺如,或僅存「幽靈(ghosts)」。
- 新生兒腎上腺腦白質失養症(neonatal adrenoleukodystrophy)與嬰兒型 Refsum 病(infantile Refsum disease)也是過氧化體生成障礙,同樣可證實多於一種酵素的功能受損,但肝內可能看到少量殘存過氧化體。
- 這些疾病代表臨床嚴重度的連續光譜,現在偏好稱為 Zellweger 光譜疾病(Zellweger spectrum disorders, ZSDs)。
- 光譜共通特徵:肝病、程度不一的神經功能異常、發育遲緩、視網膜病變、感覺神經性聽力損失、腎上腺皮質功能異常。
其他生成相關疾病
- 肢根型點狀軟骨發育不良(rhizomelic chondrodysplasia punctata, RCDP)1 型與 5 型:部分過氧化體酵素缺陷,分別由 PEX7 基因與 PEX5L 同功型突變造成;PEX7 介導的蛋白質輸入需要 PEX5L。
- 植烷酸 α-氧化受損與縮醛磷脂合成受損,導致植烷酸堆積與縮醛磷脂缺乏。
- 肝內過氧化體可見且數目正常,但分布與結構異常。
- 過氧化體分裂缺陷(peroxisomal fission defects):較新的類別,詳見下一小節。
- Heimler 症候群:罕見隱性疾病,通常在幼童期表現為感覺神經性聽力損失、牙釉質生成不全、指甲異常與視網膜色素變化;後來確認為 PEX1 與 PEX6 突變造成的輕型 PBD。
- 次世代定序問世後,愈來愈多較廣且常不典型的表現型被辨識出來,常在兒童後期才出現非典型症狀,存活也較長。
Zellweger 症候群 Zellweger Syndrome
- 出生時多已明顯:
- 畸形面容:大囟門、高前額、扁平枕部、內眥贅皮、眼距過寬、眼瞼裂上斜、眶上脊發育不全、耳朵異常。
- 嚴重無力與低張力、肝腫大、多囊腎、先天性心臟病。
- 很快出現:癲癇發作、餵食困難、出生後生長不良。
- 眼科:可能查到白內障、角膜混濁、青光眼、視神經萎縮、視網膜色素變性、Brushfield 斑點。
- 電生理:體感誘發反應與視網膜電圖異常;聽力評估常見腦幹聽性誘發反應異常,符合感覺神經性聽力損失。
- 影像:骨骼 X 光有骨骺點狀鈣化。腦部影像可見腦萎縮、生發層溶解性囊腫(germinolytic cysts)、胼胝體發育異常、髓鞘形成障礙、腦白質失養,和/或神經元移行異常(典型為外側裂周圍多小腦回)。
- 較晚出現:進行性肝纖維化、肝硬化、肝衰竭,以及嚴重精神運動遲滯。
- 檢驗:常見肝功能異常、高膽紅素血症、低凝血酶原血症、凝血病變和/或腎上腺功能不全。
- 預後:通常在第一年內死亡,平均壽命 12.5 週。
新生兒腎上腺腦白質失養症 Neonatal Adrenoleukodystrophy
- 臨床類似 Zellweger 症候群,但較輕。差異在畸形較少,且沒有點狀軟骨發育不良與腎囊腫。
- 可有明顯的白質訊號異常,合併早發進行性白質腦病,可伴或不伴外側裂周圍多小腦回。
- 腎上腺常有退化性變化。
- 精神運動發育緩慢,之後神經退化,通常在第一年結束前開始。
- 病程比 Zellweger 症候群慢,存活通常較長,平均約到 15 個月大,或到青少年期。
嬰兒型 Refsum 病 Infantile Refsum Disease
- 畸形特徵也相對輕微(內眥贅皮、中臉發育不全合併低位耳),低張力輕微。
- 早期神經發育正常,可能到 6 個月大,之後開始緩慢惡化。
- 之後出現感覺神經性聽力損失(100%)、嗅覺喪失、視網膜色素變性、肝腫大合併肝功能受損、嚴重認知障礙。
- 病人能學會走路,但步態可能運動失調、寬基底。
- 也可見腹瀉與生長遲滯,並有腎上腺發育不全。
- 沒有點狀軟骨發育不良與腎囊腫。
- 神經影像由正常到進行性腦白質失養都有。
- 壽命 3 至 11 歲,或可到成年。
肢根型點狀軟骨發育不良 Rhizomelic Chondrodysplasia Punctata
- 醚磷脂(ether phospholipids)生合成缺陷的病人以 RCDP 表現。
- 有五個基因不同、但臨床上無法區分的組別:2、3、4 型是單一酵素缺陷;1、5 型是過氧化體生成缺陷。
- RCDP 1 型占所有報告個案超過 90%,發生率為每 10,000 活產 1 例。
- 出生時:顏面畸形、小頭、白內障、聽力損失、肢根性四肢短縮合併明顯點狀鈣化、椎體冠狀裂(coronal clefting)。
- 點狀軟骨發育不良比 Zellweger 症候群更廣泛,可能侵犯骨骼外組織。
- 神經影像:可見髓鞘形成延遲、白質訊號異常、全腦萎縮或進行性小腦萎縮。
- 從出生起就有嚴重精神運動遲滯與嚴重生長遲滯。
- 也可有關節攣縮;25% 出現魚鱗癬。
- 壽命通常不到 1 年。
| Zellweger 症候群 | 新生兒 ALD | 嬰兒型 Refsum 病 | RCDP | |
|---|---|---|---|---|
| 畸形 | 明顯 | 較少 | 相對輕微 | 顏面畸形、小頭、肢根性短縮 |
| 點狀軟骨發育不良 | 有骨骺點狀鈣化 | 無 | 無 | 更廣泛,可及骨骼外 |
| 腎囊腫 | 多囊腎 | 無 | 無 | 本章未提及 |
| 神經發育 | 嚴重精神運動遲滯 | 緩慢,隨後退化 | 早期正常,之後緩慢惡化;能學走路 | 出生起即嚴重遲滯 |
| 肝內過氧化體 | 缺如或呈 ghosts | 可見少量殘存 | 可見少量殘存 | 數目正常,分布與結構異常 |
| 壽命 | 平均 12.5 週 | 平均約 15 個月,或到青少年期 | 3 至 11 歲,或到成年 | 通常不到 1 年 |
過氧化體分裂缺陷 Peroxisomal Fission Defects
- 這類疾病是由參與膜動態及過氧化體增殖分裂的蛋白質缺陷造成,而不是代謝功能喪失。
- 過氧化體生長分裂需要塑膜與分裂蛋白協調:PEX11β、FIS1(mitochondrial fission protein 1)、MFF(mitochondrial fission factor)、DRP1(dynamin-like protein 1,由 DNML1 基因編碼)。除 PEX11β 之外,這些蛋白質也是粒線體分裂的關鍵因子。
首例
- 一名嚴重受影響的女嬰,有粒線體腦病變,1 個月大死亡。
- 表現:小頭、輕微畸形特徵、軀幹低張力、深部肌腱反射消失、視神經萎縮、生長遲滯、腦部發育異常、嚴重發育遲緩。
- 檢驗:周邊與中樞乳酸及丙胺酸上升,VLCFA 輕度上升;纖維母細胞內過氧化體與粒線體外觀異常,但纖維母細胞與骨骼肌檢體的氧化磷酸化數值正常。
- 評估後發現過氧化體與粒線體分裂缺陷,帶有 dynamin-like protein 1 基因(DLP1)的異合子、顯性負向(dominant-negative)突變。
後續個案
- DLP1 突變:表現型不一,從嚴重新生兒表現到較晚、較輕的表現。
- MFF 缺乏:已有多名病人,表現為 Leigh 樣腦病變,合併全面性發育遲緩和/或發育退化、後天性小頭、早發癲癇發作、視神經萎縮與周邊神經病變,通常在第一年內出現。病人可能沒有明顯的過氧化體或生化異常。
單一過氧化體酵素缺陷 Single Peroxisomal Enzyme Defects
- 疑似 ZSD 且 VLCFA 上升的病人中,約 10% 至 15% 是單一酵素缺陷。
- 目前已定義三種兒童期過氧化體脂肪酸 β-氧化疾病:D-雙功能蛋白缺乏(D-bifunctional protein deficiency, DBPD)、醯基輔酶 A 氧化酶缺乏(acyl-CoA oxidase deficiency)、2-甲基醯基輔酶 A 消旋酶缺乏(2-methylacyl-CoA racemase deficiency)。
- 臨床表現類似生成障礙。
- 先前曾描述單一個案為第四種疾病(peroxisomal thiolase deficiency),重新調查後確認是 DBPD。
D-雙功能蛋白缺乏 D-Bifunctional Protein Deficiency
- 罕見單一酵素缺陷,表現型類似 Zellweger 症候群。
- HSD17B4 基因突變,此基因編碼 17β-estradiol dehydrogenase,參與 VLCFA 與支鏈脂肪酸(包括植烷降酸與膽酸中間產物)的 β-氧化。
- 造成 VLCFA、植烷降酸、dihydroxycholestanoic acid 與 trihydroxycholestanoic acid 堆積。
- 依受累的功能次單元分三型:
- 第 1 型:2-enoyl-CoA hydratase 與 3-hydroxyacyl-CoA dehydrogenase 兩個次單元都缺乏;表現型最嚴重,症狀早發,早期死亡(<2 歲)。
- 第 II 型:單獨 hydratase 缺乏;第 III 型:單獨 dehydrogenase 缺乏。通常表現型較輕,存活較長(>10 年)。
- 整體而言神經侵犯嚴重:極度低張力、無法控制的癲癇發作,無法達成任何重要發育里程碑。
- 通常足月出生,沒有子宮內生長受限。
- 多數孩子有類似 Zellweger 症候群的畸形特徵。
- 多數個案神經元移行受擾,大腦與小腦有多小腦回及異位神經元;也可見腦室周圍白質訊號異常與胼胝體變薄。
- 一般在 1 歲前死亡,但也可能存活到至少 3 歲。
醯基輔酶 A 氧化酶缺乏 Acyl-Coenzyme A Oxidase Deficiency
- 又稱假性新生兒腎上腺腦白質失養症(pseudoneonatal adrenoleukodystrophy),是罕見的神經發炎性、神經退化性疾病。
- ACOX1 突變;此酵素只參與直鏈脂肪酸 β-氧化,因此只有 VLCFA 堆積。
- 表現:全身低張力、早發癲癇發作、耳聾、生長遲滯、肝腫大、無反射、發育里程碑遲緩,可有或沒有顏面畸形;另有視網膜病變(視網膜電圖消失)、眼球震顫與視神經萎縮。
- 常先有早期發育技能,腦部 MRI 正常,之後典型在 24 至 48 個月大之間退化。
- 最終腦部 MRI 呈現瀰漫進行性腦白質失養與白質去髓鞘。
2-甲基醯基輔酶 A 消旋酶缺乏 2-Methylacyl-Coenzyme A Racemase Deficiency
- 罕見疾病,AMACR 基因突變。
- 此酵素把帶 R 構型甲基的脂肪酸異構化為相應的 S 構型,是進入過氧化體 β-氧化前的必要反應。
- 結果是膽酸合成與植烷降酸代謝受損,堆積植烷降酸、(25 R)-trihydroxycholestanoic acid 與 (25 R)-dihydroxycholestanoic acid。
- 多數病人是成人發作的運動失調與感覺神經病變;但也有嬰兒期表現的報告,包括膽汁滯留性肝病、凝血病變與脂溶性維生素缺乏。
X 染色體連鎖腎上腺腦白質失養症 X-Linked Adrenoleukodystrophy
- X-ALD 是最常見的過氧化體疾病,發生率估計約每 15,000 人 1 例。
- 起因是過氧化體跨膜蛋白 ABCD1 功能改變;此蛋白主要催化直鏈 VLCFA 輸入過氧化體。
- ABCD1 缺陷使 VLCFA 無法穿過過氧化體膜,VLCFA 堆積於血漿與組織,好發於中樞神經系統、腎上腺皮質與睪丸 Leydig 細胞。
- X-ALD 通常不在新生兒期表現;但 contiguous ABCD1 DXS1357E deletion syndrome(ABCD1 與其上游基因 DXS1357E 的連續基因缺失)可能在新生兒期表現。
- 已報告 4 名男性病人:極度新生兒低張力、嚴重生長與發育遲滯、膽汁滯留性肝病、VLCFA 堆積,第一年內死亡。
- 愈來愈多州採用 X-ALD 新生兒篩檢(newborn screening, NBS),此診斷將更常在新生兒期做出。
- 腎上腺功能不全是常見特徵,最小見於 4.5 個月大嬰兒;生化證據最小見於 5 週大。因此建議及早篩檢腎上腺功能不全。
過氧化體疾病的診斷 Diagnosis of Peroxisomal Disorders
何時懷疑
診斷的關鍵是高度警覺。下列新生兒應考慮:
- 畸形面容、骨骼異常、近端肢體短縮
- 神經異常(包括低張力或張力過高)
- 眼部異常、肝臟與腎臟異常
- 視覺、聽覺或體感誘發電位異常
過氧化體疾病與急性代謝紊亂或常規檢驗異常無關。
生化篩檢
需測定 VLCFA、植烷酸、植烷降酸、哌可酸、膽酸中間產物與縮醛磷脂;這些仍是首選篩檢。
| 疾病 | 升高 | 降低或正常 | 備註 |
|---|---|---|---|
| Zellweger 症候群 | VLCFA、植烷酸、哌可酸、膽酸中間產物 | 縮醛磷脂合成下降 | — |
| 新生兒 ALD、嬰兒型 Refsum 病 | 與 Zellweger 相似 | 與 Zellweger 相似 | 縮醛磷脂合成缺陷與 VLCFA 堆積程度較輕 |
| RCDP | 植烷酸、哌可酸 | 縮醛磷脂下降;VLCFA 與膽酸中間產物正常 | 只測 VLCFA 會漏掉 RCDP |
| DBPD | 植烷降酸;植烷酸較輕;varanic acid(β-氧化中間代謝物) | C23:0 與植烷降酸氧化不足 | VLCFA 異常;植烷降酸/植烷酸比值升高(PBD 一般不升高);膽酸中間產物堆積不一定 |
- 少數 PEX 基因突變病人的 VLCFA 只輕度上升,甚至沒有上升。
- C26:0-lysophosphatidylcholine(C26:0 lyso PC):近期引入,用液相層析串聯質譜(LC-MS/MS)測乾血片作為篩檢,但臨床可及性有限,實用性可能受限。
- C26-carnitine:另一個可能的 VLCFA 堆積生物標記,也能用乾血片測定,同樣臨床可及性有限。
判讀時的年齡與飲食影響
- 植烷酸與縮醛磷脂的異常與年齡有關。
- 未攝取乳製品或其他飲食來源的新生兒,植烷酸與植烷降酸可能看不出升高。
- 大於 20 週的孩子,紅血球縮醛磷脂降低可能不明顯。
- 哌可酸在新生兒較可能於尿液異常,年紀較大時則於血漿較異常。
- 生酮飲食與過量攝取花生都可能使 VLCFA 升高。
確診工具
- 肝臟切片:可作輔助工具,評估過氧化體是否存在及其結構。
- 培養皮膚纖維母細胞:各類型的確診可能需要,用於測 VLCFA 及其 β-氧化;視需要再測縮醛磷脂合成的過氧化體步驟、植烷酸氧化、過氧化氫酶的細胞內定位、酵素分析與免疫細胞化學。
- 次世代定序:PEX 基因套組與全外顯子/全基因體定序,愈來愈常用於診斷與確認。
- DNA 缺失分析:部分個案有其角色,例如 X 染色體 ABCD1 基因缺失的新生兒個案。
- Shimozawa 等人與 Klouwer 等人已發表診斷流程圖。
產前診斷與帶因檢測
- 第一或第二孕期可在絨毛細胞或培養羊水細胞做生化或基因檢測。
- PEX 突變已知時,可做胚胎著床前基因診斷。
- 生化檢測無法辨識帶因者。
新生兒篩檢
- 液相層析合併串聯質譜偵測新生兒乾血片的 VLCFA(C26:0-lysophosphatidylcholine)升高,已驗證可作 X-ALD 的診斷方法。
- X-ALD 篩檢於 2016 年獲准加入建議統一篩檢項目(Recommended Uniform Screening Panel),實施的州持續增加。
- X-ALD 的 NBS 應該也能偵測多數 ZSD,有助早期診斷與介入。
過氧化體疾病的處置 Management of Peroxisomal Disorders
- 新生兒期所有過氧化體疾病的治療都是症狀與支持性。
- 這些是慢性進行性疾病,目前沒有根治療法。
- 重症病人的處置重點:控制癲癇發作、餵食與呼吸支持。
飲食與補充療法
| 介入 | 對象 | 結果或建議 |
|---|---|---|
| 要素配方、胃造口管 | 餵食困難、吸收不良 | 可能需要;這些問題相當突出 |
| 減少飲食 VLCFA | 過氧化體疾病 | 未證實能降低血漿 VLCFA,因多數 VLCFA 為內生 |
| 減少飲食 VLCFA 加 Lorenzo’s oil(glyceryl trioleate 與 glyceryl trierucate 4:1 混合) | X-ALD | 可降低血漿 VLCFA,但不影響既有腦白質失養的進展 |
| Lorenzo’s oil | ZSD | 未經研究;病人已大量堆積 C26:1,而此療法增加飲食單元不飽和脂肪酸,可能為禁忌 |
| 二十二碳六烯酸補充 | 合成受損者 | 過去曾建議;安慰劑對照研究顯示無臨床效益 |
| 脂溶性維生素 A、D、E、K | 膽酸合成缺陷 | 建議補充 |
| 膽酸(cholic acid、chenodeoxycholic acid) | 膽酸合成缺陷 | 研究有限;可能改善肝功能、尿膽酸與生長,但看來不影響肝外表現或病程。已有晚期肝病者要小心,可能有肝毒性 |
| Bezafibrate | DNML1 缺乏 | 被提出作為可能的治療選項 |
| Betaine、arginine | — | 分子伴護蛋白,可改善過氧化體組裝,未來可能有治療角色 |
其他支持性照護
- 抗癲癇藥物控制癲癇發作;呼吸困難時視需要給氧。
- 聽力損失用助聽器或人工耳蝸;視覺困難用眼鏡。
- 例行牙科照護與常規預防接種。
- 定期篩檢腎上腺功能不全,依適應症開始替代治療,必要時給壓力劑量。
- 檸檬酸鹽(citrate)治療可能有助預防腎臟草酸結石。
- 監測骨密度與維生素 D 狀態。
- 提供完整的發育服務。
- Braverman 等人已提出並發表治療指引。
移植與基因治療
- 造血幹細胞移植(hematopoietic stem cell transplantation, HSCT):是兒童腦型 X-ALD 的既定療法,但沒有用於 ZSD 的報告。
- 醯基輔酶 A 氧化酶缺乏:曾有一名幼童接受 HSCT。由於其神經病理類似 X-ALD,當時視為可能阻止疾病的介入;雖完全植入,孩子仍神經退化,於兒童期死亡。
- 嬰兒型 Refsum 病:肝細胞移植、原位肝移植與活體肝移植都有描述,生化指標與臨床病程改善。
- 基因治療:未來可能帶來希望。
過氧化體疾病的預後 Outcomes of Peroxisomal Disorders
- 新生兒發病者預後仍差,常在第一年內死亡。
- 較晚表現者預後較好,但仍是進行性疾病。
- 血漿代謝物濃度與疾病嚴重度相關性不佳。
- 受損 PEX 基因、突變類型、對過氧化體組裝與功能的影響,與臨床嚴重度之間大致有良好相關。
Smith-Lemli-Opitz 症候群 Smith-Lemli-Opitz Syndrome
SLOS 的病因 Etiology of Smith-Lemli-Opitz Syndrome
- 廣為人知的體染色體隱性畸形症候群,各族群發生率估計從 1/10,000 到 1/70,000 不等。
- 1993 年發現其病因是膽固醇生合成缺陷:膽固醇低,7DHC 及其異構物 8DHC 升高。
- 病人的 7DHC reductase 活性明顯降低;此酵素負責把 7DHC 轉成膽固醇,由 DHCR7 基因編碼。
- 臨床表現型的成因可能與下列因素單獨或合併有關:膽固醇不足、總固醇不足,以及 7DHC 或其衍生物的毒性。
膽固醇與去氫膽固醇的生物學角色
- 膜結構:膽固醇是髓鞘等細胞膜的主要脂質,也是脂筏(lipid rafts)的重要結構成分;脂筏在細胞內訊息傳遞上很重要。
- SLOS 動物與體外模型:膽固醇、去氫膽固醇前驅物與衍生物的比例改變,會造成:
- 膜僵硬度改變
- 生物膜靜電性質改變,可能影響離子依賴性腺苷三磷酸酶與離子通道活性
- 脂筏穩定度下降,導致肥大細胞去顆粒增加
- 配體與受體(如 serotonin 1A 受體)的結合減少
- 衍生產物:膽酸、類固醇激素、神經活性類固醇與氧固醇(oxysterols)都由膽固醇合成。去氫膽固醇也能作為相關類固醇、膽酸與氧固醇的前驅物,產物可能是膽固醇衍生物的拮抗劑或致效劑。
- Hedgehog 訊息:膽固醇是 hedgehog 成員的輔因子與共價加成物。Hedgehog 訊息蛋白家族透過與同源盒基因(homeobox genes)的交互作用,對胚胎發育的圖樣形成至關重要。Hedgehog 訊息改變可解釋 SLOS 部分畸形,如全前腦(holoprosencephaly)與軸後多指。
- 氧化:7DHC 對氧化高度敏感,自由基生成增加可能參與部分病徵,如視網膜退化。
SLOS 的臨床特徵 Clinical Features of Smith-Lemli-Opitz Syndrome
典型表現
典型 SLOS 常在出生時或出生前就明顯。
- 生長與頭圍:產前與產後生長遲滯、小頭。
- 顏面:雙顳狹窄、眼瞼下垂、內眥贅皮、鼻孔前傾、寬鼻尖、外側腭脊突出、下頷後縮小頷(retromicrognathia)、低位耳。
- 肢體:第二、三趾併趾(95% 病人有)、拇指小且位置偏近端、馬蹄內翻足、軸後多指。
- 眼:白內障。
- 男性生殖器:通常有尿道下裂、隱睪與陰囊發育不全,也可能是外生殖器模糊或女性外觀。
- 女性生殖器:可能有雙角子宮和/或陰道中隔。
- 其他已報告:幽門狹窄、顎裂、懸雍垂分叉、胰臟異常、便秘、Hirschsprung 病、腎臟異常、腎結石、先天性心臟缺陷、肺分節異常、胸腺發育異常、甲狀腺低下、副甲狀腺低下。
- 神經張力:由低張力進展到張力過高。
- 腦部:神經影像與解剖顯示腦形態發生缺陷,包括全前腦、額葉、小腦與腦幹發育不全、腦回型態不規則、神經元排列不規則。
依年齡的表現
- 嬰兒期常見:餵食困難與嘔吐;躁動與尖銳哭叫也可能造成困擾。
- 嬰兒期其他報告:肺靜脈狹窄、腎上腺功能不全合併高血鉀與低血鈉、低血鈣與高血鈣、壞死性腸炎、類敗血症發作、膽汁滯留,常早期死亡。
- 胎兒期:也有胎兒水腫的報告。
- 罕見首發:急性腎上腺危象。
- 較大兒童:常見過動、自傷行為、睡眠困難與自閉特質。
- 成人:可能出現憂鬱與焦慮。至少有一名輕度受影響的女性懷孕且結果良好。
預後與相關因子
- 歷史上約 20% 在第一年內死亡,也有人存活超過 30 年。
- 臨床嚴重度與下列兩者相關性最好:絕對膽固醇值下降,或 7DHC 加 8DHC 占總固醇的比例。
- 一篇報告指出血漿膽固醇低於 0.35 mmol/L 與早期死亡有關,但膽固醇值與症狀嚴重度的直接相關未能確立。
- 預期壽命看來與器官缺陷的數量及嚴重度,以及肢體、顏面、生殖器異常的種類與數量呈負相關。
- 發育結果差異很大,從嚴重智能障礙到智力正常;智商與基因型無關。
- 生長通常低於未受影響者,已有專用生長曲線。
- 有建議:特發性智能障礙、行為異常或兩者兼有,且合併非家族性第二、三趾併趾與生長遲滯的病人,都做 SLOS 檢測。
SLOS 的診斷 Diagnosis of Smith-Lemli-Opitz Syndrome
生化檢測(第一線)
- 生化缺陷被發現後,有了能辨識最輕與最重個案的診斷檢測,臨床光譜因而大幅擴大。
- 診斷依據是 7DHC 與 8DHC 升高。
- 7DHC 偽陽性:服用精神科藥物(aripiprazole、trazodone、haloperidol);迴腸切除後膽酸流失導致膽固醇合成增加。
- 膽固醇不是好的診斷指標:血漿膽固醇通常偏低,但多達 10% 的病人正常;許多實驗室測得的「膽固醇」還包含 7DHC 與 8DHC。
分子分析
- 血清 7DHC 難以判讀,或想做產前/著床前基因診斷時,可以且建議做 DHCR7 分子分析。
- 快速全基因體定序正迅速成為重症新生兒的首選檢測。
- 表現型與基因型相關性差;相同基因型的病人嚴重度可差很多。
- 可能存在修飾基因。改變母體-胎盤膽固醇傳遞的母體 APOE 與 ABCA1 基因型,看來會調節疾病嚴重度。
產前診斷
- 基因型未知但想做產前檢測時,可測羊水或絨毛檢體的 7DHC 異常;輕症可能偽陰性。
- 產前超音波:子宮內生長遲滯、頸部透明帶增厚、非免疫性水腫、不尋常面容、囊狀水瘤,或腦、心、腎、肢體、生殖器、顎的重大畸形,都符合 SLOS,但敏感度與特異度低。
- 母血篩檢:未結合型雌三醇(unconjugated estriol)、人類絨毛膜促性腺激素與甲型胎兒蛋白偏低,也符合 SLOS。
SLOS 的處置 Management of Smith-Lemli-Opitz Syndrome
膽固醇補充
- 目標:供給外源膽固醇提高膽固醇值,並經由下調病人內生性膽固醇合成,間接降低 7DHC 與 8DHC。
- 形式:飲食調整(蛋黃;嬰兒用母乳)、結晶膽固醇懸浮液或微膠囊膽固醇粉。
- 劑量:依劑型而定,範圍 20 至 300 mg/kg。
- 證據:膽固醇補充的飲食研究未以隨機方式進行,唯一例外是一項短期研究,結果短期行為沒有差異。
- 病例系列報告的改善(併用或不併用膽酸替代):生長、發育、行為、神經傳導速度增加,皮膚光敏感、感染易感性與嬰兒期膽汁滯留性肝病減少。
- 副作用:極少。
- 限制:飲食膽固醇不能穿過血腦障壁,SLOS 細胞的細胞內膽固醇運輸也受損,所以療效可能有限。
其他標靶療法(皆未經對照研究驗證)
- 膽酸替代:用於嬰兒期膽汁滯留性肝病。
- 新鮮冷凍血漿:含大量富膽固醇脂蛋白(如低密度脂蛋白 LDL),用於急性重症或嚴重壓力下的病人,也用於胎兒靜脈內與腹腔內輸注。
- 壓力劑量類固醇:有腎上腺功能不全證據時使用。
- Simvastatin(HMG-CoA reductase inhibitor):曾用於改善膽固醇圖譜,但一名病人因肝功能異常而停藥。
較新的 simvastatin 試驗
隨機、雙盲、安慰劑對照、交叉試驗,共 23 名 SLOS 病人。耐受性良好,看來改善血清 DHC/總固醇比值,並顯著改善躁動症狀。
- 抗氧化劑:7DHC 反應性高,會產生具生物活性的氧固醇,因此可能有角色。
- 直接把膽固醇送入中樞神經:低壓導管輸注已提出,但未經測試。
- 研究中:基因治療、神經活性類固醇、抑制醣鞘脂(glycosphingolipids)。
確診後的評估
即使沒有證實有效的標靶治療,適當的支持性照護仍然重要。確診後建議評估下列項目,以確立疾病範圍與個人需求:
- 發育評估、眼科評估、聽力評估
- 心臟評估,包括心電圖與心臟超音波
- 肌肉骨骼評估,特別是有無輔具需求
- 泌尿生殖檢查、腎臟超音波
- 營養評估
- 腦部磁振造影
- 腸胃評估,特別留意幽門狹窄、胃食道逆流,必要時評估 Hirschsprung 病
- 免疫狀態評估
- 醫學遺傳諮詢
- 檢驗:腎上腺功能不全、甲狀腺功能異常、電解質異常、膽汁滯留性肝病
長期照護
- 多數個案需要轉介早期療育,以及物理、職能與語言治療。
- 可能需要的手術:胃造口管(原文作 gastrectomy tube)置放、白內障修復、眼瞼下垂或斜視修復、幽門切開術、併趾或多指修復、明顯張力過高時的肌腱鬆解術、鼓膜造口術。
- 麻醉:已有惡性高熱併發症的報告。
- 藥物:對 7DHC reductase 受質具高親和力的藥物可能使生化異常惡化。使用 haloperidol、trazodone、aripiprazole 等藥物時,要權衡潛在效益與理論上加重疾病的風險。
- 餵食:部分嚴重餵食問題的嬰兒可從低過敏、要素配方獲益。
- 防曬:因有光敏感,應避免長時間日曬,並採取適當防曬措施。
臨床反思:NICU 視角 Clinical Reflection—NICU Perspective
| CDG | 過氧化體疾病 | SLOS | |
|---|---|---|---|
| 缺陷 | 以聚醣修飾蛋白質、脂質等生物分子的過程 | 一種或多種過氧化體酵素缺如或功能異常 | 7DHC reductase(DHCR7)活性降低,膽固醇生合成受損 |
| 主要遺傳 | 絕大多數體染色體隱性,另有顯性、X 連鎖與體細胞性 | 內文稱除一種外皆體染色體隱性;X-ALD 為 X 連鎖 | 體染色體隱性 |
| 新生兒線索 | 多器官疾病合併神經侵犯、凝血異常、肝病變、水腫 | 顱顏畸形、嚴重低張力、膽汁滯留、肢根性短縮、腎囊腫 | 小頭、顏面畸形、第二三趾併趾、男嬰生殖器異常 |
| 篩檢 | 運鐵蛋白同功型分析(質譜法)及路徑專用工具 | VLCFA、植烷酸、植烷降酸、哌可酸、膽酸中間產物、縮醛磷脂 | 7DHC 與 8DHC |
| 確認 | 次世代定序、外顯子分析 | 次世代定序、纖維母細胞研究 | DHCR7 分子分析;重症新生兒可用快速全基因體定序 |
| 治療 | 多為支持性;少數類型有特定補充療法 | 症狀與支持性 | 膽固醇補充,療效可能有限;以支持性為主 |
臨床上可帶走的重點
- CDG 的線索:無法解釋的多器官疾病合併神經侵犯。新生兒若有低張力、畸形特徵、餵食困難合併生長遲緩、肝病變、凝血異常,再加上出血與血栓事件、心包膜積液、眼部表現、癲癇發作、甲狀腺篩檢異常或非免疫性水腫,都應想到此診斷。
- 不要漏掉 MPI-CDG:發育可能正常,表現偏肝腸問題與低血糖,而且甘露糖能改善肝病變以外的多數表現,所以本章強調早期診斷與治療。
- 運鐵蛋白結果要謹慎:出生後前 3 週可能偽陰性,半乳糖血症、果糖代謝異常與產神經胺酸酶細菌感染可能偽陽性,部分 N-連結缺陷本來就不呈現異常。
- 過氧化體疾病常規檢驗未必提示:本章強調高度警覺。只測 VLCFA 會漏掉 RCDP,且植烷酸等指標受年齡與飲食影響。
- X-ALD 新生兒篩檢陽性者:腎上腺功能不全的生化證據最小見於 5 週大,本章建議及早篩檢。
- SLOS 的線索:小頭、顏面畸形、第二三趾併趾、男嬰生殖器異常、餵食困難;膽固醇正常不能排除,應測 7DHC 與 8DHC,並注意 aripiprazole、trazodone、haloperidol 造成的偽陽性。
- SLOS 重症新生兒:快速全基因體定序正成為首選檢測。腎上腺功能不全可合併高血鉀與低血鈉,急性腎上腺危象也可能是罕見的首發表現;麻醉方面已有惡性高熱的報告。
- 整體預後:這三類疾病多以支持性治療為主;新生兒發病的過氧化體疾病預後差,CDG 與 SLOS 嬰兒期死亡率都不低,但個別類型的存活差異很大。
閱讀時請留意 Points to Verify
原文內部不一致
- 過氧化體疾病發生率:內文稱 X-ALD(約 1/15,000)是最常見的過氧化體疾病、PBD 整體約 1/50,000,但 RCDP 1 型寫成每 10,000 活產 1 例,且 RCDP 1 型本身被歸為生成缺陷。三個數字彼此不合。
- 過氧化體疾病與常規檢驗:診斷小節說此類疾病與「abnormal routine laboratory test findings」無關,但 Zellweger 症候群小節又列出肝功能異常、高膽紅素血症、低凝血酶原血症與凝血病變。
- 遺傳模式:內文稱過氧化體疾病除一種外皆為體染色體隱性,但首例分裂缺陷是 DLP1 的異合子顯性負向突變,加上 X 染色體連鎖的 X-ALD,例外不只一種。
- DBPD 存活:最重的第 1 型寫「<2 歲」死亡,第 II、III 型寫存活 >10 年,而同段結尾又寫一般在 1 歲前死亡、可存活到至少 3 歲。亞型編號也混用阿拉伯與羅馬數字。
- Amish 嬰兒癲癇的命名:內文為 SIAT9-CDG,並另列 ST3GAL-CDG 為 West 症候群病因;Table 31.1 則寫 ST3GAL5-CDG(Amish Infantile Epilepsy syndrome)。
- SLC35A1-CDG、SLC35C1-CDG 的歸類:診斷小節稱為 N-連結缺陷,但混合型小節把 SLCx-CDG 列為核苷酸糖運輸缺陷的混合型。
- AMACR 缺乏:單一酵素小節開頭列為「childhood disorders」,且稱表現類似生成障礙;其小節卻說多數病人是成人發作。
- SLOS 嚴重度與膽固醇:內文先說嚴重度與絕對膽固醇值或 DHC 比例相關性最好,又說膽固醇值與症狀嚴重度的直接相關未能確立。後者出自單一報告,兩句請對照閱讀。
疑似誤植或語句不全(筆記照原文保留)
- O-醣基化單醣列「mannose, fructose, or xylose」,但下文的類型是 O-fucosylation,fructose 疑為 fucose。
- 「heparin sulfate」接在 O-木糖化與外生骨疣段落,疑為 heparan sulfate;筆記譯為硫酸肝素,請對照原書。
- 「O-N-acetylgalatosamine」拼字疑誤;內文與表格的「phosphatemia」未標明高或低,筆記保留原字。
- 「diastrophic dystrophy」疑應為 diastrophic dysplasia,筆記已標注原文。
- X 染色體連鎖清單的「ATP6APT1-CDG」與處置小節的「ATP6AP1-CDG」拼法不同。
- SLOS 手術清單的「gastrectomy tube」疑為 gastrostomy tube。
- Table 31.1 有「hyperinsulemic」「hypogammopathy」及「polymicrogyria lissencephaly」(少逗號)等寫法。
- 「treatment with medications with high affinity for the 7DHC reductase substrate」語意不明確,筆記照字面整理。
- 「cholesterol is a poor diagnostic marker since, and as many as 10%…」句子不完整,筆記依上下文整理為兩點。
- MPI-CDG 段落「not associated with improvement hepatopathy」少一字,筆記依上下文理解為與肝病變改善無關。
無法由本章確認的項目
- 膽固醇劑量:原文只寫 20 至 300 mg/kg,沒有標明每日或分次,也沒有對應各劑型;請勿自行推定。
- 診斷篩檢欄與內文的差異:Table 31.1 的 O-連結列此欄空白,O-聚醣與 APO-CIII 分析列在混合型;內文則說 Apo CIII 用於部分混合型與 O-醣基化。