PART VIII · METABOLIC DISORDERS OF THE NEWBORN · CHAPTER 30
新生兒期表現的溶小體儲積症Lysosomal Storage Disorders Presenting in the Neonate
本章重點 Key Points
- 溶小體儲積症(lysosomal storage diseases, LSDs)是一群基因型與表現型都高度異質的代謝疾病,致病核心是複雜受質在多系統累積。
- 新生兒期的臨床表現非常多樣:非免疫性胎兒水腫(nonimmune hydrops fetalis)、呼吸窘迫、類敗血症表現、黃斑櫻桃紅斑(macular cherry-red spot)、臉部畸形特徵、多發性骨發育不全(dysostosis multiplex)、肝脾腫大。
- 部分 LSD 的新生兒篩檢已列入 Recommended Uniform Screening Panel(RUSP),例如第一型黏多醣症(MPS type I)與 Pompe 病,且多數州已實施。
- 對新生兒症狀的認識增加、分析方法進步,使 LSD 得以在新生兒期早期診斷與治療。
- 治療選項快速進展,包括酵素替代療法(ERT)、受質減量療法(substrate reduction therapy)、造血幹細胞移植(HSCT);基因治療試驗正在進行。
導論 Introduction
溶小體的功能 Lysosomes and Their Function
- 溶小體(lysosome)是單層膜包覆的細胞內胞器,內含稱為水解酶(hydrolases)的酵素。
- 這些酵素把大分子切成簡單的低分子量化合物,使其得以回收再利用。
- 受消化的內生性物質來自胞吞作用(endocytosis)與吞噬作用(phagocytosis);經自噬作用(autophagy)與細胞內其他物質分隔後,送入溶小體。
LSD 的定義與分類原則LSD 是酵素缺乏造成複雜受質在全身各組織的溶小體內病理性累積。分類依據是儲積的化合物。溶小體酵素所消化的化合物有一個共同點:都有碳水化合物部分接在蛋白質或脂質上。這些醣接合物(glycoconjugates)包括醣脂質(glycolipids)、醣蛋白(glycoproteins)、醣胺聚醣(glycosaminoglycans, GAGs)。
儲積受質的生化背景 Glycoconjugate Classes
醣脂質 Glycolipids
- 醣脂質是碳水化合物接在脂質部分上的大分子;鞘脂質(sphingolipids)、globosides、神經節苷脂(gangliosides)、腦苷脂(cerebrosides)與脂質硫酸酯(lipid sulfates)都屬於此類。
- 各類醣脂質主要靠 C-1 位置上不同的極性基團區分。
鞘脂質 Sphingolipids
- 屬於複合膜脂質,由胺基醇鞘胺醇(sphingosine)、一個長鏈脂肪酸,以及以 β-糖苷鍵(β-glycosidic linkage)相接的各種極性頭基,各一分子組成。
- 存在於血液與幾乎全身組織,濃度最高處是中樞神經系統(CNS)白質;多種鞘脂質也是幾乎所有細胞質膜的成分。
- 天然鞘脂質的核心結構是神經醯胺(ceramide),也就是鞘胺醇的長鏈脂肪酸醯胺衍生物。
- 游離神經醯胺是醣鞘脂質(glycosphingolipids)與鞘磷脂(sphingomyelin)合成及分解的中間產物,占皮膚角質層(stratum corneum)正常脂質含量的 16% 至 20%。
- 鞘磷脂是神經醯胺磷酸膽鹼(ceramide phosphocholine),為神經組織膜的主要結構脂質之一。
腦苷脂 Cerebrosides
- 屬於神經醯胺單己糖苷(ceramide monohexosides),帶單一個糖(葡萄糖或半乳糖),並在半乳糖上另有硫酸基。
- 最常見的兩種是半乳糖腦苷脂(galactocerebroside)與葡萄糖腦苷脂(glucocerebroside)。
- 半乳糖腦苷脂在腦中濃度最高;葡萄糖腦苷脂則是較複雜醣鞘脂質合成與分解的中間產物。
神經節苷脂 Gangliosides
- 是最複雜的一類醣脂質,含多個糖單元與一個以上的唾液酸(sialic acid)殘基。
- 為細胞膜的正常成分,在 CNS 神經節細胞濃度高,特別是神經末梢與樹突。
- GM1 是脊椎動物腦中主要的神經節苷脂。
GAGs 與醣蛋白 GAGs and Glycoproteins
- GAGs 又稱黏多醣(mucopolysaccharides),是富含硫酸基長糖鏈的複雜異多醣;這些聚合鏈與特定的核心蛋白(core proteins)結合。
- 醣蛋白是寡糖鏈以共價鍵接在胜肽核心上;醣基化(glycosylation)發生於內質網與高基氏體。
- 多數醣蛋白由細胞分泌,包括運輸蛋白、醣蛋白激素、補體因子、酵素與酵素抑制劑。寡糖的組成與結構極為多樣。
致病機轉 Pathogenesis
- 醣脂質、GAGs、醣蛋白的分解發生在吞噬細胞的溶小體內(與組織球、巨噬細胞相關),可見於任何組織或器官。
- 一系列水解酶切開特定化學鍵,逐步移除糖、硫酸等成分,把複雜醣接合物分解成基本單元。
- LSD 最常見的原因是遺傳缺陷使其中一種水解酶活性明顯下降。
- 對致病機轉的理解仍在演進:除了分解酵素缺乏之外,自噬異常、囊泡運輸異常、細胞訊息傳遞與恆定失調,也被認為參與了多面向的致病過程。
- 不論病因為何,未完全代謝的分子都會累積,尤其是在負責分解該醣接合物的組織;過量的儲積物可能由尿液排出。
流行病學與新生兒表現 Incidence and Neonatal Presentation
- 個別疾病罕見,但 LSD 超過 70 種,合計發生率約 1/5000 活產。
- 其中約 20 種可在新生兒期發病,本章回顧 14 種。
- 新生兒表現包括非免疫性胎兒水腫、呼吸窘迫、癲癇發作、黃斑櫻桃紅斑、臉部畸形特徵、敗血症、多發性骨發育不全及/或肝脾腫大。
- 症狀可能不具特異性,骨骼異常等身體發現在新生兒期也可能還看不出來。
- 確診通常靠酵素分析合併分子檢測。
臨床表現 Clinical Presentations
Table 30.1 彙整各種 LSD 新生兒期表現的臨床特徵。以下依原書順序逐一整理 14 種疾病,每種分「病因」與「臨床特徵」。
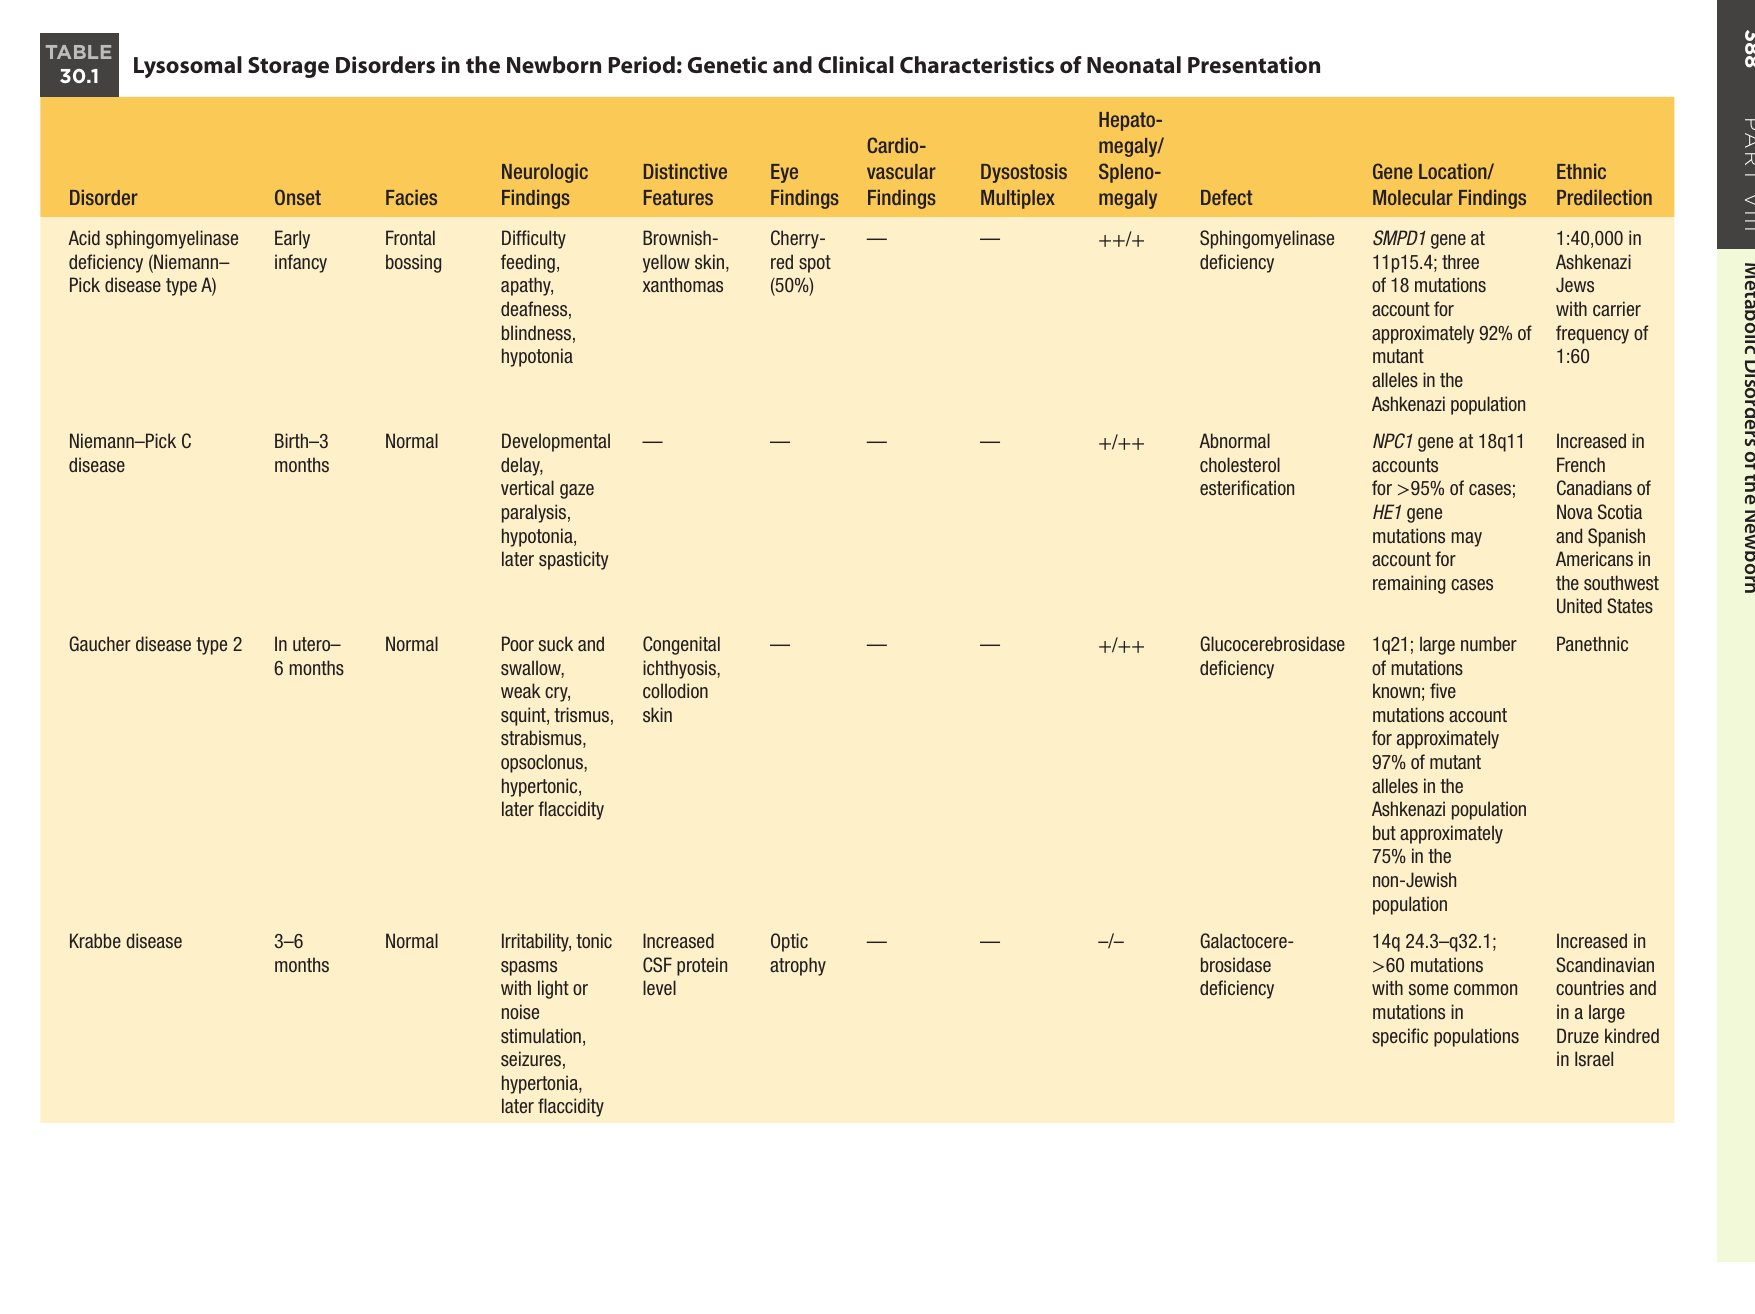
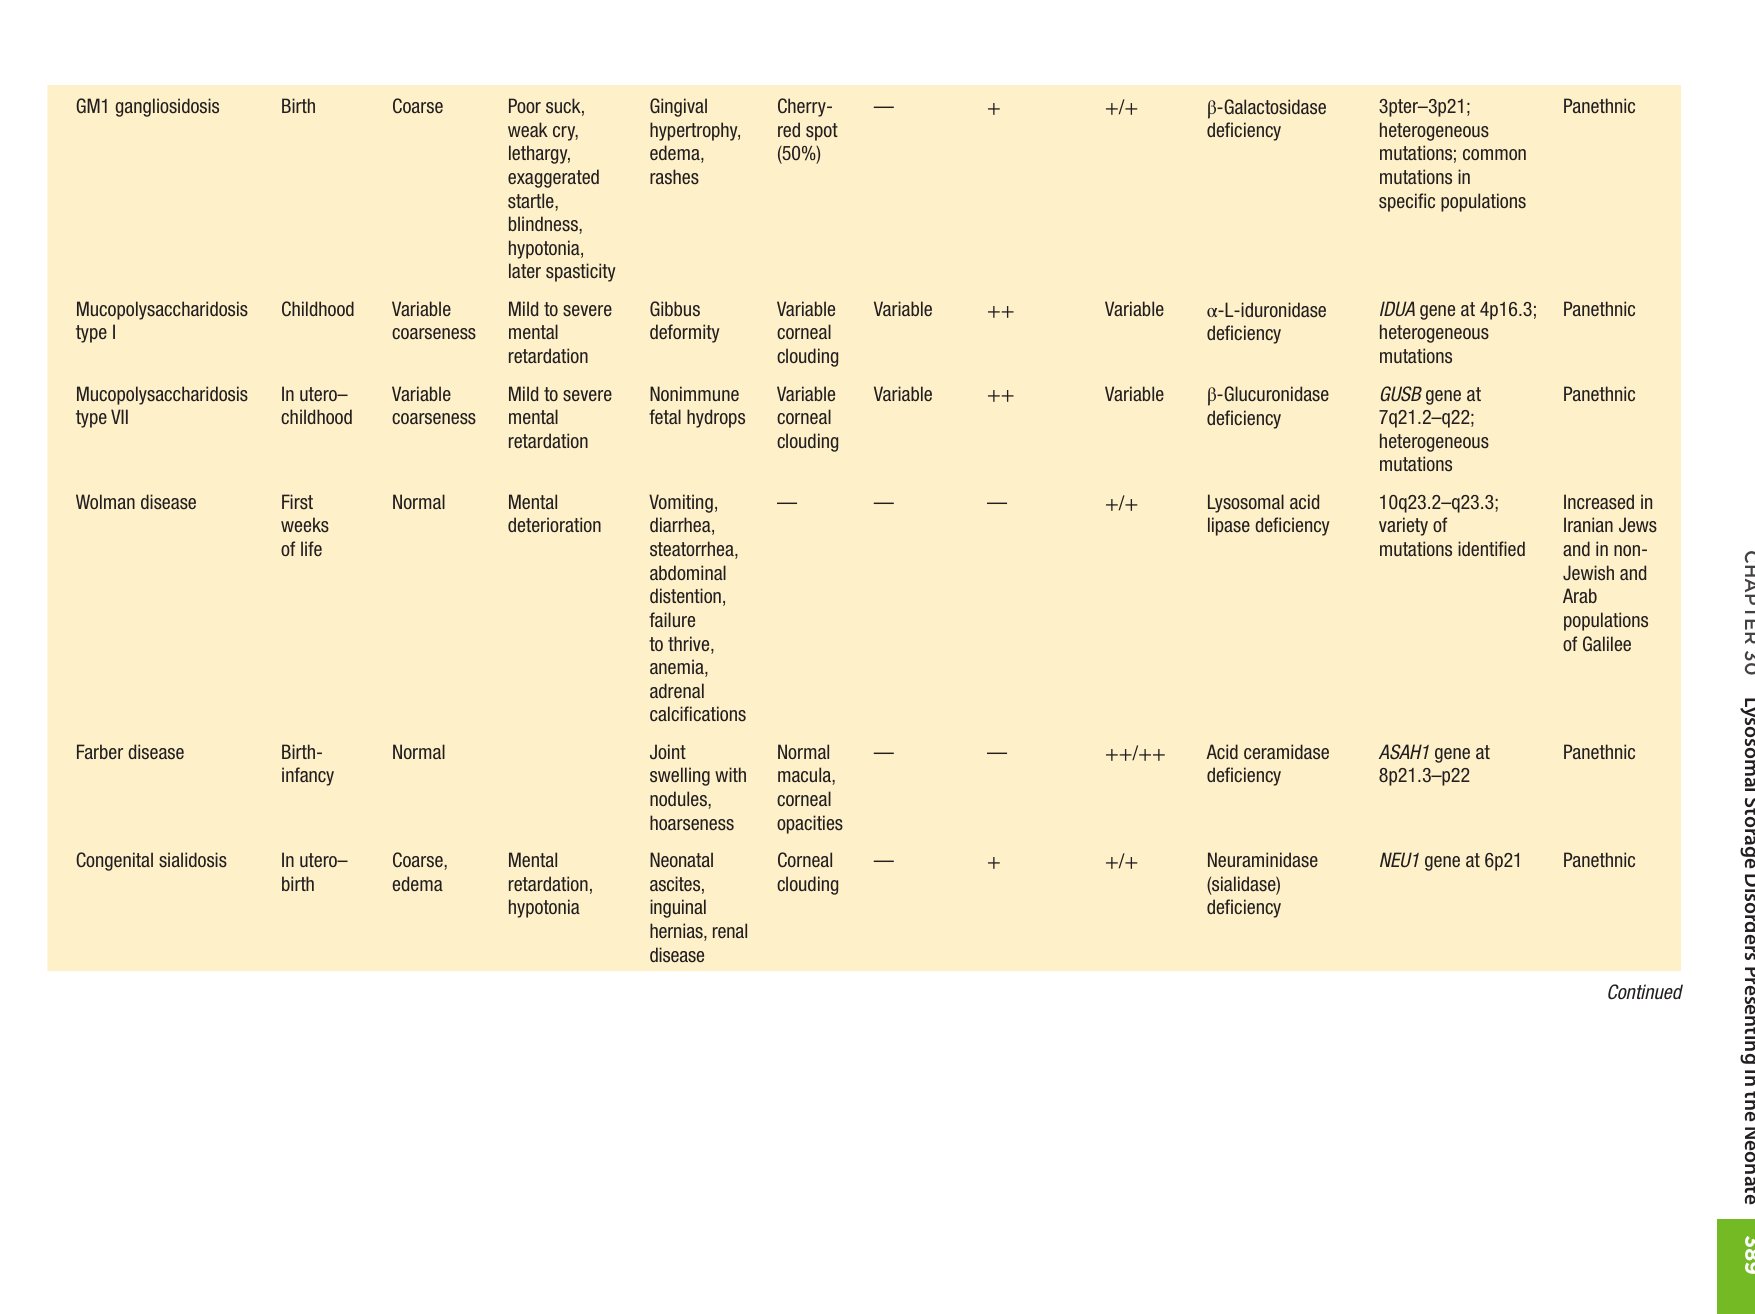
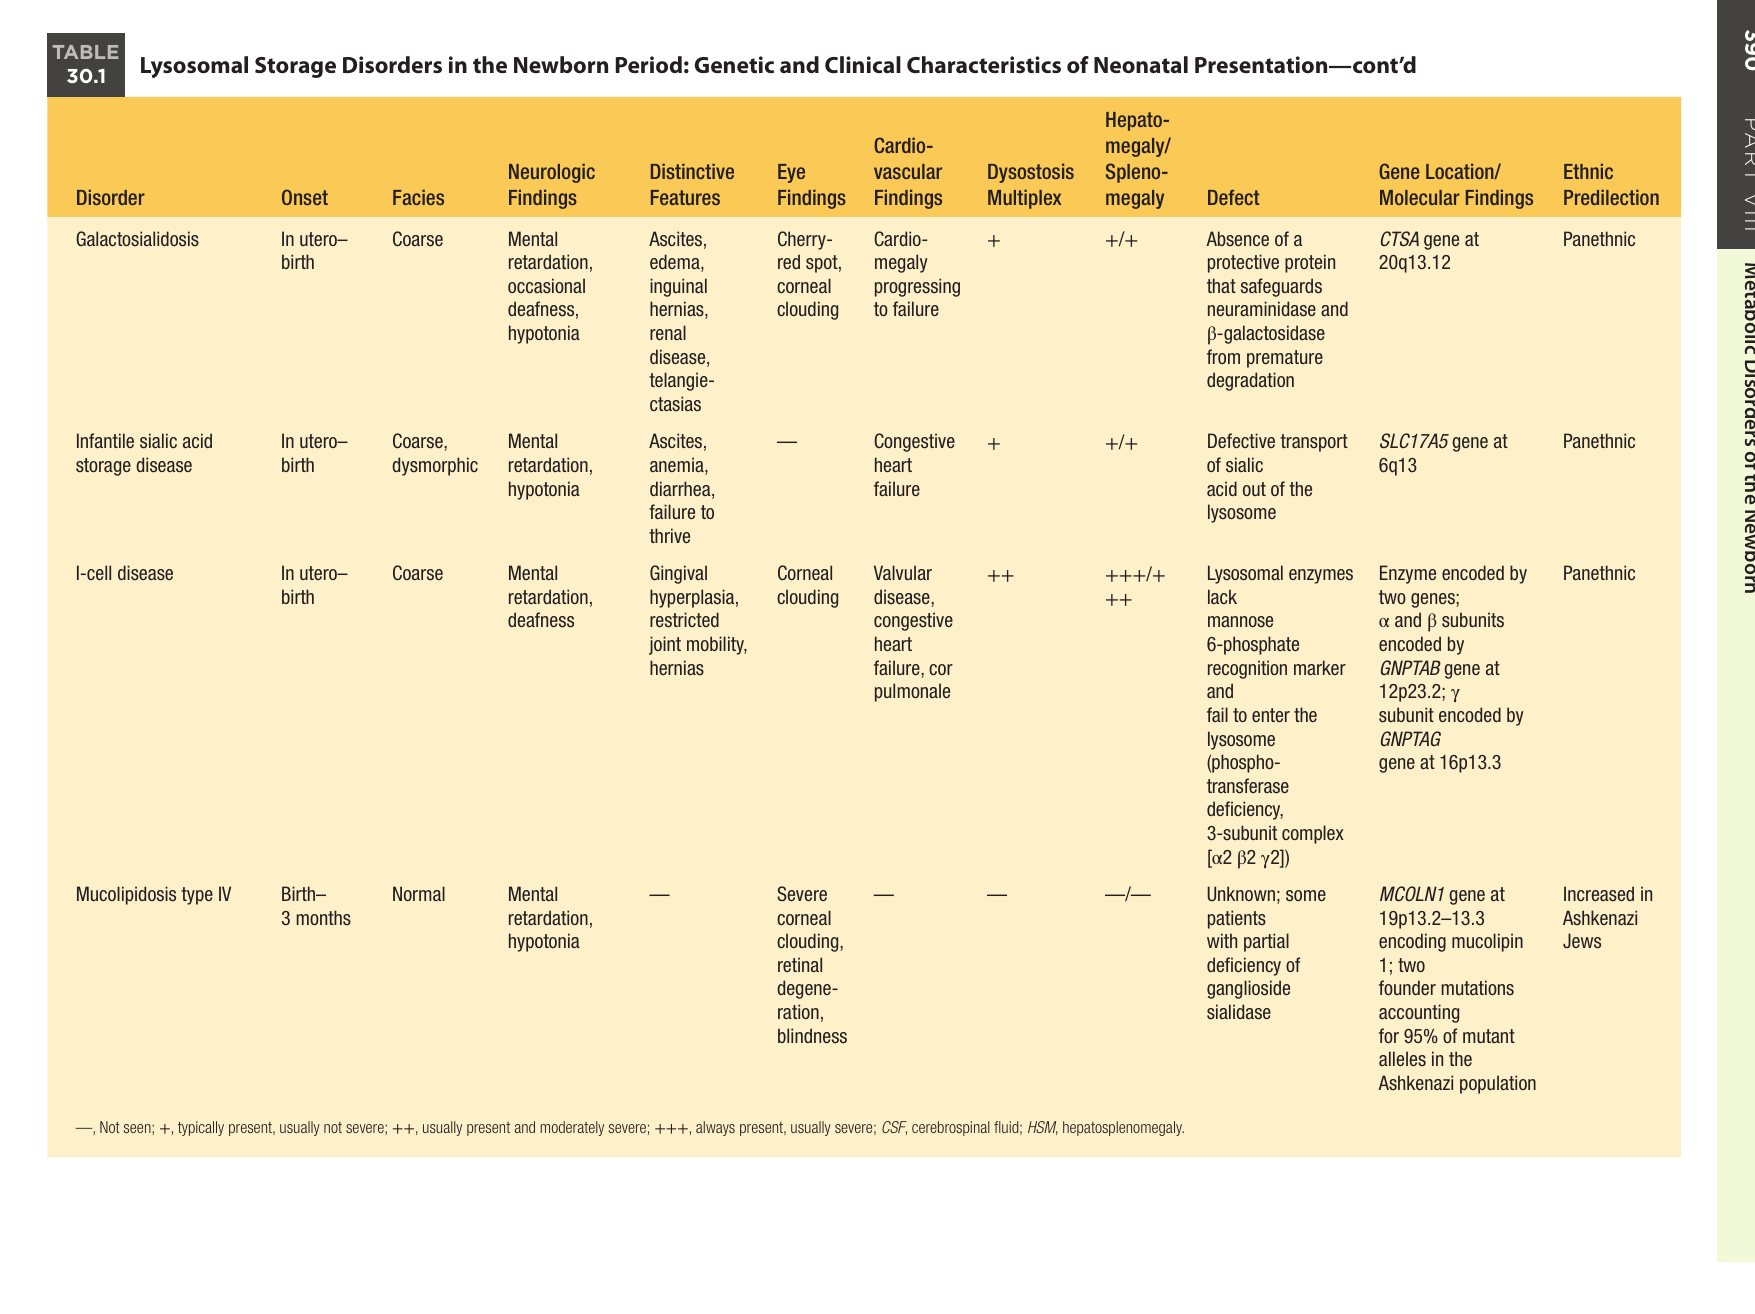
| 疾病 | 發病 | 臉部 | 神經學 | 特殊表現 | 眼部 | 心血管 | 骨發育不全 | 肝/脾腫大 |
|---|---|---|---|---|---|---|---|---|
| ASMD(NPD-A) | 嬰兒早期 | 額部突出 | 餵食困難、淡漠、聾、盲、低張 | 褐黃色皮膚、黃色瘤 | 櫻桃紅斑(50%) | — | — | ++/+ |
| Niemann-Pick C | 出生至 3 個月 | 正常 | 發展遲緩、垂直凝視麻痺、低張、後期痙攣 | — | — | — | — | +/++ |
| Gaucher 第二型 | 子宮內至 6 個月 | 正常 | 吸吮吞嚥差、哭聲弱、斜視、牙關緊閉、眼陣攣、張力過高、後期鬆弛 | 先天性魚鱗癬、膠膜樣皮膚 | — | — | — | +/++ |
| Krabbe | 3–6 個月 | 正常 | 躁動、光或聲刺激誘發強直性痙攣、癲癇、張力過高、後期鬆弛 | CSF 蛋白上升 | 視神經萎縮 | — | — | –/– |
| GM1 gangliosidosis | 出生 | 粗糙 | 吸吮差、哭聲弱、嗜睡、驚嚇反應誇大、失明、低張、後期痙攣 | 牙齦肥厚、水腫、皮疹 | 櫻桃紅斑(50%) | — | + | +/+ |
| MPS I | 兒童期 | 粗糙程度不一 | 輕至重度智能障礙 | 駝背畸形(gibbus) | 角膜混濁程度不一 | 不一 | ++ | 不一 |
| MPS VII | 子宮內至兒童期 | 粗糙程度不一 | 輕至重度智能障礙 | 非免疫性胎兒水腫 | 角膜混濁程度不一 | 不一 | ++ | 不一 |
| Wolman | 出生後數週內 | 正常 | 智能退化 | 嘔吐、腹瀉、脂肪瀉、腹脹、生長遲滯、貧血、腎上腺鈣化 | — | — | — | +/+ |
| Farber | 出生至嬰兒期 | 正常 | (原書空白) | 關節腫脹合併結節、聲音沙啞 | 黃斑正常、角膜混濁 | — | — | ++/++ |
| 先天性唾液酸症 | 子宮內至出生 | 粗糙、水腫 | 智能障礙、低張 | 新生兒腹水、腹股溝疝氣、腎臟病 | 角膜混濁 | — | + | +/+ |
| 半乳糖唾液酸症 | 子宮內至出生 | 粗糙 | 智能障礙、偶有耳聾、低張 | 腹水、水腫、腹股溝疝氣、腎臟病、微血管擴張 | 櫻桃紅斑、角膜混濁 | 心臟擴大進展為衰竭 | + | +/+ |
| 嬰兒型唾液酸儲積症 | 子宮內至出生 | 粗糙、畸形 | 智能障礙、低張 | 腹水、貧血、腹瀉、生長遲滯 | — | 鬱血性心衰竭 | + | +/+ |
| I-cell | 子宮內至出生 | 粗糙 | 智能障礙、耳聾 | 牙齦增生、關節活動受限、疝氣 | 角膜混濁 | 瓣膜疾病、鬱血性心衰竭、肺心症 | ++ | +++/+++ |
| ML4 | 出生至 3 個月 | 正常 | 智能障礙、低張 | — | 重度角膜混濁、視網膜退化、失明 | — | — | —/— |
| 疾病 | 缺陷 | 基因位置/分子發現 | 族群傾向 |
|---|---|---|---|
| ASMD(NPD-A) | 鞘磷脂酶缺乏 | SMPD1,11p15.4;Ashkenazi 族群中,18 種突變裡有 3 種約占突變對偶基因的 92% | Ashkenazi 猶太人 1:40,000,帶因頻率 1:60 |
| Niemann-Pick C | 膽固醇酯化異常 | NPC1,18q11,占 >95% 病例;其餘病例可能為 HE1 基因突變 | Nova Scotia 法裔加拿大人、美國西南部西班牙裔美國人較多 |
| Gaucher 第二型 | 葡萄糖腦苷脂酶缺乏 | 1q21;已知突變數量多;5 種突變在 Ashkenazi 族群約占 97%,非猶太族群約占 75% | 泛族群 |
| Krabbe | 半乳糖腦苷脂酶缺乏 | 14q 24.3–q32.1;>60 種突變,特定族群有常見突變 | 斯堪地那維亞國家、以色列一個大型 Druze 家族較多 |
| GM1 gangliosidosis | β-半乳糖苷酶缺乏 | 3pter–3p21;突變異質,特定族群有常見突變 | 泛族群 |
| MPS I | α-L-iduronidase 缺乏 | IDUA,4p16.3;突變異質 | 泛族群 |
| MPS VII | β-葡萄糖醛酸酶缺乏 | GUSB,7q21.2–q22;突變異質 | 泛族群 |
| Wolman | 溶小體酸性脂解酶缺乏 | 10q23.2–q23.3;已發現多種突變 | 伊朗猶太人、Galilee 的非猶太與阿拉伯族群較多 |
| Farber | 酸性神經醯胺酶缺乏 | ASAH1,8p21.3–p22 | 泛族群 |
| 先天性唾液酸症 | 神經胺酸酶(唾液酸酶)缺乏 | NEU1,6p21 | 泛族群 |
| 半乳糖唾液酸症 | 缺少保護神經胺酸酶與 β-半乳糖苷酶免於過早降解的保護蛋白 | CTSA,20q13.12 | 泛族群 |
| 嬰兒型唾液酸儲積症 | 唾液酸運出溶小體的過程有缺陷 | SLC17A5,6q13 | 泛族群 |
| I-cell | 溶小體酵素缺乏 mannose 6-phosphate 辨識標記、無法進入溶小體(磷酸轉移酶缺乏,三次單元複合體 α2 β2 γ2) | 酵素由兩個基因編碼:α、β 次單元由 GNPTAB(12p23.2)編碼,γ 次單元由 GNPTAG(16p13.3)編碼 | 泛族群 |
| ML4 | 未知;部分病人有 ganglioside sialidase 部分缺乏 | MCOLN1,19p13.2–13.3,編碼 mucolipin 1;2 個創始突變占 Ashkenazi 族群突變對偶基因的 95% | Ashkenazi 猶太人較多 |
| 疾病 | 缺陷的酵素或蛋白 | 主要儲積物 | 累積部位或特點 |
|---|---|---|---|
| ASMD | 鞘磷脂酶 | 鞘磷脂,並有膽固醇 | 神經系統、脾、肝、肺 |
| NPC | NPC1 或 NPC2 蛋白 | 未酯化膽固醇;次發性鞘磷脂 | 肝脾另有磷脂質、醣脂質;腦中只有醣脂質上升 |
| Gaucher 第二型 | 葡萄糖腦苷脂酶;少數為 saposin C | 葡萄糖腦苷脂 | 單核吞噬細胞 |
| Krabbe | 半乳糖腦苷脂 β-半乳糖苷酶;類 Krabbe 表現型為 saposin A | 半乳糖腦苷脂、psychosine | 髓鞘;腦白質球樣細胞 |
| GM1 gangliosidosis | β-半乳糖苷酶 | GM1 神經節苷脂、寡醣 | 神經元有膜性細胞質小體;骨髓泡沫細胞 |
| MPS I | α-L-iduronidase | 硫酸皮膚素、硫酸肝素 | 腦、眼、心、肝、脾、骨 |
| MPS VII | β-葡萄糖醛酸酶 | 硫酸皮膚素、硫酸肝素、硫酸軟骨素 | 造成細胞、組織與器官功能異常 |
| Wolman | 溶小體酸性脂解酶 | 膽固醇酯、三酸甘油酯 | 多數組織,小腸黏膜最嚴重,腸肌神經叢也受累 |
| Farber | 酸性神經醯胺酶 | 神經醯胺、其他醣脂質(尤其神經節苷脂) | 多個器官與體液 |
| 唾液酸症 | 神經胺酸酶 | 富含唾液酸的糖類 | 多系統;幾乎所有組織見空泡化細胞 |
| 半乳糖唾液酸症 | 保護蛋白 cathepsin A(繼發神經胺酸酶與 β-半乳糖苷酶缺乏) | 唾液酸寡糖 | 組織溶小體,並排出於體液 |
| 嬰兒型唾液酸儲積症 | 溶小體唾液酸轉運蛋白 | 游離唾液酸、葡萄糖醛酸 | 溶小體腫脹,充滿細顆粒物質 |
| I-cell | phosphotransferase(mannose 6-phosphate 標記合成第一步) | 可能為寡糖、GAGs 與脂質 | 纖維母細胞緻密包涵體;血漿溶小體酵素升高 |
| ML4 | mucolipin 1 | 神經節苷脂等脂質、GAGs、醣蛋白 | 幾乎所有組織的細胞 |
酸性鞘磷脂酶缺乏症(Niemann-Pick 病 A、B 型)Acid Sphingomyelinase Deficiency
病因 Etiology
- 酸性鞘磷脂酶缺乏症(ASMD)又稱 Niemann-Pick 病 A、B 型(NPD-A、NPD-B),由鞘磷脂酶(sphingomyelinase)缺乏引起。
- 過去因病理上同樣有累積的泡沫狀海藍色組織球(foamy sea-blue histiocytes),與 Niemann-Pick C 型(NPC)歸為一類;現已知兩者是基因上不同的疾病。
- 鞘磷脂酶正常時把鞘磷脂分解為神經醯胺與磷酸膽鹼;缺乏時鞘磷脂在溶小體內病理性累積,尤其是神經系統、脾、肝、肺。
- 膽固醇也會儲積,暗示其代謝與鞘磷脂相關。
- 鞘磷脂正常占肝、脾、腦磷脂質的 5% 至 20%,在 ASMD 可高達 70%。
- 重症 ASMD 病人的酵素活性通常低於正常的 5%。
臨床特徵 Clinical Features
- 傳統依嚴重度、臨床表現與發病年齡分類:NPD-A 為嚴重的嬰兒期發病神經內臟疾病,NPD-B 於兒童期較晚才出現。
- 內臟與營養:NPD-A 典型在 3 個月大前出現巨大肝脾腫大;另有便秘、餵食困難、嘔吐,導致生長遲滯,以及呼吸衰竭。病人最後明顯消瘦,腹部突出、四肢細瘦。
- 神經學:6 個月大前已可見神經疾病,包括低張、深部肌腱反射減弱或消失、無力;之後喪失動作技能,出現痙攣、僵直、躁動、視力與聽力喪失。癲癇少見。
- 眼部:約半數有黃斑櫻桃紅斑,視網膜電圖(electroretinogram)異常。
- 感染與皮膚:呼吸道感染常見;皮膚可呈赭色或褐黃色,也曾見黃色瘤(xanthomas)。
- 影像:長骨髓腔增寬、皮質變薄、骨質疏鬆。
- 病理:腦與脊髓神經元廣泛累積鞘磷脂,造成細胞質腫脹,並伴小腦萎縮。骨髓與組織切片可見泡沫細胞或海藍色組織球,即單核球–巨噬細胞系統的含脂細胞;周邊血可見空泡化淋巴球或單核球。
- 檢驗:組織膽固醇可達正常的 3 至 10 倍;可有小球性貧血與血小板低下。
- 預後:神經快速退化,於 2 至 3 歲前死亡。
Niemann-Pick 病 C 型 Niemann-Pick Disease Type C
病因 Etiology
- NPC 是外源性低密度脂蛋白(LDL)來源膽固醇的細胞內運輸缺陷,導致膽固醇酯化受損,未酯化膽固醇被困在溶小體內。
- 發生率約 1/100,000 出生。
- 缺陷位於 NPC1 或 NPC2 蛋白:NPC2 結合由酸性脂解酶釋出的膽固醇並送交 NPC1,NPC1 再協助膽固醇離開晚期內體/溶小體,前往內質網。
- 鞘磷脂為次發性儲積:多數組織的鞘磷脂酶活性正常或升高,但多數病人的纖維母細胞中呈部分缺乏。
- 組織鞘磷脂儲積量遠低於 ASMD;肝脾同時有未酯化膽固醇、磷脂質與醣脂質儲積。腦中只有醣脂質上升。
臨床特徵 Clinical Features
- 發病年齡、臨床特徵與自然病程高度不一,可從出生到成年才發病。
- 產前超音波:胎兒腹水或水腫、肝脾腫大、子宮內生長遲滯、羊水過少或過多。
- 新生兒期:50% 有結合型高膽紅素血症,通常自行消退。可發生肝衰竭(有時被誤診為胎兒肝炎)與呼吸衰竭;存活者於兒童期才出現神經症狀。
- 重症嬰兒型:肝脾腫大常見、常於出生時即存在,合併低張與動作發展遲緩。1 至 1.5 歲時通常有進一步神經退化,伴垂直核上性眼肌麻痺(vertical supranuclear ophthalmoplegia)、進行性共濟失調、肌張力不全、痙攣、流口水、吞嚥困難與構音困難。癲癇少見。
- 病理:多種組織可見泡沫細胞與海藍色組織球;神經元累積醣脂質,並有細胞質氣球樣變、包涵體、巨神經突(meganeurites)與軸突球(axonal spheroids)。
- 預後:平均存活 5 年或更短。
- NPC2 突變:肺部侵犯明顯,膽固醇累積於肺泡巨噬細胞使表面張力素組成異常,造成呼吸衰竭而早期死亡。
Gaucher 病第二型(急性神經病變型)Gaucher Disease Type 2 (Acute Neuronopathic)
病因 Etiology
- Gaucher 病由溶小體葡萄糖腦苷脂酶(glucocerebrosidase)缺乏引起,葡萄糖腦苷脂儲積於單核吞噬細胞。此酶把葡萄糖從腦苷脂上切下,生成神經醯胺與葡萄糖。
- 相同 GBA 突變的個體臨床表現差異可以很大,但某些突變與 CNS 症狀有一定相關。
- 少數第二型病人缺乏的是 saposin C,這是葡萄糖腦苷脂酶所需的輔助水解因子(cohydrolase)。
| 分型 | 名稱 | CNS 侵犯 | 發病與特點 |
|---|---|---|---|
| 第一型 | 非神經病變型(non-neuronopathic) | 無 | 最常見;多於兒童早期表現,也可到成年 |
| 第二型 | 急性神經病變型(acute neuronopathic) | 嚴重 | 最罕見;嬰兒期發病 |
| 第三型 | 亞急性神經病變型(subacute neuronopathic) | 有,進展較慢 | 兒童期表現 |
臨床特徵 Clinical Features
- 第二型發病年齡約 3 個月。
- 早期肝脾腫大(以脾腫大為主),之後神經退化,包括延髓徵象(bulbar signs)、頸部過度伸展、痙攣、水平凝視麻痺。
- 胎兒水腫、先天性魚鱗癬(congenital ichthyosis)、膠膜樣皮膚(collodion skin)都是已充分描述的表現。
- Sidransky 等回顧 18 例新生兒期表現的 Gaucher 病:8 例合併皮膚表現,6 例有水腫。
- 這些關聯的原因不明,但酵素缺乏似乎是直接原因。神經醯胺已證實是表皮角質層細胞內雙層結構的主要成分,對皮膚恆定很重要。
- 因此,胎兒水腫合併先天性魚鱗癬的嬰兒,鑑別診斷要考慮 Gaucher 病。
- 預後:產前或出生時即表現者,常於 2 至 3 個月內死亡;其他嬰兒的脾腫大、惡病質與慢性肺病持續進展,於 2 年內死亡。
Krabbe 病(球樣細胞腦白質失養症)Krabbe Disease (Globoid Cell Leukodystrophy)
病因 Etiology
- 別名來自腦白質中大量含未消化半乳糖腦苷脂的多核巨噬細胞。
- 由溶小體半乳糖腦苷脂 β-半乳糖苷酶(galactocerebroside β-galactosidase)缺乏引起。此酶把半乳糖腦苷脂分解為神經醯胺與半乳糖;缺乏時半乳糖腦苷脂儲積,而此物質幾乎只存在於髓鞘。
- 此酶的另一受質、毒性代謝物神經鞘胺醇半乳糖苷(psychosine)累積,造成寡樹突膠細胞早期破壞;半乳糖神經醯胺(galactosylceramide)分解受損在致病上也很重要。
- Saposin A 是協助此酶的活化蛋白;saposin A 缺乏會呈現類 Krabbe 表現型。
臨床特徵 Clinical Features
- 發病年齡從出生後數週到成年;嬰兒型典型在 3 至 6 個月,但也有出生後數週內即出現神經症狀者。
- 症狀侷限於神經系統,沒有內臟侵犯。
- 第 I 期原本看似正常的嬰兒開始過度躁動、嘔吐、陣發性發燒、感覺過敏、光或聲刺激誘發強直性痙攣、僵硬與癲癇。有周邊神經病變,但反射反而增強。
- 第 II 期CNS 惡化,張力過高進展為低張與鬆弛,深部肌腱反射最後消失。
- 第 III 期去大腦狀態、聾、盲,伴高熱、唾液過多與頻繁癲癇。
- 檢驗:除腦脊髓液(CSF)蛋白上升外,常規檢驗無特別發現。
- CNS 病理:可見腦萎縮與脫髓鞘;白質所有脂質(尤其醣脂質)嚴重耗竭,神經與腦切片可見球樣細胞。
- 周邊神經:常見節段性脫髓鞘、軸突退化、纖維化與巨噬細胞浸潤;節段性脫髓鞘表現為運動神經傳導下降。
- 預後:死於高熱、呼吸併發症或吸入,死亡年齡中位數為 13 個月。
GM1 神經節苷脂儲積症 GM1 Gangliosidosis
病因 Etiology
- 嬰兒型 GM1 gangliosidosis 由溶小體 β-半乳糖苷酶(β-galactosidase)缺乏引起。此酶切除寡醣、硫酸角質素(keratan sulfate)與 GM1 神經節苷脂末端以 β 鍵連接的半乳糖。
- 缺乏時 GM1 神經節苷脂與寡醣儲積;臨床嚴重度與殘餘酵素活性、受質儲積程度相關。
- 第 IVB 型黏多醣症(MPS type IVB)缺乏的是同一酵素,但主要影響硫酸角質素的分解。
臨床特徵 Clinical Features
- 發病年齡從產前到成人。
- 出生時(嬰兒型/第一型):可見皮膚粗厚、額頭與頸部多毛,以及粗糙面容:臉部浮腫、額部突出、鼻樑塌陷、上頜增生、耳大而低位、巨舌、牙齦肥厚。這些畸形特徵在新生兒不一定明顯。
- 眼部:50% 有視網膜櫻桃紅斑,也常見角膜混濁。
- 出生後不久或 3 至 6 個月:出現生長遲滯、肝脾腫大與神經侵犯(發展遲緩、反射亢進、低張、癲癇)。
- 心臟:出生後頭幾個月可能發生心肌病變。
- 腦部影像:瀰漫性腦萎縮、腦室系統擴大、白質髓鞘流失。
- 神經進展:全身痙攣、視力受損、驚嚇反應過度敏感、精神動作退化。
- 骨骼(6 個月大前):脊柱後側彎、關節僵硬合併全身攣縮;胸腰段椎體鳥嘴狀變形,長骨骨幹增寬且遠近端變細,掌骨骨幹增寬且外側四根掌骨近端收窄。
- 病理:神經元充滿膜性細胞質小體(membranous cytoplasmic bodies)與各種包涵體,骨髓有泡沫細胞。
- 預後:通常於 2 歲前死亡。
第一型黏多醣症 Mucopolysaccharidosis Type I
病因 Etiology
- MPS type I 又稱 Hurler 症候群,由 α-L-iduronidase 缺乏引起,硫酸皮膚素(dermatan sulfate)與硫酸肝素(heparan sulfate)累積於腦、眼、心、肝、脾、骨等器官。
- 酵素由 IDUA 基因編碼:嚴重破壞蛋白質的致病變異造成重症,較輕微的變異造成減弱型表現。
- 發生率 1/100,000 出生。
臨床特徵 Clinical Features
- 出生時外觀正常。本病於 2016 年加入 RUSP,現在多於出生後不久、仍無症狀時就診斷。
- 因此新生兒科醫師必須準備好適當諮詢家屬,並與代謝專科醫師合作照護。
- 與其他 LSD 一樣,嚴重度呈光譜分布。
- 重症:出生後 6 至 12 個月出現發展遲緩;呼吸道感染常見;駝背畸形(gibbus deformity,背中段後凸)可能是重症的早期徵象。
- 隨時間出現的儲積徵象:粗糙面容、肝脾腫大、上呼吸道阻塞、身材矮小,以及稱為多發性骨發育不全的特定骨骼變化。
- 預後:最後神經退化而早逝,但治療可延長壽命。最輕型的認知與壽命可正常,但身體表現仍可造成明顯併發症。
第七型黏多醣症(Sly 病)Mucopolysaccharidosis Type VII (Sly Disease)
病因 Etiology
- 黏多醣症(MPSs)是催化 GAGs 逐步分解的酵素缺乏所造成的一群 LSD。各 MPS 的臨床嚴重度差異大,骨骼與神經侵犯程度不一,即使同一酵素缺乏也是如此。
- 多數 MPS 於兒童期才表現;第七型因新生兒與嬰兒期表現已廣為人知,故納入本章。
- Sly 病由 β-葡萄糖醛酸酶(β-glucuronidase)缺乏引起,硫酸皮膚素、硫酸肝素、硫酸軟骨素(chondroitin sulfate)等 GAGs 累積於溶小體,造成細胞、組織與器官功能異常。
臨床特徵 Clinical Features
- 嚴重度光譜很寬。
- 獨特的鑑別症狀:新生兒型病人中,最多 41% 有非免疫性胎兒水腫。
- 嬰兒期發病者的其他表現可包括粗糙面容、肝脾腫大、中度多發性骨發育不全、疝氣、心臟瓣膜疾病與心肌病變、肺功能不全、認知障礙;角膜混濁則不一定出現。
- 第一年常反覆肺炎;之後身材矮小變得明顯。
- 死因包括心肺衰竭與腎衰竭。另有發病較晚的輕型。
Wolman 病 Wolman Disease
病因 Etiology
- 由溶小體酸性脂解酶(lysosomal acid lipase)缺乏引起。此酶參與細胞膽固醇恆定,負責水解膽固醇酯與三酸甘油酯。
- 缺乏時游離膽固醇無法由溶小體釋出,導致內生性 LDL 與膽固醇合成上調,溶小體內脂質進一步沉積。
- 未水解的膽固醇酯與三酸甘油酯累積於多數組織,包括肝、脾、淋巴結、心、血管與腦。
- 小腸細胞(尤其黏膜)脂質累積極端嚴重。腸肌神經叢神經元也有大量脂質累積並見神經細胞死亡,可能是腸胃道症狀突出的原因。
臨床特徵 Clinical Features
- 出生後數週內表現,呈營養不良與吸收不良:嘔吐、腹瀉、脂肪瀉、生長停滯、腹脹、肝脾腫大。
- X 光可見腎上腺鈣化(adrenal calcifications),並發生腎上腺功能不全。
- 腎上腺鈣化+肝脾腫大+腸胃道症狀,強烈提示 Wolman 病。
- 之後出現智能退化。
- 檢驗:泡沫細胞浸潤骨髓造成貧血,並有腎上腺功能不全的證據;血清膽固醇正常。
- 預後:通常於 1 歲前死亡。
Farber 脂肪肉芽腫症 Farber Lipogranulomatosis
病因 Etiology
- 由溶小體酸性神經醯胺酶(acid ceramidase)缺乏引起。此酶把神經醯胺分解為長鏈鹼基鞘胺醇與一個脂肪酸。
- 神經醯胺與其他醣脂質(尤其神經節苷脂)儲積於多個器官與體液而致病。
- 重症者皮下結節、肝、腎、腦的神經醯胺含量可能很高;輕症可能正常。
- 各型組織切片都有肉芽腫浸潤、泡沫細胞,以及溶小體內逗號形、曲線管狀結構,稱為 Farber 小體(Farber bodies)。
臨床特徵 Clinical Features
- 依發病年齡、嚴重度與受侵系統分為五型,但現在理解為連續的表現型光譜;第 1 型與第 4 型於新生兒期表現。
| 項目 | 第 1 型(典型) | 第 4 型(新生兒內臟型) |
|---|---|---|
| 發病 | 出生後頭幾週 | 出生時 |
| 核心表現 | 三聯徵:疼痛、進行性關節腫脹與變形;壓迫點與關節上方可觸及皮下結節;喉與會厭肉芽腫造成哭聲沙啞,進展為失聲 | 大量組織球浸潤肝脾造成肝脾腫大,肺、胸腺與淋巴球亦受累 |
| 其他 | 餵食與呼吸困難、體重增加不良、肉芽腫形成與腫脹引起間歇發燒;後期關節攣縮與肺病;肝與心臟可受侵;可有細微黃斑櫻桃紅斑;可有嚴重進行性精神動作障礙、癲癇、深部肌腱反射下降、低張、肌肉萎縮;CSF 蛋白可能上升 | 皮下結節與喉部侵犯可能不明顯 |
| 預後 | 嬰兒早期、2 歲前死亡,通常死於浸潤性肺病 | 6 個月大前死亡 |
唾液酸症 Sialidosis
病因 Etiology
- 由神經胺酸酶(neuraminidase)缺乏引起,此酶負責切開多種寡醣與醣胜肽末端的唾液酸鍵。缺陷造成富含唾液酸的糖類在多系統溶小體累積。
- 幾乎所有組織都可見空泡化細胞,骨髓有泡沫細胞。
- 纖維母細胞中,sialidase 1 活性低於正常的 1%,β-半乳糖苷酶約為正常的 15%。
- 溶小體保護蛋白(PPCA)cathepsin A 的活性在白血球與纖維母細胞明顯下降。
- 尿中結合型唾液酸可能升高,游離唾液酸則正常。
臨床特徵 Clinical Features
- 第 I 型:視網膜櫻桃紅斑與全身肌躍症(myoclonus),一般於 10 多歲發病。
- 第 II 型:與第 I 型的區別是早發、進行性、嚴重且有身體表現,常再分為青少年型、嬰兒型、先天型。
- 先天型:始於子宮內,出生時表現粗糙面容、臉部水腫、肝脾腫大、腹水、疝氣、低張,偶有明顯胎兒水腫。
- 影像:X 光見多發性骨發育不全與骨骺點狀鈣化(epiphyseal stippling);第二型腦部 MRI 可能有小腦萎縮與脊髓病灶。
- 其他可能表現:貧血、牛眼樣黃斑病變(bull’s eye maculopathy)、心智發展遲緩(常見)、反覆感染、冠狀動脈嚴重擴張、視網膜血管過度彎曲、紅斑性黃斑狀皮疹。
- 預後:先天型第二型多為死產或於 1 歲前死亡。
半乳糖唾液酸症 Galactosialidosis
病因 Etiology
- 同時缺乏兩種溶小體酵素:神經胺酸酶與 β-半乳糖苷酶。
- 原發缺陷在保護蛋白 cathepsin A,這種溶小體內蛋白保護兩種酵素免於過早被蛋白水解。保護蛋白兼具催化與保護功能,兩者似乎各自獨立。
- 酵素缺乏使唾液酸寡糖(sialyloligosaccharides)累積於組織溶小體,並排出於體液。
臨床特徵 Clinical Features
- 依發病年齡與嚴重度分三種表現亞型。多數病例於青少年及成年發生,但也有早期嬰兒型與晚期嬰兒型。
- 本病是非免疫性胎兒水腫最重要的病因之一,也可造成反覆胎兒流失或反覆胎兒水腫。
| 項目 | 早期嬰兒型 | 晚期嬰兒型 |
|---|---|---|
| 發病 | 出生至 3 個月 | 出生後頭幾個月 |
| 主要表現 | 腹水、水腫、粗糙面容、腹股溝疝氣、蛋白尿、低張、微血管擴張;之後器官腫大(含心臟擴大進展至心衰竭)、精神動作遲緩、骨骼變化(尤其脊椎) | 粗糙面容、肝脾腫大、符合多發性骨發育不全的骨骼變化;常見瓣膜性心臟病與生長遲緩,後者部分因脊椎侵犯,常合併肌肉萎縮 |
| 眼部 | 可有角膜混濁與視網膜櫻桃紅斑 | 可有櫻桃紅斑與角膜混濁 |
| 神經學 | 低張、精神動作遲緩 | 可無或輕微 |
| 預後 | 平均 8 個月大死亡,通常因心衰竭與腎衰竭 | 早期死亡不是此型的特徵 |
- 各型的血液抹片都有空泡化細胞,骨髓都有泡沫細胞。
嬰兒型唾液酸儲積症 Infantile Sialic Acid Storage Disease
病因 Etiology
- 溶小體唾液酸轉運蛋白缺陷;此轉運蛋白負責把唾液酸與其他酸性單醣運出溶小體。
- 結果是游離唾液酸與葡萄糖醛酸儲積於溶小體,唾液酸排泄增加。
臨床特徵 Clinical Features
- 常於出生時表現輕度粗糙面容、肝脾腫大、腹水、色素減退、全身低張;X 光可見輕度多發性骨發育不全。
- 很快出現生長遲滯與嚴重智能及動作遲緩;可能有心臟擴大。
- 角膜清澈,但曾有白化樣眼底(albinoid fundi)報告。
- 病理:組織切片見空泡化細胞,電子顯微鏡見腫脹的溶小體充滿細顆粒物質;CNS 變化包括髓鞘流失、軸突球、膠質增生與神經元儲積。
- 也可表現為胎兒腹水、非免疫性胎兒水腫或嬰兒腎病症候群。
- 預後:於兒童早期死亡。
I-cell 病 I-Cell Disease
病因 Etiology
- 正常細胞中,酵素經受體辨識其上的 mannose 6-phosphate 辨識標記而送往溶小體。此標記在高基氏體以兩步反應合成。
- I-cell 病的缺陷在催化第一步的酵素:UDP-N-acetylglucosamine:lysosomal enzyme N-acetylglucosaminyl-1-phosphotransferase。
- 新合成的溶小體酵素因此缺少標記,被分泌到細胞外基質,而非送入溶小體;血漿中多種溶小體酵素達正常濃度的 10 至 20 倍。
- 受影響細胞(尤其纖維母細胞)有緻密儲積包涵體,內容物可能是寡糖、GAGs 與脂質;病名中的 I 即來自這些包涵體(inclusion bodies)。
- 內文指出,本病在 Ashkenazi 猶太人較常見,推測為創始者效應(founder effect)。
臨床特徵 Clinical Features
- 出生時:粗糙面容、角膜混濁、器官腫大、低張、牙齦增生;出生體重與身長常低於正常。
- 骨骼:常有脊柱後側彎、腰椎駝背(lumbar gibbus)、關節活動受限,也可有髖關節脫位、骨折、疝氣或雙側馬蹄內翻足;X 光可見多發性骨發育不全。
- 發展與生長:6 個月大前已有嚴重精神動作遲緩,並有進行性生長遲滯;第一年身長增長變慢,之後完全停止。
- 面容進展:愈來愈粗糙,額高、眼瞼浮腫、內眥贅皮、鼻樑扁平、鼻孔前傾、巨舌。
- 骨骼進展:關節愈來愈不能活動,出現爪形手畸形。
- 併發症:呼吸道感染、中耳炎與心臟侵犯常見。
- 預後:通常於生命第一個十年內死於心肺併發症。
第四型黏脂質症 Mucolipidosis Type IV
病因 Etiology
- 第四型黏脂質症(ML4)雖與溶小體酵素 ganglioside sialidase 部分缺乏有關,但致病原因是 mucolipin 1 缺乏;mucolipin 1 屬於瞬時受體電位黏脂素(transient receptor potential mucolipin)通道蛋白亞家族。
- MCOLN1 突變使神經節苷脂等脂質,以及 GAGs、醣蛋白等水溶性物質,儲積於幾乎所有組織的細胞。
臨床特徵 Clinical Features
- 發病年齡從嬰兒期到 5 歲。
- 初始表現:角膜混濁(可為先天性)、視網膜退化、失明、低張、智能障礙。
- 有胃酸缺乏(achlorhydria)。
- 結膜、肝、脾與纖維母細胞等多種細胞可見細胞質包涵體。
- 預後:曾有存活到 40 多歲的報告。
溶小體儲積症的診斷、處置與預後 Diagnosis, Management, and Prognosis of Lysosomal Storage Diseases
對新生兒 LSD 的認識增加,擴大了新生兒期可能臨床表現的範圍;診斷工具與治療選項也持續進步。
新生兒篩檢 Newborn Screening
- 幾乎每一州都已實施 LSD 新生兒篩檢,目的是讓受影響嬰兒能接受 ERT 或 HSCT。
- 美國有聯邦諮詢委員會持續審查新的新生兒篩檢項目,並向衛生及公共服務部長提出建議,審查重點是需求、成本效益,以及是否有有效且及時的治療。
- RUSP 目前包含 MPS type I 與 Pompe 病;部分州的較大多重檢測組合另含 Gaucher 病、Fabry 病與 Krabbe 病。
陽性篩檢的陷阱
- 依篩檢方法不同,偽陽性可能成為問題。
- Krabbe 病、MPS type I 與 Pompe 病都有已知的偽缺乏對偶基因(pseudodeficiency alleles):體外呈酵素缺乏,但不會致病。
- 部分個案的分子檢測會發現意義未明的變異(variants of uncertain significance),可能需要時間才能確立致病性。
- 新生兒科醫師必須與相關專家密切合作,判斷哪些篩檢陽性嬰兒真正罹病且需要治療。
臨床辨識與鑑別線索 Clinical Recognition
- 新生兒期不易辨識,因 LSD 常模仿較常見的新生兒疾病,如呼吸窘迫、非免疫性胎兒水腫、肝病與敗血症。
- 診斷的第一步是:面對生病或外觀不尋常的新生兒時,把 LSD 放進鑑別診斷。
- 細微畸形特徵、粗糙面容與 X 光上的多發性骨發育不全,都強烈提示可能是 LSD。
- 常規檢驗常為正常或不具特異性;受影響嬰兒不會有急性代謝失代償(acute metabolic decompensation)發作。
- 骨髓受侵可造成貧血與血小板低下。
- 周邊血可能找到空泡化細胞,但沒有空泡化細胞不能排除 LSD。
| 線索 | 提示疾病 |
|---|---|
| 呼吸窘迫+疼痛腫脹的關節 | Farber 脂肪肉芽腫症 |
| 新生兒膽汁鬱積 | NPC |
| 腸胃道症狀+肝脾腫大+腎上腺鈣化 | Wolman 病 |
| CSF 蛋白上升 | Krabbe 病、Farber 第 I 型 |
| 發現 | 本章提到的疾病 |
|---|---|
| 黃斑櫻桃紅斑 | ASMD(約半數)、GM1 gangliosidosis(50%)、Farber 第 1 型(細微)、半乳糖唾液酸症;唾液酸症第 I 型(10 多歲發病) |
| 角膜混濁 | GM1 gangliosidosis、MPS VII(不一定)、半乳糖唾液酸症、I-cell 病、ML4;Table 30.1 另列 MPS I(程度不一)、Farber、先天性唾液酸症 |
| 皮膚表現 | Gaucher 第二型(先天性魚鱗癬、膠膜樣皮膚)、ASMD(赭色或褐黃色皮膚、黃色瘤)、GM1 gangliosidosis(皮膚粗厚、多毛)、唾液酸症(紅斑性皮疹)、半乳糖唾液酸症(微血管擴張)、嬰兒型唾液酸儲積症(色素減退) |
| 疝氣 | MPS VII、先天性唾液酸症、半乳糖唾液酸症(腹股溝)、I-cell 病 |
| 心臟侵犯 | GM1 gangliosidosis(心肌病變)、MPS VII(瓣膜疾病、心肌病變)、Farber 第 1 型、半乳糖唾液酸症(早期嬰兒型心衰竭、晚期嬰兒型瓣膜疾病)、嬰兒型唾液酸儲積症(心臟擴大)、I-cell 病 |
| 結合型高膽紅素血症或肝衰竭 | NPC(新生兒期 50% 有結合型高膽紅素血症) |
| 癲癇 | Krabbe 病、GM1 gangliosidosis、Farber 第 1 型;ASMD 與 NPC 則明確寫癲癇少見 |
| 腎臟表現 | 半乳糖唾液酸症(蛋白尿、腎衰竭)、嬰兒型唾液酸儲積症(嬰兒腎病症候群)、MPS VII(死因包括腎衰竭) |
非免疫性胎兒水腫 Nonimmune Hydrops Fetalis
- 原文特別強調:面對非免疫性胎兒水腫或不明原因腹水的新生兒,醫師必須考慮 LSD。
- 可能的 LSD 包括:第二型唾液酸症、MPS 第 IV 與 VII 型、嬰兒型唾液酸儲積症、Salla 病、半乳糖唾液酸症、Gaucher 病第二型、GM1 gangliosidosis、I-cell 病、NPC、ASMD、Wolman 病、Farber 病。
- 這些疾病造成胎兒水腫的機轉不明。
- 以上疾病也並非都會常規地在新生兒期出現。
診斷檢查 Diagnostic Testing
檢體與初步檢查
- 可用檢體:血液、尿液、羊水、皮膚纖維母細胞與組織切片。
- 尿液定向分析適用於會由尿液排出特徵代謝物的疾病:一維或二維電泳、薄層層析可偵測 GAGs、寡糖或游離唾液酸排泄過多;但所有 LSD 尿液檢查都可能偽陰性。
- 骨髓或其他組織可見儲積巨噬細胞(Gaucher 病、ASMD、NPC)。
- 小塊皮膚或結膜切片在多數這類疾病可見溶小體內儲積。
- 各病的細胞與組織線索:泡沫細胞或海藍色組織球見於 ASMD 與 NPC;骨髓泡沫細胞見於 GM1 gangliosidosis、Wolman 病、唾液酸症與半乳糖唾液酸症;空泡化細胞見於 ASMD(周邊血)、半乳糖唾液酸症(血液抹片)、唾液酸症與嬰兒型唾液酸儲積症(組織);球樣細胞見於 Krabbe 病;Farber 小體見於 Farber 病。
確定診斷
- 幾乎所有 LSD 都以基因檢測與酵素分析(血清、白血球或纖維母細胞)確診。
- ASMD 與 NPC 的生化檢測以血漿氧固醇(oxysterol)濃度測定為基礎。
- 確認具體基因變異有幫助,因為部分 LSD 有明確的基因型–表現型相關性。
產前診斷
- 多數 LSD 可做產前診斷:以羊水細胞或絨毛細胞做酵素分析,或測定培養細胞或羊水中的受質儲積量。
- 若已知致病基因突變,可做產前基因檢測。
瀕死嬰兒的檢體保存與長期照護原則 The Dying Infant and Ongoing Care
- 面對瀕死嬰兒也要想到 LSD。新生兒科醫師必須準備在死亡時取得適當診斷檢體,可包括尿液、DNA 保存用血液、纖維母細胞、肝組織等。
- 存活病人則要考慮治療與處置。所有 LSD 都是慢性進行性疾病;治療能減緩疾病進展與症狀,但無法治癒。
- 病人必須持續重新評估疾病進展與相關併發症。
| 疾病 | 預後 |
|---|---|
| ASMD(NPD-A) | 2 至 3 歲前死亡 |
| NPC | 平均存活 5 年或更短;NPC2 突變者可因呼吸衰竭早期死亡 |
| Gaucher 第二型 | 產前或出生時表現者常於 2 至 3 個月內死亡;其他於 2 年內死亡 |
| Krabbe | 死亡年齡中位數 13 個月 |
| GM1 gangliosidosis | 通常 2 歲前死亡 |
| MPS I | 重症早逝但治療可延長壽命;最輕型認知與壽命可正常 |
| MPS VII | 死於心肺衰竭與腎衰竭;有發病較晚的輕型 |
| Wolman | 通常 1 歲前死亡 |
| Farber | 第 1 型 2 歲前死亡;第 4 型 6 個月大前死亡 |
| 先天型第二型唾液酸症 | 多為死產或 1 歲前死亡 |
| 半乳糖唾液酸症 | 早期嬰兒型平均 8 個月大死亡;晚期嬰兒型無早期死亡 |
| 嬰兒型唾液酸儲積症 | 兒童早期死亡 |
| I-cell | 通常於第一個十年內死亡 |
| ML4 | 曾有存活到 40 多歲的報告 |
酵素替代療法 Enzyme Replacement Therapy
- ERT 可用於 Gaucher 病、多數黏多醣症、Pompe 病、Wolman 病,以及本章未涵蓋的其他疾病。
- ERT 減緩疾病進展;愈早開始,臨床效益愈大。這正是儘管診斷有挑戰、新生兒篩檢仍然重要的原因。
- 蛋白質很少通過血腦障壁,因此 ERT 對 CNS 疾病影響極小;在某些情況下(例如 Gaucher 病第二型)不建議使用 ERT。
受質減量療法 Substrate Reduction Therapy
- 藥物抑制上游酵素,減少儲積物的生成。
- Gaucher 病:miglustat 與 eliglustat 抑制醣鞘脂質合成第一步的葡萄糖神經醯胺合成酶(glucosylceramide synthase),減少葡萄糖腦苷脂生成。
- 這些藥物僅核准用於成人,但部分個案曾在嬰兒與兒童仿單外(off-label)試用。
- Miglustat 在歐洲核准用於 NPC 兒童。
造血幹細胞移植 Hematopoietic Stem Cell Transplantation
- 僅少數 LSD 有 HSCT 適應症。原理是移植骨髓衍生的循環血球成為所缺酵素的來源。
| 疾病 | 結果 | 定位 |
|---|---|---|
| MPS type I | 成功植入後,白血球與肝組織酵素活性恢復正常,器官腫大減輕;但骨骼疾病、心瓣膜疾病與角膜混濁等明顯病況仍存在 | 早期移植(理想上在出生後頭幾個月)可穩定神經認知功能,目前是重症病人的標準治療 |
| MPS type II | 似乎有益 | 結果資料較少 |
| 嬰兒型 Krabbe 病 | 結果不如 MPS type I 令人鼓舞 | 症狀出現早,且須在神經退化前開始治療,治療窗口較窄 |
Krabbe 病 HSCT 世代研究
- 18 名早期嬰兒型 Krabbe 病兒童於出生後 7 週內接受 HSCT。
- 5 名(28%)死亡:3 名死於移植期併發症、1 名死於手術併發症、1 名死於疾病進展。
- 存活兒童中除 1 人外(92%)都有認知障礙,多數無法獨立行走。
基因治療與未來方向 Gene Therapy and Future Directions
- 基因治療具潛力,多種 LSD 的臨床試驗正在進行。
- 以病毒載體把正確的基因拷貝送入細胞,給藥途徑包括靜脈、鞘內與腦室內。
- 一般認為基因治療的療效可能比 ERT 更持久;ERT 須每週或每兩週給藥。
- 僅核准用於成人或仍在研究中的其他療法,本章不討論。
- 未來合併療法可能會更普遍。
- 不論採用哪種治療,早期開始都有較好的臨床結果,因此新生兒科醫師在早期診斷與治療中扮演重要角色。
| 治療 | 作用原理 | 本章提到的適用疾病 | 限制或現況 |
|---|---|---|---|
| ERT | 補充所缺的酵素,減緩疾病進展 | Gaucher 病、多數黏多醣症、Pompe 病、Wolman 病等 | 蛋白質很少通過血腦障壁,對 CNS 疾病影響極小;須每週或每兩週給藥;Gaucher 病第二型不建議使用 |
| 受質減量療法 | 抑制上游酵素,減少儲積物生成 | Gaucher 病(miglustat、eliglustat);NPC 兒童(miglustat,歐洲核准) | Gaucher 病用藥僅核准用於成人,嬰兒與兒童屬仿單外試用 |
| HSCT | 移植骨髓衍生的循環血球成為酵素來源 | MPS type I、MPS type II、嬰兒型 Krabbe 病 | 僅少數 LSD 有適應症;骨骼、心瓣膜與角膜病況仍存在;須及早進行,Krabbe 病結果較不理想 |
| 基因治療 | 以病毒載體把正確基因拷貝送入細胞 | 多種 LSD 的臨床試驗進行中 | 具潛力,一般認為療效可能比 ERT 持久;仍在試驗階段 |
原文的共同結論:所有治療都只能減緩進展、不能治癒,而且開始得愈早,臨床結果愈好;這也是原文強調新生兒篩檢與新生兒科醫師角色的原因。病人確診後仍須持續監測疾病進展與併發症。
臨床反思:NICU 視角 Clinical Reflection—NICU Perspective
臨床上可帶走的重點
- 生病或外觀不尋常的新生兒,尤其呼吸窘迫、肝病、類敗血症而原因不明時,要把 LSD 放進鑑別診斷,因為這些表現會模仿常見新生兒疾病。
- 非免疫性胎兒水腫或不明原因腹水要想到 LSD;反覆胎兒流失或反覆胎兒水腫時,原文特別提到半乳糖唾液酸症。
- 胎兒水腫合併先天性魚鱗癬,考慮 Gaucher 病;腸胃道症狀、肝脾腫大合併腎上腺鈣化,強烈提示 Wolman 病。
- LSD 嬰兒沒有急性代謝失代償發作;常規檢驗正常或周邊血沒有空泡化細胞,都不能排除診斷。
- 篩檢陽性不等於罹病:要考慮偽缺乏對偶基因與意義未明變異,並與專家合作判斷誰真正需要治療。
- MPS type I 現在多在無症狀時診斷,新生兒科醫師要能諮詢家屬並與代謝專科合作。重症者早期 HSCT 是標準治療,理想上在出生後頭幾個月。
- ERT 愈早愈好,但對 CNS 疾病影響極小,Gaucher 病第二型不建議使用。
- Krabbe 病的 HSCT 治療窗口窄,即使在 7 週內移植,死亡與神經發展結果仍不理想,諮詢時要具體說明。
- 瀕死嬰兒要預先想好診斷檢體:尿液、DNA 保存用血液、纖維母細胞、肝組織等。
閱讀時請留意 Points to Verify
原文內部不一致
- Farber 病眼部:內文說可有細微黃斑櫻桃紅斑,Table 30.1 寫 Normal macula, corneal opacities。
- Farber 病心血管:內文說心臟可受侵,Table 30.1 心血管欄為「—」。
- GM1 gangliosidosis 心血管:內文說頭幾個月可發生心肌病變,Table 30.1 心血管欄為「—」。
- MPS I 發病:內文說重症在出生後 6 至 12 個月出現發展遲緩,Table 30.1 發病欄寫 Childhood。
- ML4 發病:內文為嬰兒期到 5 歲,Table 30.1 為 Birth–3 months。
- ML4 缺陷:內文明確指 mucolipin 1 缺乏為病因,Table 30.1 缺陷欄卻寫 Unknown,僅提部分 ganglioside sialidase 缺乏;同表基因欄則列出 MCOLN1 編碼 mucolipin 1。
- I-cell 病族群:內文說在 Ashkenazi 猶太人較常見,Table 30.1 寫 Panethnic。
- NPC 基因命名:內文寫 NPC1 或 NPC2 蛋白,Table 30.1 寫 NPC1 與 HE1;原文未說明 HE1 與 NPC2 的關係。
- NPC 發病:內文為出生到成年,Table 30.1 為 Birth–3 months,可能只反映新生兒期呈現的病例。
- 嬰兒型唾液酸儲積症:內文為「輕度」粗糙面容、「可能有」心臟擴大,Table 30.1 為 Coarse, dysmorphic 與 Congestive heart failure。
- 唾液酸症與半乳糖唾液酸症:唾液酸症一節定義為神經胺酸酶缺乏,卻同時寫 β-半乳糖苷酶降至約 15%、cathepsin A 明顯下降;這些描述與下一節半乳糖唾液酸症的機轉重疊,是否放錯段落請查核。
- Krabbe 酵素名稱:內文為 galactocerebroside β-galactosidase,Table 30.1 為 galactocerebrosidase deficiency,疑為同一酵素的不同稱呼,原文未說明。
疑似誤植或文句不清
- ML4:原文印為 An usual feature of ML4 is the presence of achlorhydria,可能少了字母,筆記僅寫「有胃酸缺乏」。
- NPC:原文寫 misdiagnosed as fetal hepatitis,筆記照譯「胎兒肝炎」;出現在新生兒期段落,用字請查核。
- 產前診斷:原文 measurements stored at substrate levels 語序不通,筆記依上下文解讀為測定受質儲積量。
- 腦苷脂定義:原文寫 additional sulfate group on galactose,筆記照寫,請查核此句是否完整。
- Table 30.1 GNPTAB 位置:已對照原書,表中確實印為 12p23.2,筆記照錄;是否為誤植無法由本章確認,請查核。