PART VIII · METABOLIC DISORDERS OF THE NEWBORN · CHAPTER 29
碳水化合物、氨、胺基酸與有機酸代謝的先天性異常Inborn Errors of Carbohydrate, Ammonia, Amino Acid, and Organic Acid Metabolism
本章重點 Key Points
- 氨、碳水化合物、胺基酸、脂肪酸、酮體與粒線體能量代謝的先天性代謝異常(inborn errors of metabolism),都可能在新生兒期以急性、危及生命的方式表現;新生兒科醫師必須熟悉各類疾病的症狀、檢驗、診斷方法,以及經驗性與特異性處置。
- 新生兒篩檢(newborn screening, NBS)只涵蓋部分疾病。它帶來症狀前診斷與預後改善,但篩不到、結果未回、追蹤未完成時,仍會以臨床症狀表現,所以臨床辨識不能省略。
- 血氨是關鍵檢驗:新生兒血氨 >150 μmol/L 應懷疑先天性代謝異常;尿素循環異常(UCD)常伴原發性呼吸鹼中毒,有機酸血症則以高陰離子間隙代謝性酸中毒、酮症、乳酸上升為特徵。任何疑似敗血症或腸阻塞的嗜睡新生兒都該驗血氨。
- 急性處置共通原則:短暫停蛋白(不超過 12–24 小時)、高熱量(高濃度靜脈葡萄糖,排除脂肪代謝異常後加脂肪乳劑)、逆轉異化,並依疾病加上清氮藥物、精胺酸、肉鹼、鈷胺素、生物素或透析,全程與生化遺傳專家合作。
- 例外要記得:高濃度葡萄糖會加重丙酮酸去氫酶(PDH)缺乏等粒線體能量代謝異常的乳酸中毒;已知或疑似精胺酸酶 1 缺乏不可給精胺酸;MCADD 應避免 MCT;交換輸血無法有效清除氨。
- 新生兒典型線索:古典型半乳糖血症(黃疸、凝血異常、大腸桿菌敗血症);Pompe 病(低張力、肥厚性心肌病、短 PR 與巨大 QRS);楓糖尿症(48 小時起餵食差、尖銳哭聲、腦水腫);非酮性高甘胺酸血症(呼吸暫停、頑固性癲癇、爆發抑制腦波);異戊酸血症(汗腳味)。
- 脂肪酸氧化異常的共通表現是低酮性低血糖、肝病、心肌與骨骼肌病變、橫紋肌溶解,治療核心是避免長時間禁食;長鏈型再加限長鏈脂肪與 MCT 或 triheptanoin。
- 乳酸/丙酮酸比值有助縮小先天性乳酸中毒的鑑別:PDH 缺乏低至正常(10–20),ETC 缺陷明顯升高(>25)。這類疾病不在 NBS 範圍內。
- 除第一線生化與分析物檢測外,外顯子或基因體定序在 NICU 重症兒童的診斷價值已獲證實,並逐漸被採用為第一或第二線檢查。
導論 Introduction
- 許多先天性代謝異常都以新生兒期急性、致命疾病為特徵,範圍包括氨、碳水化合物、胺基酸、脂肪酸、酮體與粒線體能量代謝。新生兒科醫師需要掌握每一類疾病的臨床症狀、檢驗發現、診斷方法與處置(見 Table 29.1)。
- NBS 的價值與限制:NBS 只涵蓋每類疾病中的一部分。它讓許多患者在症狀出現前就被找到,得以及早治療並改善預後;但環境與生物因素、以及各地 NBS 與追蹤流程,仍可能使患者在篩檢發揮作用前就出現症狀。
- 使 NBS 無法發現或延遲發現的情況:
- 該病不在 NBS 偵測範圍,或偵測不完全。
- 新生兒在 NBS 結果報告前就已有症狀。
- 追蹤檢查尚未完成。
- 熟悉這些疾病的特徵性徵象,才能及早臨床辨識,並啟動可能救命的經驗性處置(見 Table 29.2)。
- 檢查策略:應做第一線生化與分析物檢測;同時,廣泛 DNA 定序(外顯子或基因體)已證實對 NICU 重症兒童的遺傳與代謝疾病診斷有用,並逐漸被採用為第一線或第二線檢查。
- 新生兒期以外才出現症狀的嬰兒也應考慮先天性代謝異常,因為這些疾病每一種都可能有晚發型表現。
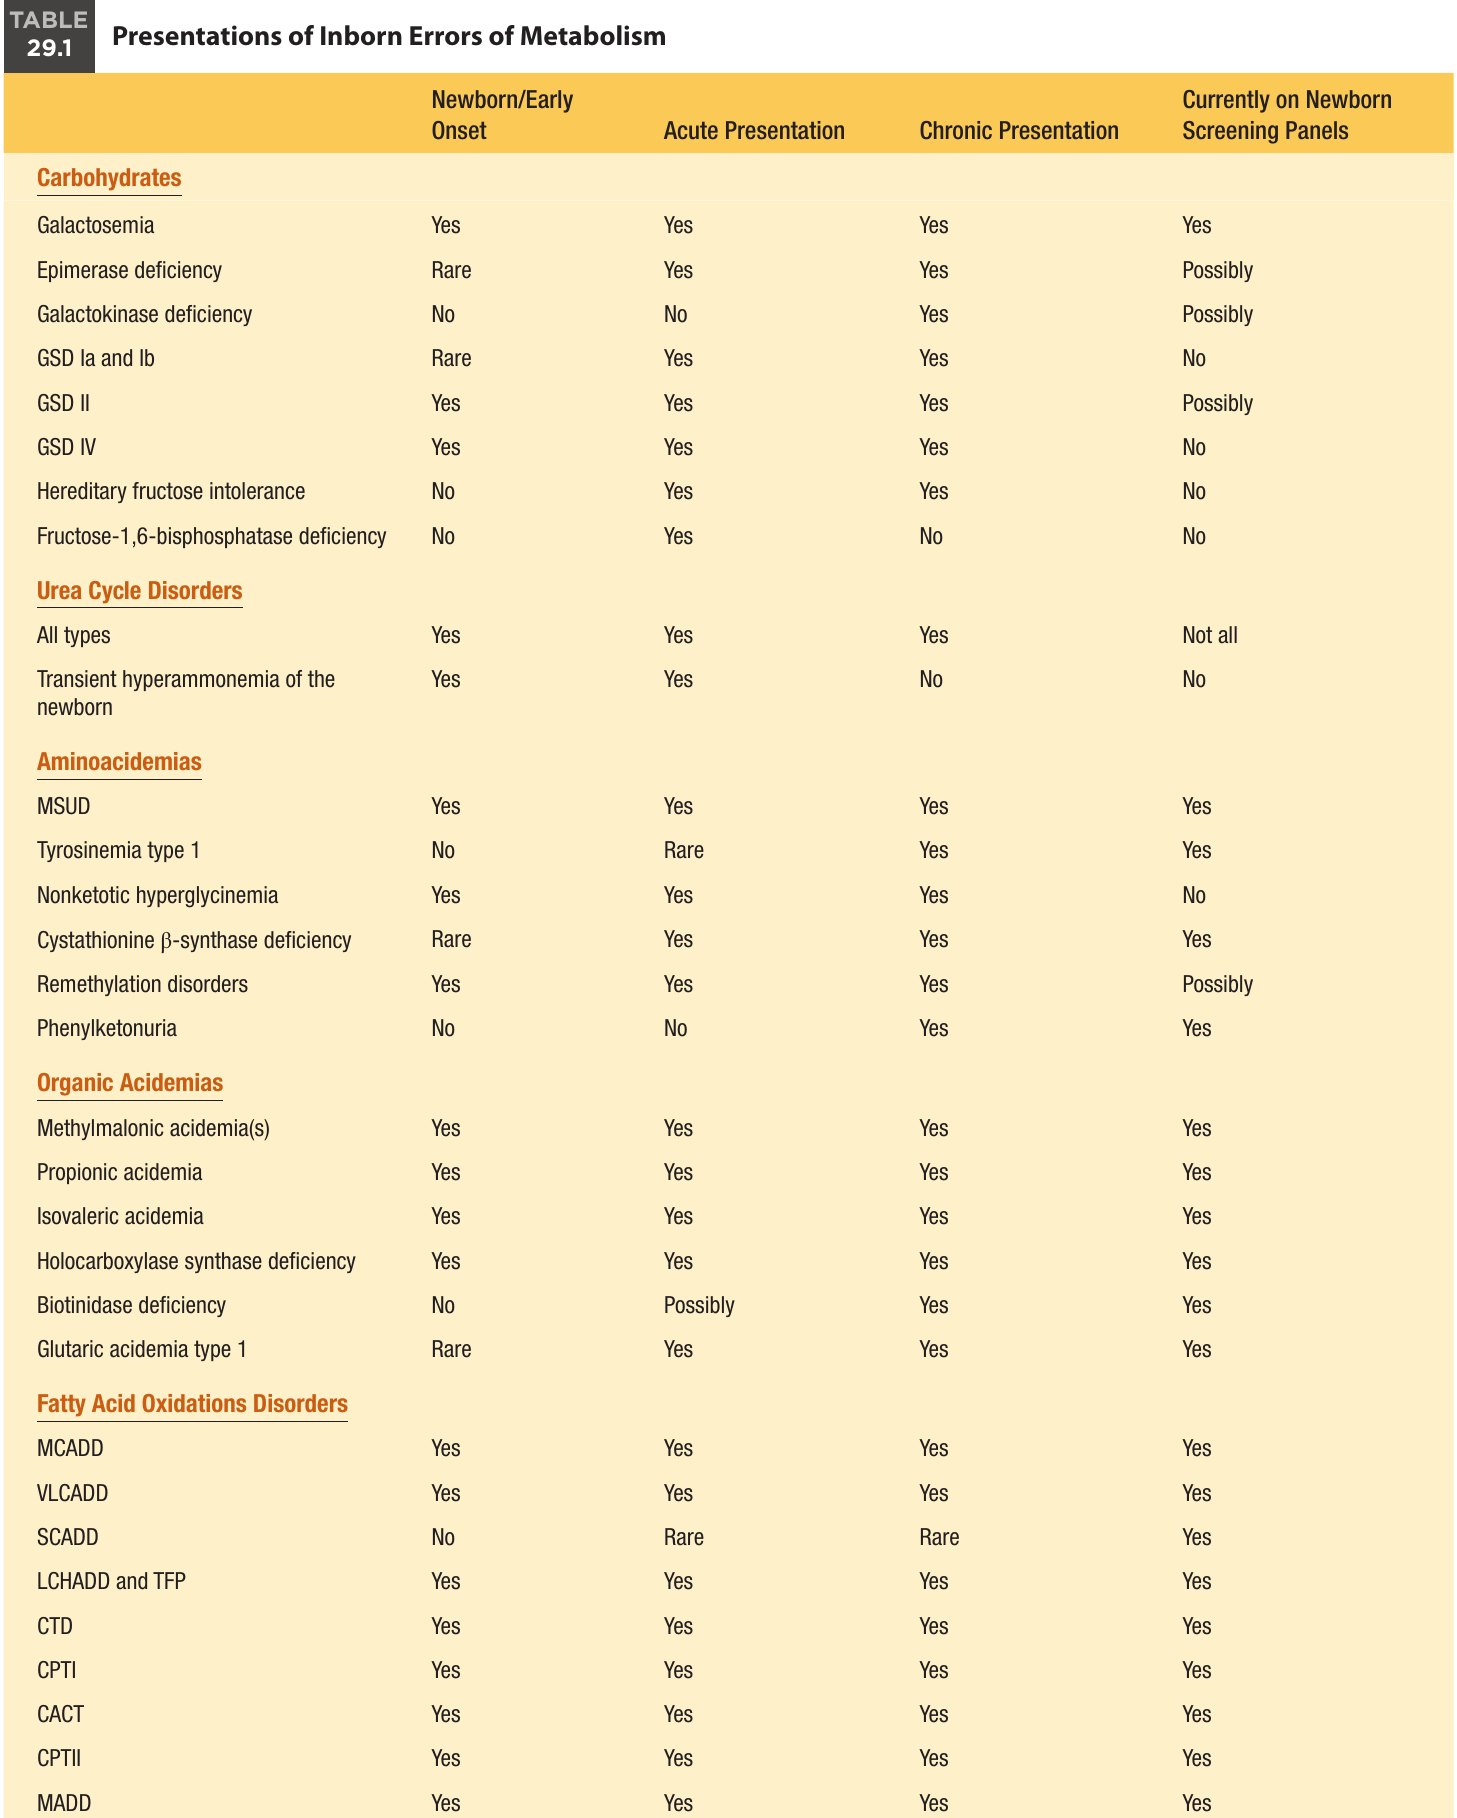
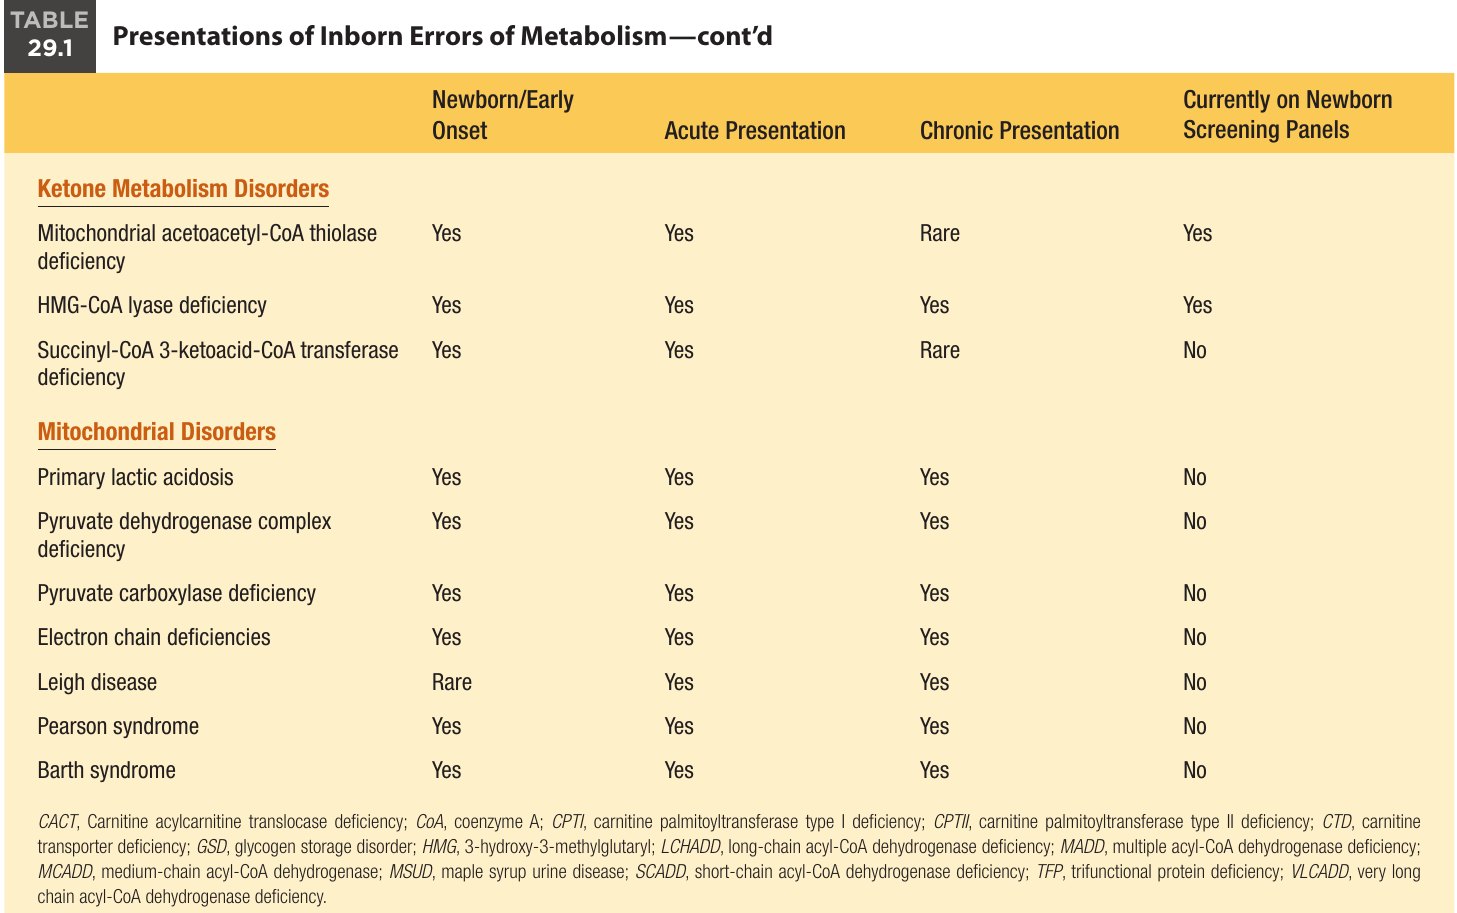
Table 29.1 重點整理
- NBS 為 Yes:半乳糖血症、MSUD、第 1 型酪胺酸血症、胱硫醚 β-合成酶缺乏、PKU、MMA、PA、IVA、全羧化酶合成酶缺乏、生物素酶缺乏、GA1、表列全部脂肪酸氧化異常(MCADD、VLCADD、SCADD、LCHADD/TFP、CTD、CPTI、CACT、CPTII、MADD)、粒線體乙醯乙醯-CoA 硫解酶缺乏、HMG-CoA 裂解酶缺乏。
- NBS 為 Possibly:表異構酶缺乏、半乳糖激酶缺乏、GSD II、再甲基化異常。
- UCD:全部類型為 Not all(不是全部都篩)。
- NBS 為 No:GSD Ia/Ib、GSD IV、遺傳性果糖不耐症、果糖-1,6-雙磷酸酶缺乏、新生兒暫時性高血氨、非酮性高甘胺酸血症、琥珀醯-CoA 3-酮酸-CoA 轉移酶缺乏,以及所有粒線體疾病。
- 新生兒/早發為 No:半乳糖激酶缺乏、遺傳性果糖不耐症、果糖-1,6-雙磷酸酶缺乏、第 1 型酪胺酸血症、PKU、生物素酶缺乏、SCADD。
- 新生兒/早發為 Rare:表異構酶缺乏、GSD Ia/Ib、胱硫醚 β-合成酶缺乏、GA1、Leigh 病。
- 急性表現不典型:半乳糖激酶缺乏與 PKU 為 No;第 1 型酪胺酸血症與 SCADD 為 Rare;生物素酶缺乏為 Possibly。
- 慢性表現不典型:果糖-1,6-雙磷酸酶缺乏與新生兒暫時性高血氨為 No;SCADD、粒線體乙醯乙醯-CoA 硫解酶缺乏、琥珀醯-CoA 3-酮酸-CoA 轉移酶缺乏為 Rare。
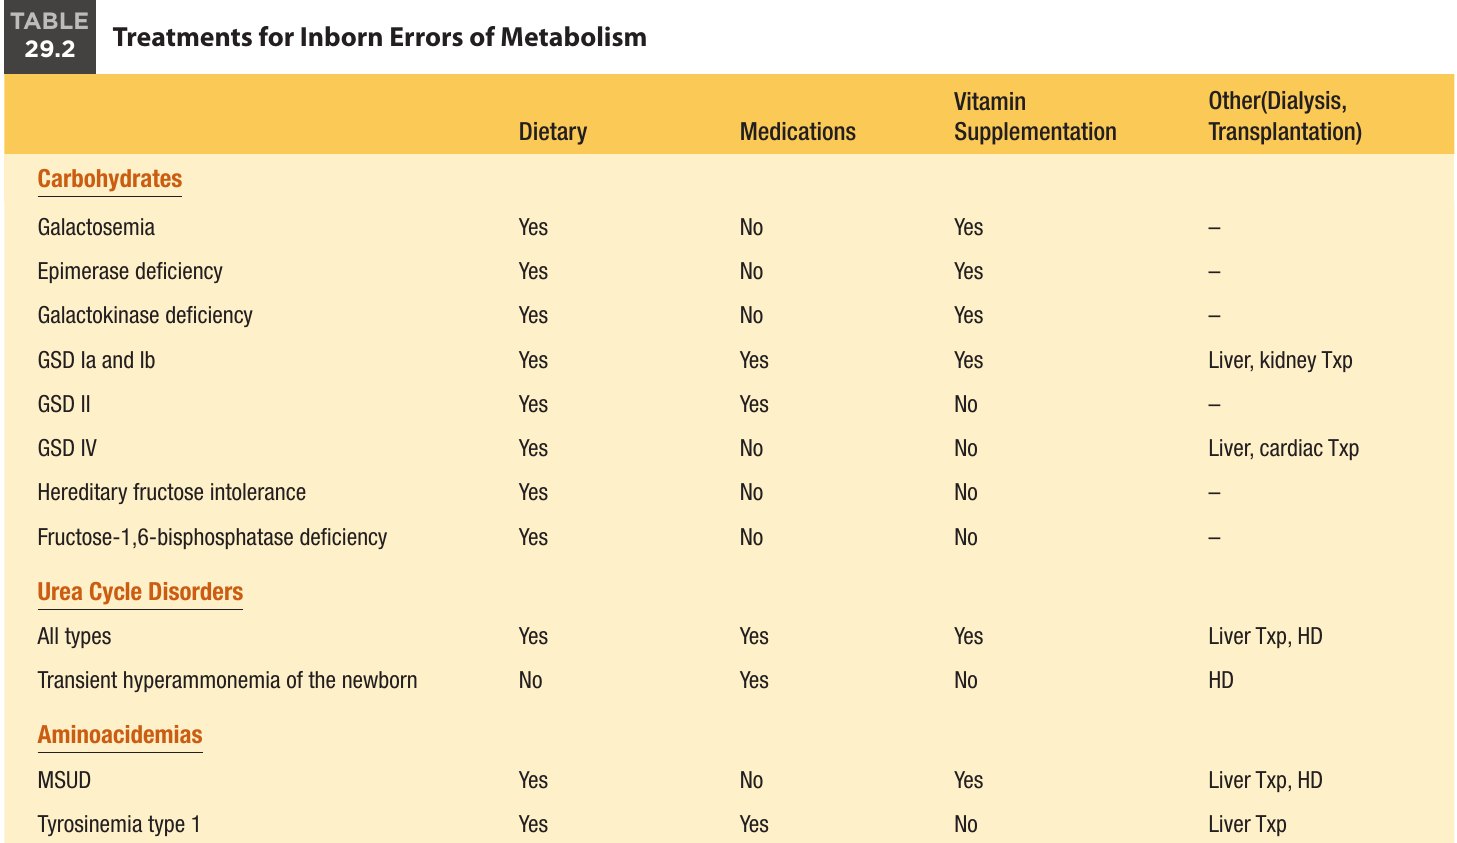
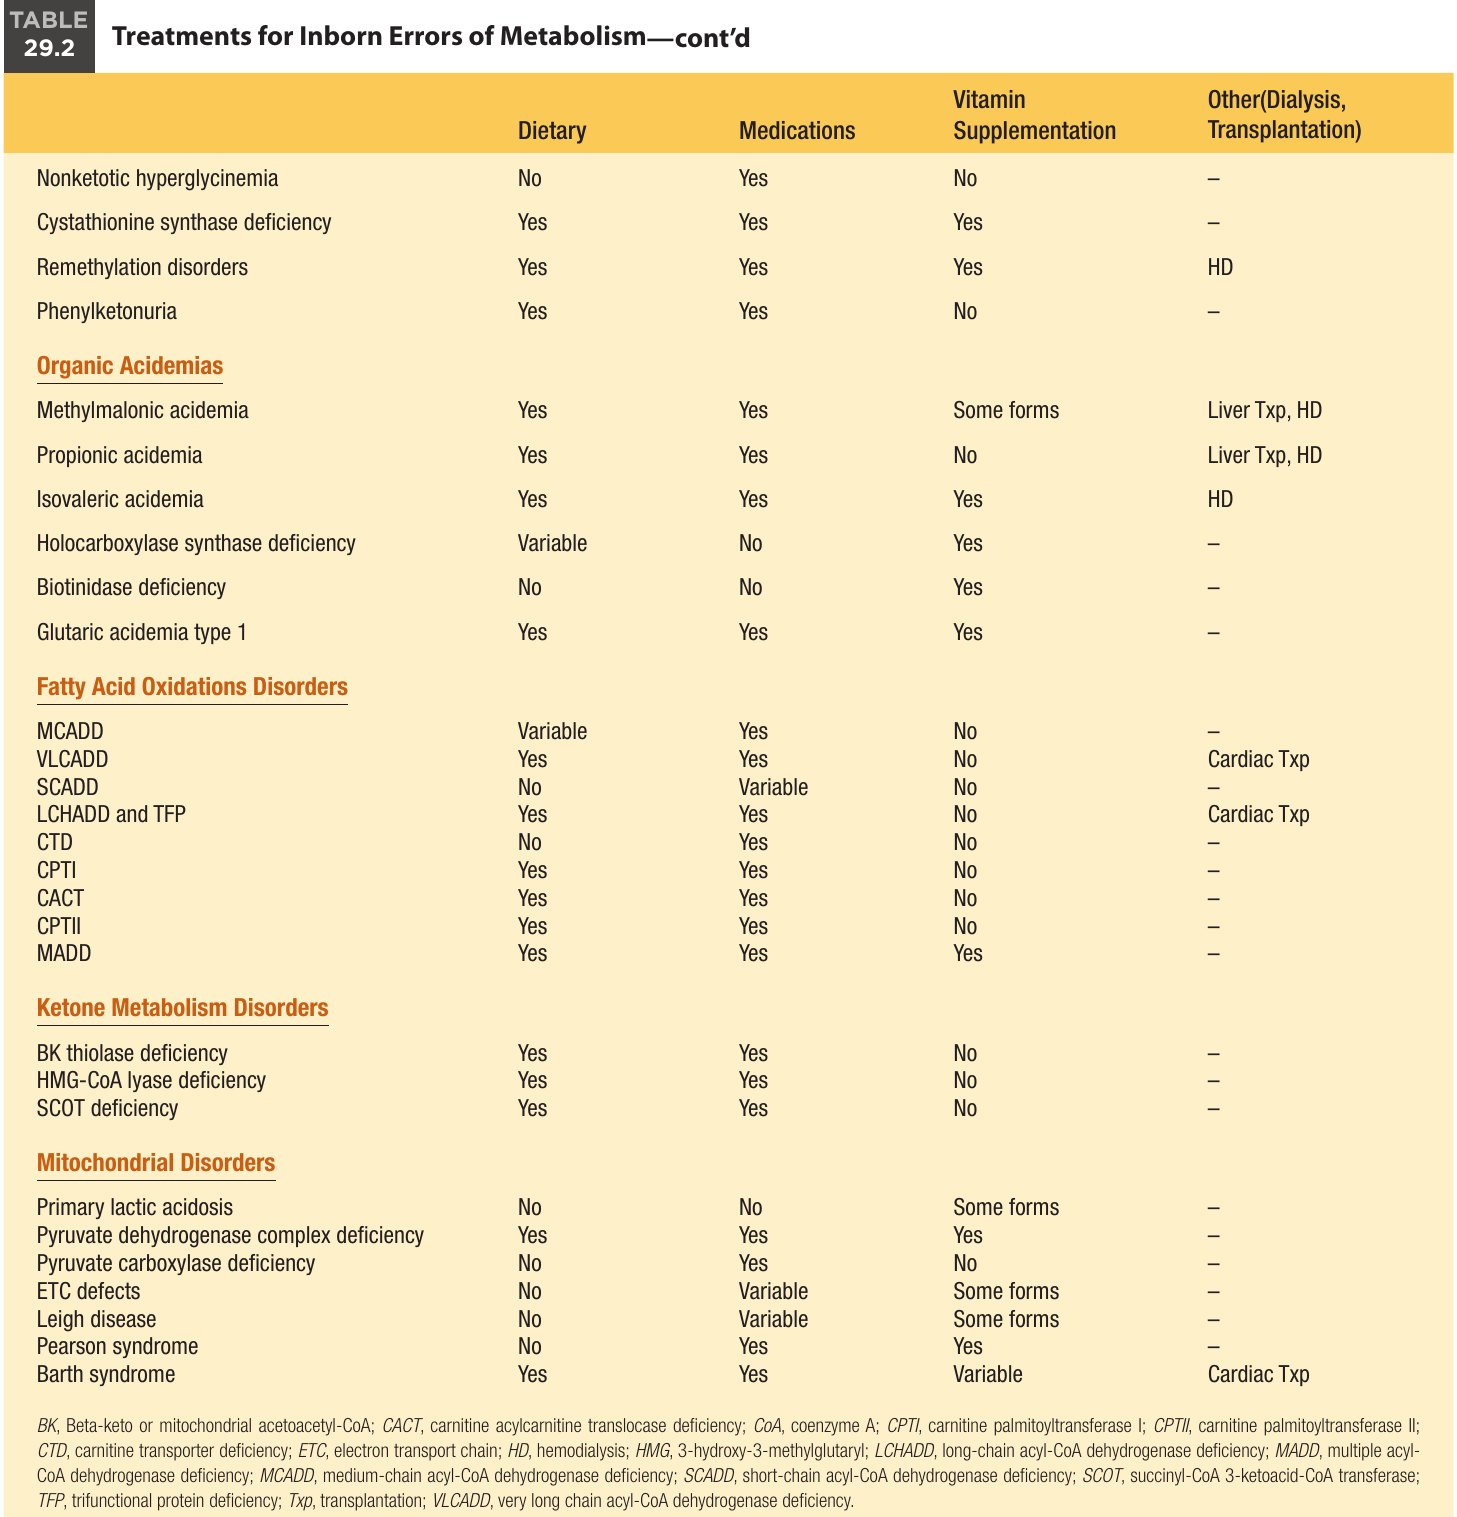
Table 29.2 重點整理
- 可能用到肝移植:UCD(全部類型)、MSUD、第 1 型酪胺酸血症、MMA、PA;GSD Ia/Ib 為肝、腎移植;GSD IV 為肝、心臟移植。
- 可能用到血液透析(HD):UCD、新生兒暫時性高血氨、MSUD、再甲基化異常、MMA、PA、IVA。
- 可能用到心臟移植:VLCADD、LCHADD/TFP、Barth 症候群(另有 GSD IV)。
- 單靠維生素、無需飲食與藥物:生物素酶缺乏(飲食 No、藥物 No、維生素 Yes);全羧化酶合成酶缺乏飲食為 Variable。
- 飲食治療為 No:新生兒暫時性高血氨、非酮性高甘胺酸血症、生物素酶缺乏、SCADD、CTD,以及原發性乳酸中毒、PC 缺乏、ETC 缺陷、Leigh 病、Pearson 症候群。MCADD 飲食為 Variable。
- 藥物為 Variable:SCADD、ETC 缺陷、Leigh 病。
- 維生素為 Some forms:MMA、原發性乳酸中毒、ETC 缺陷、Leigh 病;Barth 症候群為 Variable。
碳水化合物代謝異常 Carbohydrate Metabolism Disorders
半乳糖血症 Galactosemia
定義與機轉
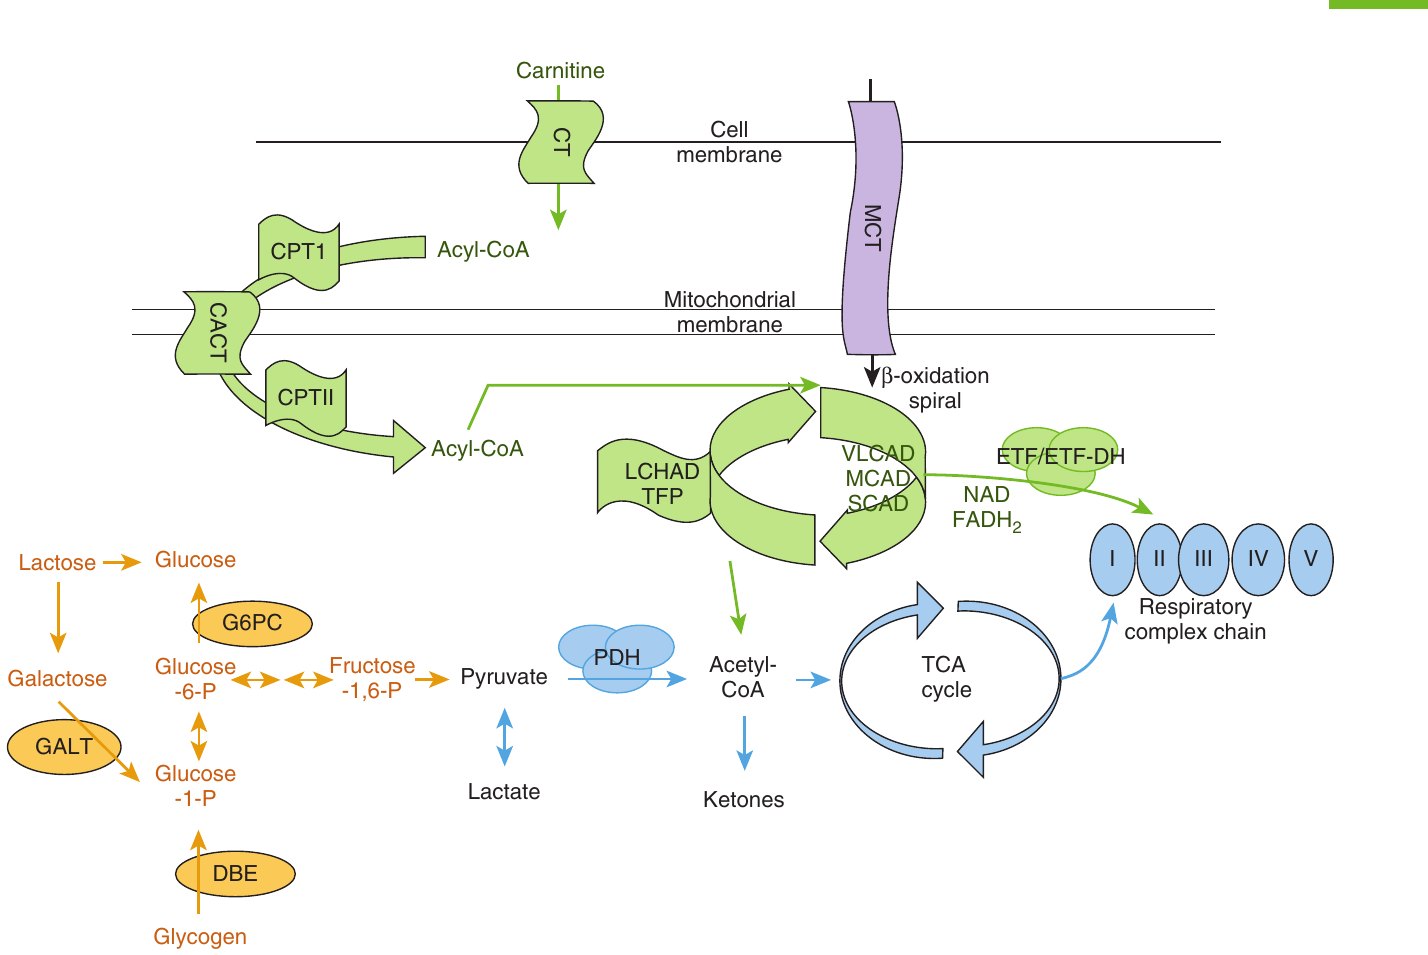
- 血中半乳糖升高,來自半乳糖轉為葡萄糖路徑上三個酶之一的缺陷(Fig. 29.1)。
- 新生兒期最有臨床意義的是嚴重的半乳糖-1-磷酸尿苷轉移酶(galactose-1-phosphate uridyltransferase, GALT)缺乏,俗稱古典型半乳糖血症(classic galactosemia)。它是新生兒黃疸與凝血異常的原因之一,會危及生命,也是 NBS 的主要目標。
- 另兩個酶缺陷:半乳糖激酶(galactokinase)與尿苷二磷酸半乳糖-4-表異構酶(UDP-galactose-4-epimerase)缺乏。
- 攝入乳糖(葡萄糖與半乳糖組成的雙醣)後,受質半乳糖-1-磷酸累積,半乳糖與次級代謝物半乳糖醇(galactitol)、半乳糖酸(galactonate)也累積。
- 半乳糖醇升高可造成特徵性「油滴狀」(oil drop)白內障,可能出生時就存在。
- 其他代謝物在肝、腎、腦、卵巢功能異常中的角色仍不明;可能同時涉及尿苷結合型半乳糖-1-磷酸不足,以及累積代謝物的毒性。
流行病學與變異型
- 古典型半乳糖血症在美國與歐洲的頻率估計為每 60,000–75,000 名新生兒 1 例。
- 有臨床意義不明的較輕型,例如 Duarte 變異型:酶活性約為野生型的 25%,常因 NBS 異常被發現,目前認為不需治療。
新生兒篩檢的細節與陷阱
- 方法因州而異,包括測「總半乳糖」(半乳糖加半乳糖-1-磷酸)與 GALT 酶活性。NBS 異常後可做 GALT 基因常見突變分析。
- 測分析物的州可能順帶發現半乳糖激酶或表異構酶缺乏;只靠 GALT 酶活性的篩檢找不到這兩種病。
- 偽陰性:
- 輸過紅血球可造成半乳糖血症 NBS 偽陰性,也影響血紅素病變偵測。NBS 前輸血者需在輸血後至少 4 週追蹤這兩項檢查。NBS 準確性取決於嬰兒室提供的資訊。
- 採檢前未喝過含乳糖奶(母乳或非大豆配方)者半乳糖可能不高;若方法是分析物而非酶活性,可能偽陰性。
- 偽陽性:若以酶活性篩檢,炎熱天氣會使酶變性而出現偽陽性。
- 突變分析與酶活性可區分古典型(GALT 活性 <1% 對照)與預後較好的變異型/非古典型(1%–10% 對照)。
檢驗特徵
- 發病時總血半乳糖可升高,紅血球半乳糖-1-磷酸(Gal-1-P)與尿半乳糖醇上升。
- 嚴重高半乳糖血症階段尿液還原物質陽性;限制半乳糖後數小時內消失。
- 床邊血糖機可能出現假性血糖升高。
- 開始無乳糖飲食後 Gal-1-P 下降,但很少恢復正常,終生偏高。治療有目標範圍,目前短期與長期飲食治療的目標就是把 Gal-1-P 維持在此範圍內。
臨床表現
- 未治療時可在生後數天到數週出現嚴重多器官(肝、腎)疾病。
- 最常見症狀:嘔吐、餵食差、生長遲滯、嗜睡;理學檢查有黃疸與肝腫大。
- 約 10% 發生敗血症,常為大腸桿菌(Escherichia coli),其他包括 Klebsiella 與 Enterobacter。
- 特徵性檢驗:間接型高膽紅素血症,以及明顯肝衰竭樣表現,凝血指標的惡化與轉胺酶上升不成比例。
- 持續攝入乳糖/半乳糖,肝病可進展為肝硬化,併門脈高壓與脾腫大;也可能出現腎 Fanconi 症候群。
- 白內障可在未治療者生後最初幾週出現,有些出生時就有。
治療
- 肝病處置為限制半乳糖與支持療法;凝血異常在數天內緩解。
- 一懷疑就應開始無乳糖配方,這可能救命。太早換成大豆配方可能掩蓋疾病症狀。
- 早期飲食限制已使重症表現與新生兒死亡率改善。
- 終生建議限制乳糖飲食,但有鈣與維生素 D 缺乏的明顯風險,必須補充。限制乳製品與高半乳糖的非乳製食物(水果、豆類、蔬菜);含半乳糖蔬果的限制未必需要終生。
- 體內也有部分內生性半乳糖。治療遵從性靠頻繁監測 Gal-1-P。
長期預後
- 生長與餵食可恢復正常,但治療後仍可能發生:言語語言障礙、智力與認知功能低於平均、白內障、原發性卵巢功能不全(多數女性)、骨密度下降、震顫、肌張力異常、協調問題或嚴重共濟失調。
- 這些併發症原因不明,飲食限制也不一定能改善。
NBS 的效益爭議
- NBS 改變了古典型的臨床結局;若結果能在生後 3–4 天、明顯症狀出現前提供,常可避免住院。
- 歐洲半乳糖血症 NBS 系統性回顧:篩檢方法、切點與篩檢年齡差異很大;死亡率 0%–100%;對變異型的治療與追蹤時機沒有共識;支持 NBS 的證據被認為不足。
- 成本效益評估最大的干擾因素是偽陽性率及其對家庭的影響。
表異構酶缺乏型半乳糖血症 Epimerase Deficiency Galactosemia
- 尿苷二磷酸半乳糖 4-表異構酶(GALE)缺乏有多種型態。
- 全身型(generalized):所有組織都缺酶,表現可類似 GALT 缺乏;未治療可出現嚴重肝腎疾病,可由紅血球酶活性診斷。
- 周邊型或中間型(peripheral/intermediate):紅血球酶活性缺乏,其他組織(白血球、纖維母細胞)正常或僅部分下降;吃一般含乳糖飲食也不會出現症狀。
- 以分析物篩檢古典型的州,NBS 可能發現本病:Gal-1-P 升高而 GALT 酶檢測正常。
- 有症狀時治療與 GALT 缺乏相同。
半乳糖激酶缺乏 Galactokinase Deficiency
- 半乳糖激酶(GALK)缺乏:半乳糖升高而 Gal-1-P 正常;半乳糖醇也升高,未治療可出現緻密白內障。
- 也與偽腦瘤(pseudotumor cerebri)相關,但本病不造成全身性影響。
- 與 GALE 缺乏一樣,以分析物篩檢的州可能經 NBS 發現,GALT 酶檢測正常。
- 白內障可在新生兒期出現;若在生後 4–8 週前開始限制半乳糖,早期治療可能改善或消除白內障。
- 近期 GalNet 登錄資料另發現新生兒併發症:轉胺酶升高、出血傾向與腦病變。
- 可能需要限制飲食半乳糖,但程度比 GALT 缺乏輕。
| GALT 缺乏(古典型) | GALE 缺乏 | GALK 缺乏 | |
|---|---|---|---|
| Gal-1-P | 升高 | 升高 | 正常 |
| GALT 酶檢測 | 缺乏(<1% 對照) | 正常 | 正常 |
| 主要表現 | 肝腎多器官疾病、凝血異常、敗血症、白內障 | 全身型類似 GALT;周邊/中間型吃一般飲食無症狀 | 白內障、偽腦瘤;新生兒可有轉胺酶升高、出血傾向、腦病變 |
| NBS | 主要目標 | 分析物法可能發現 | 分析物法可能發現 |
| 飲食 | 終生限乳糖並補鈣與維生素 D | 有症狀時同 GALT | 可能需要,較輕度限制 |
肝醣儲積症 Glycogen Storage Diseases
- 肝醣儲積症(glycogen storage diseases, GSDs)源於肝醣合成或用於產能的異常。
- 分類:以肝為主(I、IIIb、IV、VI、IX 型);以肌肉為主(II、V、VII 型);混合型(IIIa 型與部分 IX 型)。
- 低血糖常是肝型 GSD 的首發表現。
- 多數為體染色體隱性;例外是 GSD IXa 與 IXd(分別為肝與肌肉磷酸化酶激酶缺乏),屬 X 性聯。
- 嚴重 GSD II 伴嬰兒型心肌病變,是 NICU 最可能遇到的 GSD。
- 因疾病光譜寬,治療效果不一;目前多項臨床試驗進行中,包括針對 GSD 1a、GSD II 等多型的基因治療技術。
肝型肝醣儲積症 Hepatic Glycogen Storage Diseases
- 機轉:GSD I 為葡萄糖-6-磷酸酶缺乏(von Gierke 病,Ia 型)或葡萄糖-6-磷酸轉運缺陷(Ib 型)。葡萄糖-6-磷酸酶同時在肝醣分解與糖質新生扮演關鍵角色(Fig. 29.1)。
- 頻率:GSD I 約每 100,000 名新生兒 1 例,80% 為 Ia 型;Ashkenazi 猶太人因創始突變約 1/20,000。
- 為何新生兒期可能看不出來:新生兒餵食頻繁,可能避免症狀性低血糖與肝腫大。
- 主要臨床表現:生長遲滯、肝腫大造成腹圍增大、低血糖。
- 主要檢驗:快速禁食性低血糖(通常幾小時內),伴酮症與乳酸中毒。因乳酸很高,低血糖時病人可能看起來相對沒症狀。
- 年紀較大者可見高膽固醇、高三酸甘油酯與高尿酸血症。
- 腎臟:造成局部節段性腎絲球硬化與進行性腎功能不全。
- GSD Ib:因嗜中性白血球低下與功能缺陷而反覆感染,發炎性腸道疾病可在生後第一年出現。
- 診斷:現多以 G6PC(Ia)與 SLC37A4(Ib)定序確認,也可做肝切片測酶活性。
- 治療:
- 目標是預防低血糖及其造成的腦傷與生長遲滯:頻繁餵食,限制乳糖與蔗糖(其衍生的半乳糖、果糖會進入受阻路徑)。
- 夜間必須、白天也常需要連續鼻胃管灌食或生玉米澱粉團注;能改善血糖控制與生長,但無法完全矯正其他生化異常。
- 需要針對併發疾病與急症的完整計畫。
- Ib 型的嗜中性白血球低下可用顆粒球群落刺激因子治療。
- 肝移植已證實能改善代謝控制、禁食低血糖與生長。
肌肉型肝醣儲積症 Muscular Glycogen Storage Diseases
Pompe 病(GSD II):最常見也最重要的肌肉型 GSD,又稱酸性 α-葡萄糖苷酶(acid alpha-glucosidase, GAA)缺乏、酸性麥芽糖酶缺乏或溶酶體 α-1,4-葡萄糖苷酶缺乏。
- 機轉:第一個被辨識的溶酶體儲積症(LSD)。溶酶體介導的肝醣降解缺陷使肝醣堆積於溶酶體內。
- 肌肉病理:空泡性肌病變;電子顯微鏡見溶酶體內肝醣儲積與細胞質游離肝醣。空泡 PAS 陽性、可被澱粉酶(diastase)消化、酸性磷酸酶陽性。
- 流行病學:荷蘭依新生兒血片三種常見突變篩檢,估計發生率 1/40,000;晚發型 1/57,000,古典嬰兒型 1/138,000。
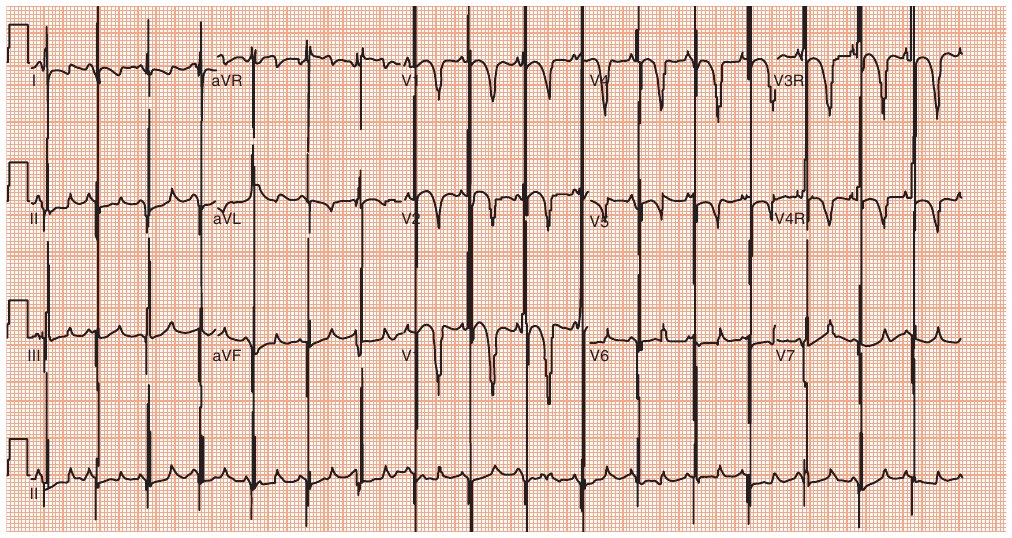
- 古典嬰兒型表現:低張力加肥厚性心肌病變。肌酸激酶、乳酸去氫酶、天門冬胺酸轉胺酶升高。
- 心電圖:異常,PR 間期短、所有導程 QRS 波巨大,提示雙心室肥厚(Fig. 29.2)。
- 晚發型:表現為肌病變,最早可在生後第二年診斷。
- 診斷:測乾血片(NBS 或診斷性檢驗)、纖維母細胞或肌肉切片的 GAA 活性下降。
- 任何 GAA 酶檢測後都建議做 GAA 基因定序確認:一是有偽缺乏等位基因(pseudodeficiency alleles,體外活性異常但體內正常),二是可避免肌肉切片。
- NBS:各州自行決定項目;因早期治療能明顯改善嬰兒發病型 Pompe 病(IOPD)預後,許多州已納入。
- 酶替代療法(ERT):目前唯一有效治療。NBS 加上早期 ERT 可改善心臟大小、肌肉病理、生長與粗大動作功能;但對 Wolff-Parkinson-White 等心律不整、吞嚥困難或骨質缺乏沒有改善。
- 早期治療者的長期追蹤:壽命延長、行走能力增加、不需機械通氣、肌力與功能增加。
- 基因治療研究中,小鼠模型結果有希望,初步臨床試驗正在實施。
Andersen 病(GSD IV):肝醣分支酶(glycogen branching enzyme)缺乏,此酶表現於多種組織。主要表現可為肝或肌肉疾病,可累及心臟或神經系統,最多有五種臨床型。
| 亞型 | 表現 |
|---|---|
| 致死性周產期神經肌肉型 Fatal perinatal neuromuscular | 胎兒運動不能序列(羊水過多、胎動減少、胎兒水腫)併新生兒死亡;或低張力、肌肉萎縮、關節攣縮,於新生兒期死於心肺衰竭 |
| 先天性神經肌肉型 Congenital neuromuscular | 極度低張力、需機械通氣的呼吸窘迫、擴張性心肌病變,嬰兒早期死亡 |
| 進行性肝型(古典型) Progressive hepatic | 出生時常正常,之後生長遲滯、低張力,可能進行性肝功能異常至肝硬化,以及心肌病變,分別需肝與心臟移植;即使肝移植仍可能死於進行性心肌病變 |
| 非進行性肝型 Non-progressive hepatic | 原文僅列名 |
| 兒童神經肌肉型 Childhood neuromuscular | 原文僅列名 |
- GSD IV 為罕見體染色體隱性疾病;以 GBE1 定序,或肌肉、肝、皮膚纖維母細胞的酶活性異常確認。
- 前兩型為罕見神經肌肉亞型,可在新生兒期表現。
果糖代謝異常 Fructose Metabolism
遺傳性果糖不耐症 Hereditary Fructose Intolerance
- 主要的果糖代謝疾病(HFI),罕見體染色體隱性,由攝入果糖、蔗糖或山梨醇誘發。
- 何時出現:斷離母乳或配方、添加果汁或水果時,或使用含果糖配方時。
- NICU 相關:受影響的嬰兒或新生兒若因小型操作給蔗糖溶液止痛,可能發生低血糖;此時應考慮 HFI。
- 臨床:蒼白、嗜睡、餵食差、嘔吐、稀便、生長差、肝腫大。
- 檢驗(攝入果糖時):低血糖、乳酸血症、高尿酸血症、轉胺酶升高、尿還原物質陽性。
- 有新生兒使用含果糖配方後發生危及生命急性肝衰竭的報告;可能合併腎小管功能異常。
- 診斷:肝組織酶活性及/或 ALDOB 定序。
- 治療:從飲食與藥物中去除果糖、蔗糖與山梨醇。實務上完全去除相當困難,但這是最佳預後所必需。
- 目前沒有 HFI 的新生兒篩檢。
果糖-1,6-雙磷酸酶缺乏 Fructose-1,6-Bisphosphatase Deficiency
- 不是果糖代謝異常,而是糖質新生異常;但和其他糖質新生異常一樣,治療可能包含少量限制飲食果糖。
- 可在新生兒期(肝醣儲備有限)以乳酸中毒與低血糖表現,之後臨床無症狀,再於禁食或果糖負荷時發作(通常 2 歲前)。
- 急性危象類似 HFI 與 GSD Ia,酸中毒加低血糖時三者都在鑑別診斷內。
- 極罕見體染色體隱性,FBP1 基因突變,發生率估計 1/350,000 至 1/900,000。
尿素循環異常 Urea Cycle Disorders
定義、分類與流行病學 Overview and Classification
- 尿素循環負責移除多餘的氮。尿素循環異常(urea cycle disorders, UCD)使氨合成尿素受阻,古典上於新生兒期表現,但任何年齡都可能發生。
- 蛋白異化(如生病、進食差)或飲食蛋白過量會誘發高血氨症狀。
- 治療原則:限制飲食蛋白以控制異化,並用清氨藥物或透析移除毒性產物(主要是氨)。
| 類別 | 疾病 |
|---|---|
| 近端(粒線體) Proximal | N-乙醯麩胺酸合成酶缺乏(NAGS)、胺甲醯磷酸合成酶 I 缺乏(CPSI)、鳥胺酸胺甲醯轉移酶缺乏(OTCD) |
| 遠端(細胞質) Distal | 精胺琥珀酸合成酶缺乏(ASS 缺乏,瓜胺酸血症第 I 型,CIT1)、精胺琥珀酸裂解酶缺乏(ASL 缺乏,精胺琥珀酸尿症,ASA)、精胺酸酶 1 缺乏 |
| 粒線體膜轉運 | 粒線體鳥胺酸轉運蛋白 1 缺乏(高血氨-高鳥胺酸血症-高瓜胺酸尿症症候群);粒線體天門冬胺酸-麩胺酸轉運蛋白缺乏(瓜胺酸血症第 II 型,citrin 缺乏) |
| 細胞膜轉運 | 離胺酸尿性蛋白不耐症(lysinuric protein intolerance):影響離胺酸、精胺酸等陽離子胺基酸的腎小管運送,為多系統疾病,僅罕見以新生兒高血氨表現 |
- 全部 UCD 發生率估計 1/35,000;OTCD 最常見,估計 1/56,500。
- 除 OTCD 為 X 性聯外,其餘都是體染色體隱性。約 20% 異型合子女性一生中某時會出現症狀,部分在新生兒期。
尿素循環生化 Biochemistry of the Urea Cycle
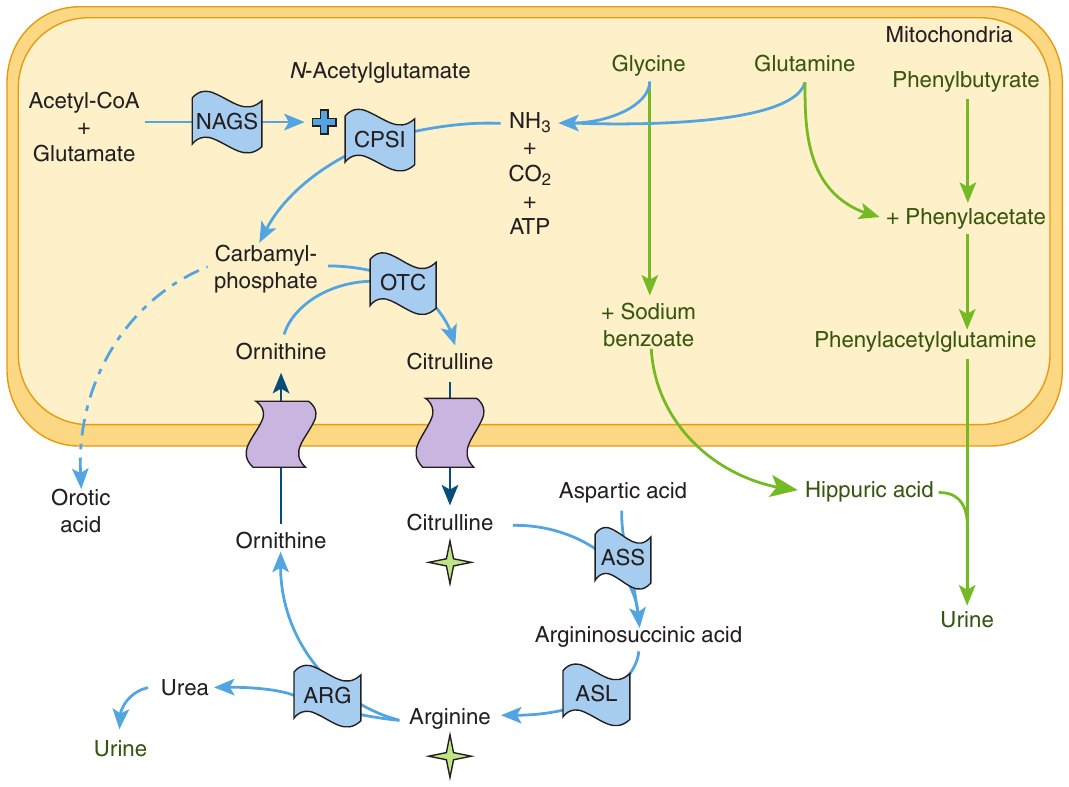
- 循環一圈:兩分子氨與一分子碳酸氫根合成一分子尿素。
- 氨中的氮來自肝臟胺基酸氮池,包括麩醯胺酸、麩胺酸與甘胺酸。
- NAGS生成 N-乙醯麩胺酸,這是 CPSI 必需的活化劑。
- CPSI將氨與碳酸氫根轉為胺甲醯磷酸。
- OTC將鳥胺酸與胺甲醯磷酸縮合為瓜胺酸。
- ASS將瓜胺酸與天門冬胺酸結合為精胺琥珀酸。
- ASL釋出延胡索酸,生成精胺酸。
- 精胺酸酶 1由精胺酸產生尿素排出,鳥胺酸重回循環。
臨床表現 Clinical Presentation
- 各種 UCD 的新生兒症狀相似,都源於高血氨。
- 新生兒重症:生後 24 小時以後開始意識進行性改變,由嗜睡、昏沉到無反應。
- 典型症狀:餵食差、嘔吐、過度換氣(氨升高造成,導致原發性呼吸鹼中毒)、體溫不穩。可有周邊循環衰竭,進展至多器官衰竭。
- 血氨明顯升高造成急性腦病變,未治療會癲癇、昏迷、死亡。
- 這些症狀可類似敗血症或腸阻塞,任何這樣的嬰兒都應驗血氨;若升高應快速治療。
- 晚發型:反覆嘔吐、共濟失調、肝功能異常或肝衰竭樣表現併凝血異常、產後精神病,以及攻擊、激躁、躁狂、人格改變等精神症狀。
神經毒性與併發症
- 沒有快速治療時,重度 UCD 幾乎都會致命或造成嚴重不可逆腦傷。首要目標是移除具神經毒性的過量氨。
- 氨影響發育中腦部的胺基酸路徑、神經傳導物質、能量生成、一氧化氮合成、軸突與樹突生長及訊號傳遞。
- 過量麩醯胺酸可能造成成熟腦的腦腫脹與水腫。
- 急性高血氨可伴轉胺酶升高與肝合成功能異常或肝衰竭樣表現,評估轉胺酶與凝血指標很重要。
近端與遠端的差別
- 近端 UCD 報告上較早發病、血氨峰值較高、平均住院較久。
- OTCD 與 CPSI 病人首次因高血氨住院:55% 在 ≤2 天,84% 在 <7 天。
- OTCD 男性近半在 0–30 天內發病,女性僅 4%。
檢驗與診斷 Laboratory Evaluation and Diagnosis
血氨判讀門檻
- 血氨升高是 UCD 的關鍵異常。採檢與處理問題可造成假性升高,但新生兒高血氨是醫療急症:若升高,應重驗,並立即開始進一步評估與處置。
- 新生兒正常血氨最高可達 110 μmol/L(注意確認單位,部分實驗室以 mg/dL 報告)。
- 新生兒 >150 μmol/L(255 mg/dL)應懷疑並評估先天性代謝異常。
- 較大嬰兒、兒童與成人參考範圍 <35 μmol/L(60 mg/dL)。
- 新生兒期發病的原發或次發性尿素循環異常,血氨可達數千。
- 新生兒高血氨鑑別:尿素循環缺陷、有機酸血症、脂肪酸氧化異常(FAOD)、碳酸酐酶 VA(CA-VA)缺乏、新生兒暫時性高血氨(THAN)。
- UCD 的高血氨常伴呼吸鹼中毒,因氨作用於腦幹呼吸控制中樞。新生兒原發性呼吸鹼中毒應促使醫師驗血氨。
- 及早請有先天性代謝異常診療經驗的遺傳科醫師參與至關重要。
- 特殊生化檢查:血漿胺基酸、血漿總與游離肉鹼、血漿醯基肉鹼譜、血漿總同半胱胺酸、血漿 B12、尿有機酸、尿胺基酸、定量尿乳清酸。用來評估 UCD,也評估可在新生兒期以明顯高血氨表現的 FAOD 與有機酸血症。
| 疾病 | 血漿胺基酸 | 其他 | NBS |
|---|---|---|---|
| 近端 UCD | 瓜胺酸下降 | OTCD:尿乳清酸增加,因檢出變異大,建議定量 | 低瓜胺酸敏感度差,篩檢效果不佳;僅少數州開始篩 |
| CIT1 | 瓜胺酸升高 | 血片瓜胺酸 | |
| ASA | 瓜胺酸升高、精胺琥珀酸升高 | 血片瓜胺酸 | |
| 精胺酸酶缺乏 | 精胺酸升高 | 血片精胺酸 |
- 疑似 UCD 需進一步血尿代謝物檢測,並以 DNA 檢測確認。
- OTCD 應包括基因拷貝數與內含子變異的深度定序,但仍可能只在約 90% 病人找到突變。
- 部分個案需肝切片與肝組織酶分析。
高血氨的急性處置 Acute Management of Hyperammonemia
血液淨化
- 藥物、透析或肝移植都能控制血氨,但初診血氨 >360 μmol/L 時神經預後較差。
- 血液透析是快速移除氨的主要方法。近期已有內科處置與腎臟替代療法(RRT)的共識指引。
| 項目 | 內容 |
|---|---|
| RRT 適應症 | ① 血氨快速上升 >150 μmol/L 且神經狀態快速惡化 ② 血氨快速上升 >300 μmol/L 且無法控制 ③ 血氨 >400 μmol/L 且內科措施無效 |
| 血液透析 | 快速移除氨的主要方法 |
| 連續動靜脈血液過濾(CAVH) | 清除率較低,但可連續使用,較不會有血管內容積大幅波動(這種波動會加重本已脆弱的狀態與腦水腫) |
| 腹膜透析 | 氨清除率約為 CAVH 的十分之一;除非沒有其他腎臟替代方式,否則不建議 |
| 交換輸血 | 無法有效清除氨 |
替代路徑/清氮治療
- 替代路徑或清氮治療(nitrogen-scavenging therapies)有效,是急慢性處置的關鍵(Fig. 29.3)。
- 一旦辨識高血氨且懷疑 UCD,可在血液透析前快速開始,透析中持續,透析後維持,再由靜脈轉為口服做慢性治療。
- 血氨 >150 μmol/L 時應考慮使用;和其他治療併用時,是明顯高血氨急性處置的關鍵。
- 唯一核准用於高血氨的靜脈治療是苯甲酸鈉加苯乙酸鈉(Ammonul)。
- Ammonul 除三級代謝中心藥局外很少備藥;10% 鹽酸精胺酸(arginine HCl)則普遍可得。
精胺酸
- 嚴重早發尿素循環缺陷中,精胺酸成為必需胺基酸;它刺激 CPSI,也是尿素循環本身的組成胺基酸,為循環運作所需。
- 疑似新生兒 OTCD 或 CPSI 應靜脈給予,對 CIT1 與 ASA 特別有效。
- 已知或疑似精胺酸酶 1 缺乏不可給。
| 藥物 | 適用 | 負荷劑量 | 維持劑量 |
|---|---|---|---|
| Ammonul | 高血氨急性處置 | 250 mg/kg(苯甲酸鈉與苯乙酸鈉各)輸注 90 分鐘 | 250 mg/kg,24 小時連續靜脈輸注 |
| 鹽酸精胺酸 | 已知或疑似 NAGS、CPSI、OTCD | 250 mg/kg 輸注 90 分鐘 | 250 mg/kg,24 小時維持 |
| 鹽酸精胺酸 | 已知或疑似 CIT1、ASA | 劑量為 600 mg/kg | |
逆轉異化與營養
- 逆轉異化同樣關鍵:至少給足年齡所需、甚至更高的熱量,用高濃度靜脈葡萄糖與靜脈脂肪乳劑(排除脂肪代謝異常後)。
- 血氨控制後應開始全靜脈營養,包括可節省異化的必需胺基酸,理想上在治療開始後 24–36 小時內。
- 治療應與有 UCD 經驗的臨床生化遺傳專家合作。
- 精胺酸酶缺乏的酶替代療法正在研究中,已顯示下肢痙攣基線、發展遲緩與過去高血氨事件方面的改善。
慢性處置 Chronic Management
- 蛋白供應:足量飲食蛋白,由一般嬰兒配方的天然蛋白,加上僅含必需胺基酸的特殊代謝配方組成,以降低氮負荷。
- 藥物:口服/腸道清氨藥物,以及依缺陷與嚴重度給精胺酸或瓜胺酸。
- 預防異化:生病或其他生理壓力時防止蛋白異化;出院時應提供急症病日飲食與急症信函。
- 監測:頻繁追蹤並調整藥物與飲食,既防高血氨,也要維持生長,避免過度限蛋白造成生長差並誘發異化。
- 團隊:臨床生化遺傳專家、生化營養師、遺傳諮詢師;依早期腦傷有無與嚴重度,部分個案加上護理師、神經發展小兒科、神經科與復健科。
預後 Outcome
- 相較遠端 UCD,近端 UCD、高鳥胺酸血症-高血氨-高瓜胺酸尿症症候群與 citrin 缺乏的初始血氨高度與認知障礙相關。
- 2005 年回顧:在歐洲使用清氮治療之前,新生兒發病死亡率估計 84%,晚發 28%。
- 依年齡、診斷、首次或反覆發作分析存活,男性 OTCD 新生兒首次發作存活最低。
- 一項開放標籤試驗:<30 天新生兒存活率 73%,>30 天嬰兒 94%。
- 2009 年研究:新生兒發病者智能障礙近 50%,歷史估計為 60%–80%。
- 目前建議在生後第一年早期肝移植,特別是初期救援治療已限制血氨峰值與持續時間者。
- 及早辨識並快速降血氨,是減少早期腦傷範圍與嚴重度的關鍵。
碳酸酐酶 VA 缺乏 Carbonic Anhydrase VA Deficiency
- 罕見,但經全外顯子定序在 CA5A 基因確認的個案越來越多。
- 新生兒以高血氨表現,乳清酸與麩醯胺酸升高(初判類似近端 UCD),並有乳酸中毒與酮症。
- 治療後預後可能不錯。
新生兒暫時性高血氨 Transient Hyperammonemia of the Newborn
- THAN 最常見於 <36 週、出生體重 <2.5 kg 的早產兒。
- 典型上生後 24 小時內有呼吸窘迫症候群,之後在生後 48 小時內昏迷。
- 血氨可超過 1500 μmol/L;可能需要血液透析與限制蛋白。
- 病因不明。懷疑時應做門靜脈都卜勒超音波,評估門靜脈血塊。
- 血漿胺基酸可見瓜胺酸與精胺酸升高。
- 與尿素循環缺陷的區分:麩醯胺酸/氨比值,THAN 為 <1.6(單位需相同);可能沒有呼吸鹼中毒。
- 死亡率似與昏迷持續時間相關;存活者預後可以很好,可能不需長期治療與限蛋白。
胺基酸代謝異常 Amino Acid Metabolism Disorders
楓糖尿症 Maple Syrup Urine Disease
機轉與遺傳
- 楓糖尿症(MSUD)是罕見體染色體隱性疾病,由支鏈 α-酮酸去氫酶(branched-chain α-ketoacid dehydrogenase, BCKAD)複合體缺乏造成。
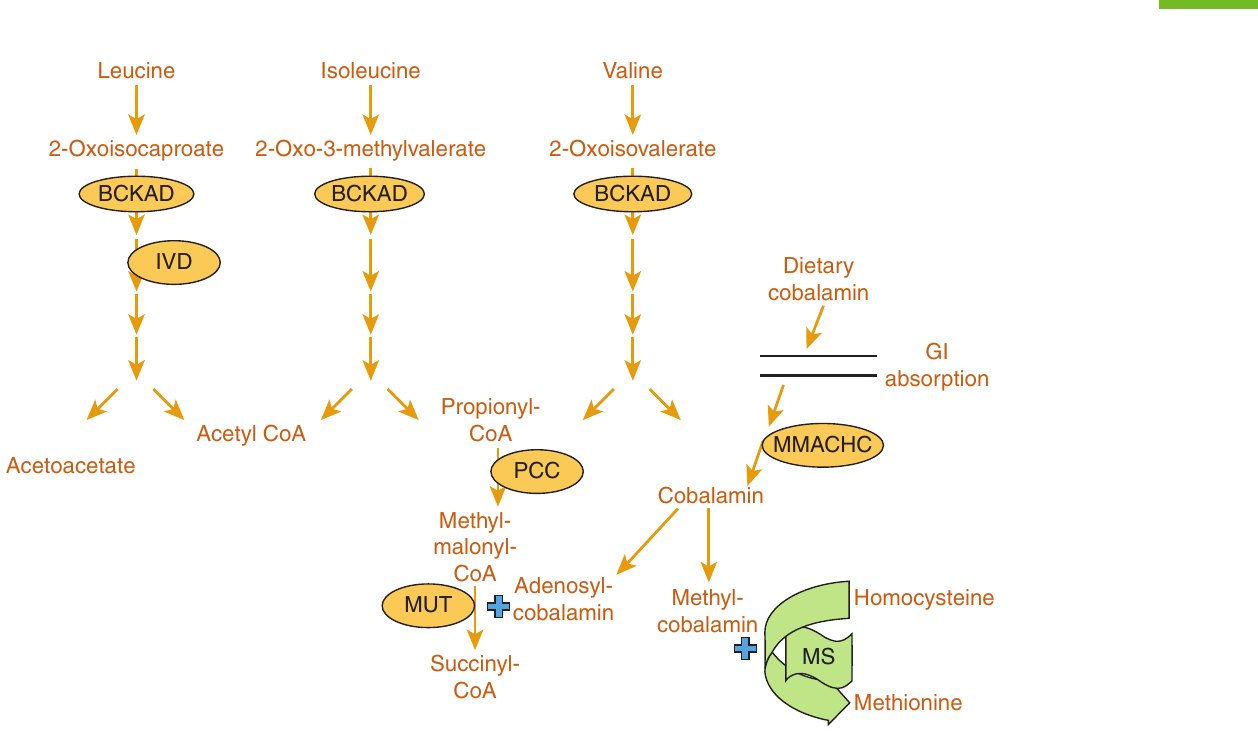
- 此酶參與三種支鏈胺基酸(BCAA:白胺酸、異白胺酸、纈胺酸)代謝,在粒線體內把各自的 α-酮酸衍生物轉為脫羧的輔酶 A 代謝物(Fig. 29.4)。
- 複合體由 E1、E2、E3 組成:E1 有 E1α、E1β 兩亞單位(BCKDHA、BCKDHB);E2 為二氫硫辛醯胺支鏈轉醯基酶(DBT)。
- DLD(E3 亞單位)突變造成相關但更嚴重的疾病:伴乳酸中毒及丙酮酸、丙胺酸、α-酮酸升高,因 E3 也是 PDH 與 α-酮戊二酸去氫酶複合體的成分。
- 發生率 1/185,000;美國舊秩序門諾派社群(賓州東部、肯塔基、紐約、印第安納、威斯康辛、密西根、愛荷華、密蘇里等地)因創始效應達 1/358(BCKDA E1α 的錯義突變 c.1312 T>A)。
臨床表現
- 古典型最常見,最早生後 48 小時出現餵食差、躁動、嗜睡、尖銳高音哭聲。
- 隨腦水腫進展,迅速出現間歇性呼吸暫停、角弓反張,以及被形容為「踩腳踏車」(bicycling)或「擊劍」(fencing)的刻板動作,與低張力交替;囟門可能膨出。
- 進一步昏迷、呼吸暫停、心搏過緩與呼吸衰竭,沒有特異治療通常死亡。
- 楓糖氣味在生後數天後可先在耳垢聞到,之後見於唾液、呼吸、尿液與糞便。
病生理
- 神經惡化伴隨且源於 BCAA 中白胺酸的上升,以血漿最容易評估。
- 白胺酸與 α-酮異己酸(α-KIC)可能耗竭麩醯胺酸、麩胺酸、天門冬胺酸與丙酮酸。
- α-KIC 可能抑制粒線體呼吸鏈,使中樞神經系統乳酸累積。
檢驗與診斷
- 新生兒表現嗜睡,代謝性酸中毒可能後來發生或一開始就有。
- 未治療嬰兒可出現與酮酸中毒不同的酮尿,以及陰離子間隙升高。酮酸濃度很高時尿酮仍可能陰性。
- 定量血漿胺基酸與尿有機酸在重症應可確診:血漿 BCAA 明顯升高,並出現高濃度別異白胺酸(allo-isoleucine),被視為 MSUD 的特徵性(pathognomonic)物質;尿有機酸見高濃度相關 α-酮酸。
- 白胺酸可達數千,升高且持續上升需立即治療;死亡與永久神經損傷風險高,屬醫療急症。
- NBS:報告的「leucine」其實是白胺酸、異白胺酸與羥脯胺酸的總和,因串聯質譜沒有管柱層析無法分開。白胺酸:丙胺酸、白胺酸:苯丙胺酸、纈胺酸:苯丙胺酸比值提升了敏感度與特異度;高白胺酸後加做別異白胺酸定量的第二線檢測亦然。
急性處置
- 積極營養策略看來能有效降低白胺酸。
- 不含 BCAA 的改良全靜脈營養可用於急性白胺酸中毒的嬰兒與較大兒童,但當地很少能立即取得;應與高濃度靜脈葡萄糖及靜脈脂肪乳劑併用。
- 可能需要胰島素滴注,以抑制異化刺激並預防高血糖,但須小心避免低血糖。
- CAVH 或血液透析可較快使血漿 BCAA 與支鏈酮酸恢復正常。
長期處置與預後
- NBS 改善了古典型的神經預後,但後續腦傷或死亡風險仍在,需要長期追蹤與持續警覺。
- 長期神經精神評估顯示,新生兒期維持無症狀且代謝控制嚴格者,長期心理健康可達最佳化。
- 肝移植與未移植者結果看來相近,但可能因避免反覆急性事件的傷害,而防止進一步神經認知損害。
- 長期治療:不含 BCAA 配方,加上足以維持正常生長發育的 BCAA 供應;目標是血漿白胺酸、異白胺酸、纈胺酸接近正常,但嬰兒期後可能不易達成。
- 需密切監測,生化遺傳營養師的細心管理至關重要。
- 注意異白胺酸與纈胺酸的補充是否足夠,無 BCAA 配方可能造成過度限制。
- 異白胺酸過度限制可造成貧血及類似腸病性肢端皮膚炎的嚴重脫屑皮疹。
- 罕見硫胺素反應型 MSUD,補充硫胺素後 BCAA 可能改善,蛋白限制需求下降。
第 1 型酪胺酸血症 Tyrosinemia Type 1
機轉與流行病學
- 第 1 型酪胺酸血症(TYR1),又稱肝腎型酪胺酸血症,體染色體隱性,FAH 基因突變造成延胡索醯乙醯乙酸水解酶(fumarylacetoacetate hydrolase)缺乏。此反應是苯丙胺酸與酪胺酸分解為延胡索酸與乙醯乙酸的最後一步。
- 酪胺酸累積是其他累積代謝物造成的。主要累積順丁烯二醯乙醯乙酸與延胡索醯乙醯乙酸,兩者都使琥珀醯丙酮(succinylacetone)升高。
- 琥珀醯丙酮是本病的特徵性物質,也是尿有機酸的主要確認代謝物;在 NBS 上比酪胺酸敏感且特異,但並非所有 NBS 計畫都有。
- 發生率:一般人口 1/100,000–1/120,000;挪威與芬蘭 1/60,000–1/74,000;魁北克 1/16,000;魁北克 Saguenay-Lac Saint-Jean 地區 1/1846(創始突變)。
臨床表現
- 表型多變:<2 個月的急性早發重度肝病、嬰兒發病型,以及 1 歲後的慢性表現。
- 急性早發型:可能致命,肝腫大、黃疸、轉胺酶升高,凝血酶原時間與部分凝血活酶時間嚴重延長。
- 腎 Fanconi 症候群:全身性胺基酸尿、糖尿、低磷血症、低尿酸血症、蛋白尿,並有不尋常的「煮高麗菜」尿味。
- 慢性型:肝病、腎 Fanconi 造成的低磷性佝僂症、心肌病變(20%–30%),以及類紫質症神經危象(腹痛、周邊神經病變、呼吸衰竭)。
診斷
- 血漿胺基酸見酪胺酸升高,但無診斷性:酪胺酸與甲硫胺酸升高不具特異性,任何肝功能異常都可能出現。
- 血清甲型胎兒蛋白異常高。
- 尿有機酸測到琥珀醯丙酮即可診斷,生後 12 小時內就可能測到。
- 和多數代謝疾病一樣,特徵代謝物並非隨時存在或可測得。
治療與預後
- NTBC(2-(2-nitro-4-trifluoromethylbenzoyl)-1,3-cyclohexanedione):抑制路徑近端的對羥苯丙酮酸雙加氧酶(p-hydroxyphenylpyruvate dioxygenase),減少琥珀醯丙酮累積,但使酪胺酸更高。NBS 使早期 NTBC 治療成為可能,改善了預後。
- NTBC 改善肝腎疾病,但需要低酪胺酸、低苯丙胺酸飲食來改善神經預後。
- 早期治療(理想上生後第一個月內)顯著減少急性肝病、肝腫大、肝硬化、肝細胞癌、腎功能異常、佝僂症與肝移植需求。
- NTBC 問世前,早發型多數嬰兒在嬰兒期早期到晚期死亡。
- 不過,以天然蛋白限制飲食治療的 NTBC 病人出現認知受損:智商較低、執行功能欠佳(工作記憶、認知彈性)、社會認知欠佳(臉孔辨識、臉部情緒辨識)。
- 飲食過度限制造成低苯丙胺酸血症,可能是這些神經認知缺損、生長差、皮質肌躍症與濕疹的原因;補充苯丙胺酸後可見改善或消失。
- 肝細胞癌:併發症之一,典型見於較晚表現的較大兒童;需以連續肝超音波與甲型胎兒蛋白監測。
- NTBC 可改善生化指標與肝功能,但 NTBC 抗藥、慢性肝病或生活品質差者仍可能需要肝移植。
其他酪胺酸血症
- NBS 或血漿胺基酸酪胺酸升高也可能發現其他型。
- 第 2 型(眼皮膚型):角膜酪胺酸結晶造成畏光,手掌與腳底過度角化斑塊;酪胺酸轉胺酶缺陷。
- 第 3 型:極罕見,表型多變,包括共濟失調與輕度智能障礙;對羥苯丙酮酸雙加氧酶缺陷。
- 新生兒暫時性酪胺酸血症:早產兒常見,大概是 NBS 最常發現的胺基酸代謝紊亂;因對羥苯丙酮酸雙加氧酶成熟延遲或肝臟未成熟。
非酮性高甘胺酸血症 Nonketotic Hyperglycinemia
機轉
- 甘胺酸腦病變,又稱非酮性高甘胺酸血症(NKH),體染色體隱性,甘胺酸分解為二氧化碳與氨的過程異常;發生率約 1/60,000。
- 甘胺酸裂解系統有四種蛋白,依各自使用的輔因子命名:甘胺酸脫羧酶(GLDC,P 蛋白,磷酸吡哆醛)移除二氧化碳;胺甲基轉移酶(AMT,T 蛋白,四氫葉酸)移除氨;H 蛋白(氫)移除氫;硫辛醯胺去氫酶(L 蛋白,硫辛醯胺)再生還原態。
- 多數患者為 GLDC 或 AMT 突變。
- 病生理可能與甘胺酸在中樞神經同時作為抑制性與興奮性神經傳導物質有關。
臨床表現
- 最常見型在生後第一週出現呼吸暫停與治療無效的癲癇,腦波為爆發抑制(burst-suppression)。
- 新生兒發病型預後很差,即使及早診斷與治療亦然。
- 有較輕型在生後數月或更晚才表現;也有以自閉症為表現的輕度晚發個案。
診斷
- 依腦脊髓液(CSF)甘胺酸絕對值與 CSF/血漿甘胺酸比值。兩者必須同時採檢。
- CSF 含血會使結果無效。
- 患者 CSF 甘胺酸一般 >40 μmol/L;CSF/血漿甘胺酸比值 ≥0.08 視為可診斷。
- NBS 無法篩出,因血片甘胺酸偽陽性率高。
治療與倫理考量
- 高劑量苯甲酸鈉:與甘胺酸結合成馬尿酸排出,降低 CSF 甘胺酸。
- Dextromethorphan:NMDA 受體拮抗劑,對抗甘胺酸對 NMDA 受體的活化。
- 限制飲食蛋白來減少甘胺酸無效。
- 其餘為支持療法;多數患者有重度智能障礙並發展為痙攣性四肢麻痺型腦性麻痺。
- 因預後差,曾在新生兒期撤除維生支持;但有一種「擬似型」(mimic),生化與臨床特徵相同卻是暫時性、預後好,可能使這項決定更複雜。
繼發影響甘胺酸裂解系統的疾病
- 兩類:硫辛酸合成缺陷(硫辛酸是 L 蛋白的輔因子),以及鐵硫簇生合成缺陷(硫辛酸合成酶含鐵硫)。
- 其中一類是對無已知致病基因突變的甘胺酸裂解缺陷者做候選基因定序發現的。
- 這些疾病有各自的臨床與生化特徵,都有甘胺酸裂解不足。新生兒看似 NKH 時應考慮。
- 應做 DNA 檢測確認正確診斷,以作為治療、預後與遺傳諮詢的依據。
高同半胱胺酸血症:胱硫醚 β-合成酶缺乏與再甲基化異常 Hyperhomocysteinemias: Cystathionine β-Synthase Deficiency and Remethylation Disorders
代謝背景
- 必需胺基酸甲硫胺酸轉為同半胱胺酸的過程,提供甲基供體給多種甲基化反應。
- 同半胱胺酸接著有兩條去路:經胱硫醚 β-合成酶走轉硫路徑(transsulfuration)代謝為半胱胺酸,或再甲基化回甲硫胺酸。
- 相關酶缺陷都可能造成同半胱胺酸血症(或同半胱胺酸尿症)。
古典同半胱胺酸尿症 Classic Homocystinuria
- 體染色體隱性,CBS 基因突變造成胱硫醚 β-合成酶缺乏,很少在嬰兒早期表現。
- 人口頻率估計介於 1/1800 與 1/900,000 之間。
- NBS 偵測甲硫胺酸升高,但不會抓到所有患者,尤其是維生素 B6(pyridoxine)反應型。
- 早期治療可包括 pyridoxine、飲食治療與甜菜鹼(betaine),能改善預後,包括水晶體脫位、近視、智能障礙、馬凡體型、骨質疏鬆、血栓栓塞事件與行為問題。
- 嬰兒可能以血栓表現;任何血栓事件都應測同半胱胺酸,不論 NBS 結果如何。
再甲基化異常 Remethylation Disorders
- 病因:甲硫胺酸合成酶缺乏、甲硫胺酸合成酶還原酶缺乏、5-亞甲基四氫葉酸還原酶(MTHFR)缺乏,以及鈷胺素(甲硫胺酸合成酶的輔因子)代謝或轉運的其他缺陷。
- 新生兒可能的表現:腦病變併嗜睡、餵食困難、低張力、癲癇、全血球低下併巨母細胞性貧血、心肌病變、視神經萎縮與視網膜病變。
- 過去認為罕見,現因 NBS 而更常被發現;偽陽性可能來自母親營養性鈷胺素缺乏。
- 鈷胺素細胞內處理或轉運異常的生化特徵:甲硫胺酸下降、同半胱胺酸升高,及/或甲基丙二酸與 C3-(丙醯)醯基肉鹼升高(見甲基丙二酸血症)。
- 嬰兒可能很快出現出生後生長遲滯。適當治療可包括羥鈷胺素(hydroxocobalamin)、甜菜鹼、亞葉酸(folinic acid)、肉鹼與補充甲硫胺酸,現已使預後改善。
MTHFR 缺乏
- 新生兒可有意識下降、水腦、低張力與餵食困難。
- 可見嚴重皮質萎縮,以及動靜脈血栓造成的腦部病灶。
- 可在新生兒期表現為急性中毒型疾病。
- 高劑量甜菜鹼經替代的甜菜鹼-同半胱胺酸甲基轉移酶路徑,促進同半胱胺酸再甲基化為甲硫胺酸,據報可改善發展或使其正常。
新生兒篩檢
- NBS 以高甲硫胺酸偵測古典同半胱胺酸尿症,以低甲硫胺酸偵測再甲基化異常;對這些疾病並非完全敏感或特異。
- 偽陽性原因之一:MAT1A 異型合子突變造成的高甲硫胺酸血症,可能為良性。
- 併用高甲硫胺酸及甲硫胺酸:苯丙胺酸、甲硫胺酸:總同半胱胺酸比值,可提升 CBS 缺乏的敏感度,但總同半胱胺酸測定並非各地都有。
- 部分再甲基化異常可由低甲硫胺酸併 C3-醯基肉鹼升高篩出,視各州計畫而定。
- 所有這些疾病都有確認用的 DNA 檢測。
苯酮尿症 Phenylketonuria
機轉與流行病學
- 苯酮尿症(PKU)是苯丙胺酸羥化酶(phenylalanine hydroxylase, PAH)缺乏造成的體染色體隱性疾病;最嚴重型未治療會造成智能障礙。
- 為最常見的胺基酸代謝先天異常。發生率:北歐或東亞人約 1/10,000、土耳其 1/2600、愛爾蘭 1/4500;日本僅 1/143,000,芬蘭與 Ashkenazi 猶太人後裔都是 1/200,000。
- 酶缺陷造成苯丙胺酸升高(中樞神經損傷的原因)與酪胺酸下降(臨床意義不明,但過低時可能補充)。
- PAH 需要輔因子四氫生物蝶呤(tetrahydrobiopterin, BH4);BH4 合成或回收缺陷也會造成此酶功能不足。
- BH4 代謝異常可使苯丙胺酸升高,NBS 追蹤時應排除,因治療與預後不同。
- BH4 也是酪胺酸羥化酶、色胺酸羥化酶與一氧化氮合成酶的輔因子;缺乏時左多巴、多巴胺、正腎上腺素、黑色素、血清素、瓜胺酸與一氧化氮都受影響。
- PKU 在新生兒期沒有症狀,是智能障礙的原因之一,沒有全身性表現。但治療應在生後最初數週內開始才有最佳結果,照顧新生兒的醫師需熟悉 NBS 異常的評估與處置。
篩檢與診斷
- PKU 是 1960 年代第一個實施 NBS 的疾病,是預防與個人化醫學、公共衛生篩檢與介入的典範。
- NBS 偵測血片苯丙胺酸與苯丙胺酸:酪胺酸比值升高。
- 血片應在生後 24 小時以後、哺乳或配方餵食後採集。
- 尿苯基酮類與苯乙酸升高造成「鼠臭味」(mousey)尿味。
- 以血漿胺基酸分析及血尿 BH4 代謝檢測確認診斷;PAH 定序可為遺傳諮詢與治療提供有用資訊。
未治療與長期風險
- 未治療者在嬰兒期及之後出現發展與智能障礙、濕疹、皮膚毛髮色素變淡與癲癇。
- 需嚴格限制飲食苯丙胺酸、維持血漿濃度在治療範圍,才能預防智能障礙與其他表現。
- 青少年與成人遵從不易,但需終生飲食治療,以避免注意力不集中、過動、憂鬱、焦慮等神經精神症狀。
- 未治療的古典 PKU 血漿苯丙胺酸 >1200 μmol/L(20 mg/dL)。
母親 PKU 症候群 Maternal PKU Syndrome
- 孕期遵從差、苯丙胺酸高於建議治療範圍的母親,孩子可能有小頭症、胎兒生長受限、先天性心臟病與其他畸形。
- 懷孕第 8 週前達到治療範圍至關重要,理想上懷孕前就達到。
- 整個孕期維持血漿苯丙胺酸 120–360 μmol/L(2–6 mg/dL),這是美國常用的治療範圍。
治療
- 飲食:有效,為低天然蛋白飲食加不含苯丙胺酸的醫療配方,確保總蛋白與微量營養素足夠。
- 配方或食物的完整蛋白需提供足量苯丙胺酸,以維持正常生長與蛋白合成;目標血漿苯丙胺酸 <360 μmol/L。
- 古典 PKU 的蛋白耐受量可低至每天 5 g,因此每日所需蛋白多由不含苯丙胺酸的代謝配方提供(成人 0.9–1 g/kg/day,70 kg 成人約 70 g)。此飲食難以終生維持,因而發展其他療法。
- Sapropterin(合成型 BH4 輔因子):25%–50% 病人有反應,可能有助降低苯丙胺酸。
- 大型中性胺基酸:用於較大兒童與成人,與苯丙胺酸競爭相同的腸道與腦部轉運蛋白,降低腦內苯丙胺酸。
- 聚乙二醇結合苯丙胺酸氨裂解酶:皮下注射的替代酶,把苯丙胺酸轉為無毒、可排出的反式肉桂酸,降低血漿濃度,可能使病人能耐受無限制飲食。
有機酸血症 Organic Acidemias
總論 Overview
- 古典有機酸血症(organic acidemias,或 acidurias,兩詞可互換)的特徵是全身性疾病,重症於新生兒期表現,包括甲基丙二酸血症(MMA)、丙酸血症(PA)與異戊酸血症(IVA)。
- 它們源於影響一種或多種 BCAA(白胺酸、異白胺酸、纈胺酸)及其他胺基酸分解的路徑缺陷(Fig. 29.4)。
- 有機酸的定義:含羧基官能基但沒有 α-胺基的有機化合物,是胺基酸、脂肪酸、膽固醇與神經傳導物質等多條代謝路徑的中間產物。
- 脂肪酸氧化、酮體代謝與乳酸代謝的異常也可能經有機酸分析發現。
- NBS 前,除非家族已有患者,都是出現症狀才診斷。NBS 普及後雖仍有結果出來前就發病者,但更常面對的是無症狀或早期症狀病人,以及依 NBS 結果形成的鑑別診斷。
- 新生兒的表現症狀來自進行性高血氨、酮乳酸中毒與低血糖。
甲基丙二酸血症 Methylmalonic Acidemia
病因
- 多種基因缺陷可使甲基丙二酸升高。單純型 MMA(isolated MMA)由 MUT 基因突變造成甲基丙二醯-CoA 變位酶(methylmalonyl-CoA mutase)缺乏。
- 腺苷鈷胺素(adenosylcobalamin)是變位酶必需輔因子。鈷胺素(維生素 B12)經飲食獲得,須經適當運送與一連串細胞內修飾;處理或轉運異常可造成單純甲基丙二酸升高,或合併同半胱胺酸升高。
- 甲基丙二醯-CoA 的前驅物主要是異白胺酸與纈胺酸,另有甲硫胺酸、蘇胺酸、胸腺嘧啶與奇數鏈脂肪酸。
- 甲基丙二酸可在患者血液、CSF 與尿液測到,通常在 NBS 異常後或臨床發病的新生兒,以尿有機酸分析發現。
- 多為體染色體隱性;例外是鈷胺素 X 缺乏,由調控鈷胺素 C 基因的轉錄因子 HCFC1 缺陷造成。
臨床表現
- 單純型嚴重度為連續光譜,從災難性新生兒發病到良性型。新生兒發病者表型嚴重,但可能屬維生素反應型(如鈷胺素 A 缺乏)。
- 新生兒出生時看來健康,最早第二或第三天迅速出現餵食問題,接著嘔吐、嗜睡,可能癲癇;可有代償代謝性酸中毒的呼吸急促。
檢驗
- 關鍵發現:高陰離子間隙代謝性酸中毒、乳酸升高、酮體升高、血氨升高。血氨可高到與早發 UCD 相同。
- 診斷需特殊生化遺傳檢驗:尿有機酸、血漿胺基酸、血漿醯基肉鹼譜與定量乳清酸。
- 新生兒少見酮尿;急症新生兒有酮症時,一定要考慮有機酸血症。
- 代謝物影響骨髓造血,造成血小板低下、白血球低下與貧血。
- 血漿胺基酸可見甘胺酸與丙胺酸升高。
- C3-(丙醯)醯基肉鹼升高,可因累積代謝物結合肉鹼而造成繼發性游離肉鹼缺乏,應開始補充肉鹼。
- 發現甲基丙二酸升高時,應一律評估同半胱胺酸與維生素 B12,並經驗性給予鈷胺素。
- 應以 DNA 檢測找出確切基因診斷;次世代定序組合可用,但結果常需數週。
急性處置
- 快速開始經驗性治療可能改善預後。已有急性處置流程,應與生化遺傳專家共同執行。
- 急性代謝失償的治療:
- 停止蛋白攝入(不超過 12–24 小時)。
- 經驗性鈷胺素:對以高血氨與酸中毒表現的新生兒,給羥鈷胺素 1 mg/day 肌肉注射(首選劑型),部分病人對藥理劑量有反應。
- 以無蛋白腸道配方及/或高濃度靜脈葡萄糖加靜脈脂肪乳劑提供高熱量,併胰島素與肉鹼。
- 有適應症時用碳酸氫鈉矯正酸中毒。
- 頑固性高血氨或酸中毒是透析適應症。
- 其他可能療法:清氨藥物,以及卡麩胺酸(carglumic acid)。後者是尿素循環共活化劑的穩定類似物;此共活化劑在 MMA 中被耗竭,造成繼發性高血氨。
慢性處置與預後
- 慢性治療:低天然蛋白飲食、不含 MMA 前驅物的胺基酸補充品、肉鹼,以及適當熱量與水分。只有確定且可重現的反應時才長期使用鈷胺素。
- 多數病人現由 NBS 發現,但仍有漏檢,也可能在結果回來前就發病。母親鈷胺素缺乏可造成 NBS 偽陽性。
- NBS 與追蹤結果若能快速取得,新生兒期預後可能改善。
- 新生兒期後仍會發生失償,通常與感染或其他壓力有關。
- 特別不穩定或發展為腎衰竭者,接受肝、腎或肝腎聯合移植。
- 長期併發症:基底核中風(可發生在新生兒期)、腎臟疾病與腎衰竭、胰臟炎。
丙酸血症 Propionic Acidemia
機轉與表現
- 丙酸血症(PA)為丙醯-CoA 羧化酶(propionyl-CoA carboxylase)缺乏,體染色體隱性。早期稱「酮性高甘胺酸血症」(ketotic hyperglycinemia),因病人可有甘胺酸升高與酮症。
- 此反應恰在甲基丙二醯-CoA 變位酶上游,前驅物相同(Fig. 29.4)。新生兒期的表現與治療都與 MMA 相似。
- 應由有經驗的生化遺傳專家指導照護,協助診斷,並區分 MMA、PA 與其他疾病。
急性處置
- 經驗性治療同 MMA:提供熱量,高濃度靜脈葡萄糖加靜脈脂肪乳劑(排除脂肪代謝異常後),胰島素(需要時),肉鹼,鈷胺素(針對可能的鈷胺素反應型 MMA),暫時停蛋白(自最後一次攝入起不超過 12–24 小時)。
- 高血氨可能很明顯,可能需要透析;清氨藥物與卡麩胺酸亦可如 MMA 般使用。
中樞神經併發症
- 血氨升高可能與中樞神經損傷相關。
- 代謝性中風(metabolic stroke):沒有血栓或缺血下的細胞死亡,MMA 與 PA 都可見,可損傷基底核。MMA 典型影響蒼白球;PA 典型影響尾狀核與殼核,造成嚴重舞蹈手足徐動。
慢性處置
- 低天然蛋白飲食,補充不含 MMA/PA 前驅物的代謝配方、肉鹼,以及足夠熱量與微量營養素。
- 生物素是此酶輔因子,但尚未有生物素反應型 PA 的報告,可考慮經驗性試用。
- 腸道細菌(Propionibacterium 屬)參與丙酸生成。Metronidazole 曾用於急性病時降低丙酸代謝物,也可作為慢性治療的間歇療法。
- 肝移植無法治癒,但正用於早發 PA,目標是減輕長期併發症、提升生活品質;其療效仍不明確。
晚發與長期表現
- 新生兒期外或晚發者,代謝失償以高血氨、酸中毒與酮症為特徵,誘因是蛋白攝入過量,更常見的是感染造成進食差與蛋白異化。
- 家庭可用居家尿酮試紙監測,及早發現失償並積極處置,因發作可造成永久神經損傷。
- 神經症狀:發展遲緩、癲癇、腦萎縮與腦波異常;其他併發症:視神經萎縮、心肌病變與胰臟炎;也有只以神經表現的晚發型。
診斷
- 以尿有機酸分析診斷,經酶或 DNA 檢測確認。
- NBS 或血漿醯基肉鹼譜 C3-(丙醯)醯基肉鹼升高;區分 MMA 與 PA 需要尿有機酸。
- PA 尿中 3-羥丙酸、丙醯甘胺酸與甲基檸檬酸升高,但沒有甲基丙二酸。
- 慢性與急性失償時血氨都可能輕到中度升高。
- 丙醯-CoA 羧化酶活性可在白血球或培養皮膚纖維母細胞測定。DNA 檢測可找到 PCCA、PCCB(此多聚體酶兩亞單位的基因)的眾多突變。
- 多數病人現由 NBS 發現,結果若能快速取得,嚴重新生兒失償可能減輕。
異戊酸血症 Isovaleric Acidemia
- 異戊酸血症(IVA)為異戊醯-CoA 去氫酶(isovaleryl-CoA dehydrogenase)缺乏,體染色體隱性,屬白胺酸分解缺陷。
- 兩大表型,依酶缺乏程度與突變不同而分:急性型在新生兒期災難性發病;晚發型為慢性間歇性代謝失償。
- 急性型:生後第一週發病,類似 MMA 與 PA;明顯酸中毒與酮症提示有機酸血症。
- 診斷:需尿有機酸分析,見異戊醯甘胺酸與 3-羥異戊酸升高。血漿醯基肉鹼或 NBS 的 C5-(異戊醯)醯基肉鹼升高強烈提示,但仍需尿有機酸;可做 IVD 基因突變分析。
- 氣味線索:異戊酸造成特徵性「汗腳、酸敗乳酪、髒襪子」味,血與尿都能測得,酸中毒時尤其明顯。
- 急性治療:
- 明顯高血氨時可能需要透析。
- 和其他有機酸疾病一樣:限蛋白(12–24 小時),提供熱量,高濃度靜脈葡萄糖加靜脈脂肪乳劑,胰島素(必要時),肉鹼,有適應症時碳酸氫鈉。
- 之後若可耐受腸道營養,以鼻胃管給無蛋白配方增加熱量。
- 已知或疑似 IVA 給口服甘胺酸 150–250 mg/kg/day,並口服或靜脈補充肉鹼。
- 異戊酸以甘胺酸結合物排出的效率很高,給甘胺酸及其他治療後可快速改善。
- 慢性間歇型:感染、手術等異化壓力或蛋白過量誘發反覆失償,可類似 Reye 症候群;治療原則同新生兒急性處置。
- 慢性治療:低天然蛋白飲食(白胺酸限於生長所需量)、無白胺酸胺基酸補充品;甘胺酸增加異戊醯甘胺酸生成、降低體液游離異戊酸;肉鹼可增加異戊醯肉鹼排泄。
- 部分大致無症狀的病人由 NBS 發現,這一型與 IVD 特定突變 p.A282V 相關。
- NBS 與及早治療可改變預後。
| MMA | PA | IVA | |
|---|---|---|---|
| 缺陷酶 | 甲基丙二醯-CoA 變位酶,或鈷胺素處理/轉運 | 丙醯-CoA 羧化酶 | 異戊醯-CoA 去氫酶 |
| 醯基肉鹼 | C3 | C3 | C5 |
| 尿有機酸 | 甲基丙二酸 | 3-羥丙酸、丙醯甘胺酸、甲基檸檬酸,無甲基丙二酸 | 異戊醯甘胺酸、3-羥異戊酸 |
| 特異藥物 | 羥鈷胺素 1 mg/day 肌注、肉鹼、卡麩胺酸 | 肉鹼、鈷胺素(經驗性)、卡麩胺酸、metronidazole | 甘胺酸 150–250 mg/kg/day、肉鹼 |
| 基底核中風 | 典型蒼白球 | 典型尾狀核與殼核 | 原文未述 |
| 其他長期問題 | 腎病與腎衰竭、胰臟炎 | 視神經萎縮、心肌病變、胰臟炎 | 類 Reye 症候群的反覆失償 |
多重羧化酶缺乏 Multiple Carboxylase Deficiency
- 全羧化酶合成酶缺乏與生物素酶缺乏,都造成四種羧化酶(丙醯-CoA 羧化酶、丙酮酸羧化酶 PC、3-甲基巴豆醯-CoA 羧化酶、乙醯-CoA 羧化酶)不足;這些酶需要輔因子生物素以共價鍵接到酶的離胺酸殘基才有活性。
- 全羧化酶合成酶(holocarboxylase synthase)催化這個共價連接,嚴重缺陷造成早發多重羧化酶缺乏。
- 生物素酶(biotinidase)從生物素與離胺酸形成的醯胺 biocytin 再生生物素,缺乏時無法回收生物素,造成晚發多重羧化酶缺乏,通常不在新生兒期表現。
- 高劑量生物素對兩者都極為有效。
全羧化酶合成酶缺乏
- 重度缺乏者在新生兒期發病:明顯代謝性酸中毒併嚴重乳酸中毒,並出現腦病變。
- 腸道給予生物素可救命;懷疑本病就應經驗性給予,患病新生兒的臨床與檢驗都會戲劇性改善。
- 如同 MMA、PA、IVA,經驗性處置包括初期限蛋白、高熱量、矯正酸中毒、經驗性給輔因子與肉鹼;之後依特殊生化結果給特異治療。目標是 24 小時內拿到結果,並由熟悉先天性代謝異常的生化遺傳專家主導。
- 醯基肉鹼譜:C3-(丙醯)與 C5-OH-(3-羥異戊醯)醯基肉鹼升高,NBS 可偵測。
- 尿有機酸:因丙酮酸、丙醯-CoA、3-甲基巴豆醯羧化酶不足,分別見乳酸、3-羥丙酸與丙醯甘胺酸、3-甲基巴豆醯甘胺酸明顯升高。
- 多數病人的缺陷是全羧化酶合成酶對生物素親和力下降,有效治療需口服生物素每天 10–100 mg。長期可包括限制飲食蛋白與補充肉鹼。
- 酶缺陷可在培養皮膚纖維母細胞確認,或以 BTD 或 HCLS 基因突變分析確認。白血球個別羧化酶測定會顯示受測三種全部不足,但不具特異性。體染色體隱性遺傳。
生物素酶缺乏
- NBS 也會發現部分生物素酶缺乏(30% 酶活性),這些人不會出現深度缺乏的重症;可由酶分析與突變分析區分。
- 深度生物素酶缺乏造成的晚發型,可表現為癲癇、乳酸中毒與陣發性失償;長期後遺症為聽力損失與視神經萎縮。
- 生物素 10–20 mg/day 可有效治療並預防這些長期併發症。
- 有效 NBS 需要專一的生物素酶酵素檢測,串聯質譜無法可靠偵測。
第 1 型戊二酸尿症 Glutaric Aciduria Type 1
機轉與特色
- GA1 為戊二醯-CoA 去氫酶(glutaryl-CoA dehydrogenase)缺乏,此酶在離胺酸、羥離胺酸與色胺酸分解路徑上。
- 前述有機酸疾病有高血氨、乳酸中毒、酮症、骨髓抑制等全身表現;GA1 則被稱為「腦性」有機酸尿症:多數情況沒有全身性失償,也沒有新生兒期災難性發病。
臨床表現
- 古典表現:生後 6–18 個月生長發育正常,在生病、手術或其他誘發異化的事件中發生基底核代謝性中風。
- 病童尾狀核與殼核(較少為蒼白球)發生不可逆雙側損傷,這些基底核結構影響隨意運動控制,造成失能性肌張力異常與預期壽命縮短。
- 另有患者為緩慢進行:生後最初幾年有低張力、肌張力異常與運動障礙;這些人可能在沒有被認出的腦病變下已受早期損傷。
- 脆弱期:神經損傷有脆弱期,生後前 6 年未受傷者可能生長發育正常。
- 易與虐待混淆:部分病人有硬腦膜下血腫與視網膜出血,與基底核損傷無關,GA1 可類似非意外創傷。
- 頭圍跨百分位是 GA1 的表現之一,檢查時可能發現硬腦膜下血腫;腦部 CT 或 MRI 見側腦裂周圍液體增加也可能促使檢查 GA1。
- 新生兒期表現:非家族性巨頭、側腦裂周圍液體增加、NBS 異常。
診斷
- NBS 以 C5-DC-(戊二醯)醯基肉鹼升高發現,但部分「低排泄者」(low excretors)可能漏掉。
- NBS 異常或臨床懷疑時,初步檢查應包括血漿醯基肉鹼譜、總與游離肉鹼、尿有機酸。
- 尿有機酸見戊二酸與 3-羥戊二酸升高;後者被視為 GA1 診斷性物質,但部分人在未失償時可正常或接近正常。
- 關鍵:低排泄者發生嚴重神經損傷的風險並不較低。
- 可由纖維母細胞酶分析或 GCDH 基因突變分析確認。
治療
- 慢性:低天然蛋白飲食,搭配不含離胺酸、低色胺酸、含精胺酸的配方,肉鹼,核黃素(酶輔因子,部分個案生化可改善)。
- 急症:限蛋白(12–24 小時),以高濃度靜脈葡萄糖與靜脈脂肪乳劑供熱量,胰島素(必要時),肉鹼,加上神經內外科支持。這些措施對減少毀滅性神經損傷至關重要。
- NBS 已降低患者神經損傷發生率。
脂肪酸氧化異常 Fatty Acid Oxidation Disorders
總論 Overview
定義與生化
- 脂肪酸氧化異常(fatty acid oxidation disorders, FAODs)是粒線體內 β-氧化失敗,或脂肪酸進入粒線體的運送失敗所造成的先天性代謝異常;目前已描述至少 31 個相關酶。
- 短鏈與中鏈脂肪酸可直接進入粒線體;長鏈脂肪酸的運送需要肉鹼。
- 粒線體內 β-氧化循環生成乙醯-CoA,並產生菸鹼醯胺腺嘌呤二核苷酸(NADH)與黃素腺嘌呤二核苷酸(FADH2),把電子交給呼吸鏈以生成 ATP。
- 乙醯-CoA 作為 Krebs 循環受質,為電子傳遞鏈(ETC)產生還原當量,也用於合成酮體(見 Fig. 29.1)。
- FAOD 造成能量生成不足,臨床範圍從成人輕度低張力到猝死。
臨床表現
- 各年齡都可發病;代謝控制良好時不影響中樞神經。
- 致命表型在生後最初幾天(通常 24–48 小時後)出現,因嚴重異化狀態與脂肪組織游離脂肪酸分解增強,常早於 NBS 結果。
- 徵象:低血糖、肝病與肝衰竭、心肌與骨骼肌病變、橫紋肌溶解、視網膜退化。
- 長鏈醯基肉鹼累積被認為可能致心律不整,並可能與心臟功能異常相關。
流行病學與篩檢
- 所有 FAOD 合計發生率約每 100,000 人 0.9–15.2;區域與基因族群差異大,創始族群高出許多。NBS 得到的發生率高於臨床症狀辨識。
- MCADD 最常見;VLCADD 是最常見的長鏈 FAOD,估計每 100,000 人 0.07–1.19;其他疾病一般低於 1/100,000。
- 全球 NBS 項目納入哪些 FAOD 差異很大。
- 全部為體染色體隱性;NBS 偽陽性常因帶因者狀態。
- 許多嬰兒現在被發現有較輕、可能持續的特定醯基肉鹼升高,一般認為沒有明顯臨床疾病風險;但仍需長期追蹤研究,以確定晚發型(如 VLCADD)是否有風險。
- 回溯分析累積的證據支持:新生兒期經 NBS 發現,比症狀發生後才臨床診斷的預後好。
診斷
- 以血漿醯基肉鹼譜、總與游離肉鹼濃度及 DNA 檢測確認;也應做尿有機酸與尿醯基甘胺酸。
- DNA 定序找到意義未明變異時,可用白血球、纖維母細胞或肝臟酶分析判定是否患病。
共通治療
- 主要目標:避免長時間禁食以維持穩定能量供應、避免以脂肪供能,並採較高碳水化合物、低脂飲食。
- 安全禁食時間:已提出各年齡建議;新生兒至約 3 個月大禁食不超過 3–4 小時,整個嬰兒期逐步延長。
- 手術禁食:給 10% 葡萄糖靜脈輸液,速率為維持量的 150%。
- 長鏈 FAOD:補充中鏈三酸甘油酯(MCT)油提供 β-氧化受質,應占總熱量 20%–25%。依長鏈脂肪限制程度,可能需補充其他油脂以避免必需脂肪酸缺乏。
- MCT 補充與近期核准的補充中間物(anaplerotic)治療 triheptanoin(Dojolvi),與 CACT 缺乏及 VLCADD 的心肌病變逆轉相關;但遵從的 VLCADD 病人仍有明顯肌無力、肌痛或肌紅素尿。
- 肉鹼補充有爭議;若有游離肉鹼缺乏則支持補充。
中鏈醯基-CoA 去氫酶缺乏 Medium-Chain Acyl-CoA Dehydrogenase Deficiency
- MCADD 是最常見的 FAOD,北歐人口頻率約 1/20,000,常見突變為 c.985 A>G。
- 古典表現:較大嬰兒在感染時進食差、嘔吐、脫水、嗜睡、低血糖、癲癇,類似 Reye 症候群,可因腦水腫與高血氨死亡。
- 嚴重致命表現會在生後最初幾天、NBS 之前發生;MCADD 是公認的嬰兒猝死症原因之一。
- 首次發作歷史上死亡率高,NBS 後已改善。
- 檢驗:血漿醯基肉鹼譜 C6、C8、C10、C10:1 升高;尿醯基甘胺酸見辛二醯甘胺酸(suberylglycine)與己醯甘胺酸(hexanoylglycine)升高;ACADM 定序確認。
- 治療:避免長時間禁食(特別是併發疾病時),避免補充 MCT,必要時補充肉鹼。
極長鏈醯基-CoA 去氫酶缺乏 Very Long-Chain Acyl-CoA Dehydrogenase Deficiency
- VLCADD 表型多變:從生後最初幾天可致死的嚴重心肌病變,到反覆低酮性低血糖,再到青春期或成人才出現的肌病變及/或橫紋肌溶解。
- 在沒有新生兒篩檢的國家,<6 歲發病者有高比例報告心肌病變與心律不整。
- NBS 的挑戰:多數病人由 NBS 發現,但許多人看來帶輕微或可能良性的 DNA 變異,追蹤血漿醯基肉鹼譜正常。其中多數只有單一異型合子突變,看來是未受影響的帶因者;另一些有兩個複合異型合子突變,但症狀的臨床風險可能較低。
- 檢驗:血漿 C14:1-、C14-、C16:1-、C16-醯基肉鹼升高,部分嬰兒有繼發性游離肉鹼偏低。急性失償時尿有機酸可見雙羧酸尿。
- 建議以 ACADVL 定序與缺失/重複分析確認。
- 發現單一異型合子突變、未定性的新變異,或持續的醯基肉鹼升高與基因型不符時,功能性酶分析或纖維母細胞醯基肉鹼探針分析可協助決定治療。
- 治療:依長鏈 FAOD 原則,避免長時間禁食、限制長鏈脂肪、補充中鏈脂肪,必要時補肉鹼。中鏈脂肪可由 MCT 油、粉,配方成分(如 Enfaport)或 triheptanoin 提供。
- Triheptanoin(Dojolvi):含奇數鏈脂肪,為 TCA 循環額外提供補充中間物能量,近期核准用於長鏈脂肪代謝缺陷嬰兒。與傳統 MCT 相比,心臟表型改善,橫紋肌溶解住院頻率下降。
- 哺乳:重症嬰兒因母乳脂肪高應停止哺乳,改用含 MCT 配方,或配方加 triheptanoin;較輕型可在哺乳外補充含 MCT 配方。
短鏈醯基-CoA 去氫酶缺乏 Short-Chain Acyl-CoA Dehydrogenase Deficiency
- SCADD 由 C4-醯基肉鹼、尿乙基丙二酸與丁醯甘胺酸升高診斷。
- 早期報告把 SCAD 酶活性下降與生長遲滯、餵食差、低張力、癲癇連結。
- 後來發現最多 14% 正常人口是兩個常見多型(c.511 C>T、c.625 G>A)的複合異型合子或同型合子,並有 SCADD 生化異常。
- 目前多數由 NBS 發現,臨床維持無症狀,許多人因此視為良性。
- 是否需要治療、補肉鹼或核黃素、生病時如何處置,都仍不明確。
長鏈 3-羥醯基-CoA 去氫酶缺乏與三功能蛋白缺乏 Long-Chain 3-Hydroxy Acyl-CoA Dehydrogenase Deficiency and Trifunctional Protein Deficiency
- 粒線體三功能蛋白複合體由四個 α、四個 β 亞單位組成,含三個酶:長鏈烯醯-CoA 水合酶、長鏈 3-羥醯基-CoA 去氫酶、3-酮醯基-CoA 硫解酶。
- LCHADD:HADHA 突變,僅去氫酶活性下降。
- TFP:HADHA 或 HADHB 突變,三個酶活性都不足。
- 最嚴重型以新生兒快速進行的心肌病變表現。之後可能反覆低酮性低血糖,急性異化疾病時造成肝功能異常(類 Reye 症候群)、心肌病變、肌病變與橫紋肌溶解。
- 存活者長期:65% 骨骼肌病變,21% 緩慢進行的周邊神經病變,43% 色素性視網膜病變。
- 部分病人有嚴重肝病,除壞死與脂肪變性外還有纖維化。較大兒童、青少年與成人生病時可反覆橫紋肌溶解。
- 母親:懷有 LCHADD 胎兒的異型合子母親,罕見情況下會發生妊娠急性脂肪肝或 HELLP 症候群(溶血、肝酵素升高、血小板低下)。
- 診斷:C16:1-OH-、C16-OH-、C18:1-OH-、C18-OH-醯基肉鹼升高,尿有機酸見較長鏈 3-羥基雙羧酸。酶診斷可用淋巴球或皮膚纖維母細胞,但臨床生化異常加 HADHA/HADHB 突變分析通常足夠。
- 多數中重度個案由 NBS 診斷。追蹤顯示生長發育改善,但 NBS 無法完全避免罹病與死亡,TFP 尤其如此,存活較差。
- 治療:避免長時間禁食、限制飲食長鏈脂肪、補充 MCT。低長鏈脂肪飲食加 MCT 或 triheptanoin 可降低血漿羥基醯基肉鹼,部分 LCHADD 病人保持健康、不失償;但許多人有治療無效的症狀,包括色素性視網膜病變與周邊神經病變。
原發性肉鹼轉運蛋白缺乏 Primary Carnitine Transporter Deficiency
- 肉鹼是長鏈脂肪酸穿越粒線體內膜所必需。過程依賴鈉依賴性細胞膜肉鹼轉運蛋白、兩個把肉鹼共價接上及移除的轉移酶,以及一個粒線體膜轉位酶。
- 肉鹼轉運蛋白缺乏(CTD,又稱原發性肉鹼缺乏、肉鹼攝取缺陷)的特徵:低酮性低血糖、高血氨、肝功能異常、心肌病變與骨骼肌低張力。
- 新生兒表現不常見;部分較大病人以心肌病變為首發。
- 血漿總與游離肉鹼極低(通常 <10 μmol/L)。
- NBS 偽陽性:低游離肉鹼可能來自新生兒營養不足,或母親血漿肉鹼低;後者可因飲食限制(如純素)或未被發現的母親原發性肉鹼缺乏或有機酸血症。追蹤 NBS 異常時常需測母親總與游離肉鹼。真正有原發性肉鹼缺乏的母親診斷時可能看似無症狀。
- 以 SLC22A5 定序或纖維母細胞肉鹼攝取分析確診。
- 治療:補充肉鹼 100–200 mg/kg/day,維持血漿肉鹼正常或接近正常。可成功預防或逆轉症狀,但取決於遵從性。
肉鹼棕櫚醯轉移酶第一型缺乏 Carnitine Palmitoyltransferase Type I Deficiency
- CPTI 在進入粒線體前把長鏈脂肪酸共價接到肉鹼上。
- 缺乏時於兒童早期以低酮性低血糖與肝功能異常表現;較少為成人發病骨骼肌病變;新生兒低血糖僅罕見。
- 通常沒有心肌病變;曾報告腎小管酸中毒。
- 檢驗:血漿總與游離肉鹼升高;NBS 另用 C0/(C16+C18) 比值提升特異度。
- 以 CPT1A 基因突變或皮膚纖維母細胞酶活性確認。
- 常見變異 c.1436 C>T(p.P479L)見於北極地區因紐特人、阿拉斯加原住民、加拿大第一民族與 Hutterite 族群,與這些族群較高的嬰兒死亡率及禁食耐受相關問題有關。
- 治療:避免禁食、低脂飲食,部分個案補充 MCT,預後正常;但有些人因反覆失償而有神經損傷。
肉鹼醯基肉鹼轉位酶缺乏 Carnitine Acylcarnitine Translocase Deficiency
- CACT 把與肉鹼結合的脂肪酸運過粒線體膜;缺乏時是較嚴重的 FAOD 之一,最常見表現為心室性心律不整與新生兒猝死。
- 症狀:低血糖、嘔吐、胃食道逆流、輕度慢性高血氨,以及嚴重骨骼肌病變與輕度肥厚性心肌病變。
- 早期診斷與治療可能有益,但即使有 NBS,仍有嚴重發展遲緩、癲癇等明顯併發症。
- 殘餘酶活性較高者病情較輕。
- 診斷檢查與 NBS 見 C16-、C16:1-、C18-、C18:1-醯基肉鹼升高,游離肉鹼低;SLC25A20 定序確認。
- 治療:避免長時間禁食、低長鏈脂肪高碳水化合物配方、MCT 或 triheptanoin、肉鹼。
肉鹼棕櫚醯轉移酶第二型缺乏 Carnitine Palmitoyltransferase Type II Deficiency
- CPTII 缺乏在 NBS 的 C16- 與 C18:1-醯基肉鹼升高與 CACT 缺乏完全相同;需 CPT2 基因 DNA 檢測才能診斷。
- 治療依嚴重度,與 CACT 缺乏相似。
- 嚴重型:可有先天異常(腎囊腫、顏面異常、腦部畸形),在新生兒期以低張力、心肌病變、心律不整與癲癇表現。
- 晚發型:常見得多,在 20 或 30 多歲以運動不耐或橫紋肌溶解表現。
多重醯基-CoA 去氫酶缺乏 Multiple Acyl-CoA Dehydrogenase Deficiency
機轉
- MADD(又稱第 2 型戊二酸血症)是多個醯基-CoA 去氫酶把電子傳給粒線體 ETC 的過程缺陷。
- 每個醯基-CoA 去氫酶都結合電子傳遞黃素蛋白(electron transfer flavoprotein, ETF);ETF 在氧化脫氫反應中接受 FADH2 輔因子的電子,由三個亞單位組成。
- ETFA、ETFB、ETFDH 突變干擾粒線體內 ETF 到輔酶 Q10 的電子傳遞。
- 核黃素(FADH2 成分)缺乏或轉運缺陷可有類似表現;已有核黃素反應型 MADD 的描述。
- 因涉及多個去氫酶,短、中、長鏈脂肪酸與胺基酸代謝物都會升高。
三種表現
- 新生兒型:代謝性酸中毒、低酮性低血糖,常有肥厚性心肌病變。
- 新生兒併先天異常:腎臟增大多囊、搖椅底足、下腹壁肌肉缺損、尿道下裂與陰莖下彎;曾報告低張力、大腦皮質發育不良與神經膠質增生;顏面異常包括內眥間距過寬、耳朵畸形、巨頭、前囟大、前額高與鼻樑扁平。
- 晚發型:終生有急性間歇發作風險,包括嘔吐、脫水、低酮性低血糖、酸中毒,部分有肝腫大與肌肉疾病(肌病變、橫紋肌溶解)。
- 許多嬰兒因快速進行的心肌病變,活不過生後最初幾週或幾個月。即使 NBS 發現並及早治療,仍可能發生急性致命事件或猝死。
診斷
- 懷疑線索:高陰離子間隙乳酸中毒、低酮性低血糖與高血氨的組合。病人可有異戊酸味。
- 血清轉胺酶升高,凝血酶原時間與部分凝血活酶時間延長,提示肝功能異常。
- 血漿醯基肉鹼:可見 C4、C5 升高(NBS 的主要分析物),也可能有中長鏈升高(C8-、C10:1-、C12-、C14-、C14:1-、C16-、C16:1-、C18-、C18:1-、C16-OH-、C16:1-OH-、C18-OH-、C18:1-OH-)。
- 尿有機酸:乙基丙二酸、戊二酸、2-羥戊二酸、3-羥異戊酸升高,另有乳酸、中長鏈雙羧酸,以及甘胺酸結合物異戊醯甘胺酸、異丁醯甘胺酸、2-甲基丁醯甘胺酸。
- 酮體(乙醯乙酸、3-羥丁酸)極少或測不到。
- 全身性胺基酸尿反映腎小管功能受損。ETFA、ETFB、ETFDH 定序確診。
治療
- 低蛋白低脂飲食、避免禁食,補充肉鹼、核黃素與甘胺酸;常需設計個別化代謝配方以達營養目標。
- 至少帶有 ETFDH 常見突變異型合子者表型較輕、對核黃素有反應,部分在核黃素治療後臨床與生化完全矯正。
- 急性失償:靜脈葡萄糖與肉鹼恢復合成代謝,密切監測心、肝、腎功能。
- 研究顯示補充 D,L-3-HB 對 MADD 可能有效且安全。
| 疾病 | 醯基肉鹼/肉鹼 | 基因 | 新生兒重點 | MCT/肉鹼 |
|---|---|---|---|---|
| MCADD | C6、C8、C10、C10:1 | ACADM | NBS 前可致命;嬰兒猝死症原因之一 | 避免 MCT;必要時補肉鹼 |
| VLCADD | C14:1、C14、C16:1、C16 | ACADVL | 嚴重心肌病變可致死 | MCT 或 triheptanoin;必要時補肉鹼 |
| SCADD | C4;尿乙基丙二酸、丁醯甘胺酸 | 原文未列基因名 | 多無症狀 | 補肉鹼或核黃素的必要性不明 |
| LCHADD/TFP | C16:1-OH、C16-OH、C18:1-OH、C18-OH | HADHA、HADHB | 快速進行心肌病變 | MCT 或 triheptanoin |
| CTD | 總與游離肉鹼極低 | SLC22A5 | 新生兒不常見;留意母親帶病 | 肉鹼 100–200 mg/kg/day |
| CPTI | 總與游離肉鹼升高;C0/(C16+C18) | CPT1A | 新生兒低血糖罕見 | 部分個案 MCT |
| CACT | C16、C16:1、C18、C18:1;游離肉鹼低 | SLC25A20 | 心室性心律不整、新生兒猝死 | MCT 或 triheptanoin;肉鹼 |
| CPTII | C16、C18:1(與 CACT 相同) | CPT2 | 嚴重型有先天異常 | 依嚴重度,似 CACT |
| MADD | C4、C5 及中長鏈 | ETFA、ETFB、ETFDH | 酸中毒、低酮性低血糖、心肌病變、先天異常 | 肉鹼、核黃素、甘胺酸 |
酮體代謝異常 Ketone Metabolism Disorders
總論 Overview
- 源於無法利用酮體(3-羥丁酸與乙醯乙酸)產能。
- 每個 β-氧化循環生成一個乙醯-CoA,再由粒線體乙醯乙醯-CoA 硫解酶、3-羥基-3-甲基戊二醯 CoA(HMG-CoA)合成酶與 HMG-CoA 裂解酶轉為乙醯乙酸。
- 乙醯乙酸與 3-羥丁酸運出肝粒線體與肝細胞進入血液,供其他組織使用,尤其是腦與心臟。
粒線體乙醯乙醯-CoA 硫解酶缺乏 Mitochondrial Acetoacetyl-CoA Thiolase Deficiency
- 又稱 β-酮硫解酶或 3-氧硫解酶缺乏;特徵為代謝性酸中毒伴過量酮症。
- 最常在約 15 個月大兒童發病,但也有早在生後 3、4 天的報告。
- 臨床從嬰兒嚴重急性失償到成人無症狀。發作間歇,通常與異化壓力或高蛋白飲食相關,伴輕度高酮性低血糖與肝功能異常,沒有高血氨;心肌病變罕見。
- 血漿醯基肉鹼與 NBS 見 C5-OH- 與 C5:1-醯基肉鹼升高。
- 尿有機酸見乳酸與酮體明顯升高,以及 2-甲基乙醯乙酸、2-甲基-3-羥丁酸、惕各醯甘胺酸(tiglylglycine)的特定模式。
- 體染色體隱性,以 ACAT1 定序確診。
- 急性:靜脈葡萄糖與碳酸氫鹽矯正代謝性酸中毒(常很嚴重)。
- 長期:輕度限蛋白、避免長時間禁食,及時處理併發疾病或異化壓力;治療並避免嚴重酮酸中毒可能使發展正常。
HMG-CoA 裂解酶缺乏 HMG-CoA Lyase Deficiency
- 最嚴重的酮體代謝異常,僅確認 211 位病人。HMG-CoA 裂解酶催化由 HMG-CoA 合成乙醯乙酸的最後一步。
- 新生兒最早生後 3 天發病,常為災難性:嘔吐、嗜睡、低酮性低血糖、代謝性酸中毒、高血氨、轉胺酶升高、肝腫大、癲癇與昏迷。
- 尿有機酸:3-羥基-3-甲基戊二酸、3-甲基戊烯二酸、3-羥異戊酸呈特定診斷模式。
- 血漿醯基肉鹼與 NBS:C5-OH- 與 C6-DC-醯基肉鹼升高。
- 乙醯乙酸與 3-羥丁酸可能意外地低;急性失償時乳酸可升高。
- 幾乎所有病人都有症狀,但超過 60% 發展正常。
- 體染色體隱性,HMGCL 突變分析確認。
- 急性:靜脈補水,給葡萄糖與碳酸氫鹽矯正代謝性酸中毒。
- 長期:避免長時間禁食、低蛋白高碳水化合物飲食、補充肉鹼。
琥珀醯-CoA 3-酮酸-CoA 轉移酶缺乏 Succinyl-CoA 3-Ketoacid-CoA Transferase Deficiency
- 肝外組織無法把乙醯乙酸轉回乙醯乙醯-CoA;此步驟是水解為乙醯-CoA、再進入 TCA 循環代謝所必需。
- 病人持續酮症併間歇酮酸中毒,連餐後也不消退。
- 新生兒常在第一週以嚴重酮症、乳酸中毒、低血糖與昏迷表現,許多無法存活。
- 血與尿的乙醯乙酸及 3-羥丁酸幾乎都升高。
- 治療:重點是避免禁食(禁食可造成嚴重酸中毒與酮症);危象時給靜脈輸液、葡萄糖與碳酸氫鈉。
- 可做纖維母細胞酶分析,但 OXCT1 定序大多能確診;體染色體隱性。
- 有較輕型,病人可有非酮症期;也有異型合子嚴重表現的報告。
| 型態 | 本章提到的疾病 |
|---|---|
| 低酮性低血糖 | VLCADD、LCHADD/TFP、CTD、CPTI、MADD、HMG-CoA 裂解酶缺乏 |
| 低血糖併酮症或高酮性 | GSD I(併酮症與乳酸中毒)、乙醯乙醯-CoA 硫解酶缺乏(輕度高酮性低血糖)、琥珀醯-CoA 3-酮酸-CoA 轉移酶缺乏 |
| 酸中毒加低血糖 | HFI、GSD Ia、果糖-1,6-雙磷酸酶缺乏(三者互為鑑別) |
| 急症新生兒的酮症 | 新生兒少見酮尿,一定要考慮有機酸血症 |
粒線體疾病 Mitochondrial Disorders
原發性乳酸中毒 Primary Lactic Acidosis
- 先天性乳酸中毒(congenital lactic acidosis, CLA)源於嚴重能量代謝異常,可由多種疾病造成,包括粒線體電子傳遞鏈(ETC)或三羧酸(TCA)循環原發缺陷使乳酸與丙酮酸代謝受損。這些疾病影響丙酮酸代謝,進而影響乳酸。
- 多數 CLA 新生兒的缺陷在粒線體 ETC、丙酮酸去氫酶(PDH)複合體或丙酮酸羧化酶(PC)。TCA 循環先天異常罕見得多,但應列入鑑別。
- 短鏈烯醯-CoA 水合酶缺乏(ECHS1 突變)是纈胺酸代謝的體染色體隱性疾病,看來會繼發抑制 PDH,可表現頑固性 CLA 併 Leigh 病樣表現、神經退化與新生兒死亡。
- 部分 CLA 於新生兒期以壓倒性乳酸中毒表現;另一些只有 CSF 乳酸升高,這種「腦性」乳酸中毒可較隱伏。
- 血乳酸升高時,乳酸/丙酮酸比值可縮小鑑別,此比值反映粒線體氧化還原狀態;計算時兩者單位須相同。
- 這類疾病 NBS 無法發現;除非家族已有患者(如較大的患病手足),不會在症狀前被找到。
| 疾病 | 比值 | 備註 |
|---|---|---|
| PDH 缺乏 | 低至正常(10–20;PDH 一節寫 <20) | E3 缺乏亦為低比值,且丙酮酸升高 |
| PC 第 A 型 | 正常 | 乳酸與丙酮酸同等升高 |
| PC 第 B 型 | 可能中度升高/常升高 | 災難型 |
| ETC 缺陷 | 可能明顯升高(>25) |
丙酮酸去氫酶複合體缺乏 Pyruvate Dehydrogenase Complex Deficiency
機轉與表現
- PDH 複合體把葡萄糖分解來的丙酮酸轉為乙醯-CoA,在檸檬酸合成酶處進入 TCA 循環。
- 嚴重 PDH 缺乏可於新生兒期表現嚴重乳酸中毒,乳酸/丙酮酸比值低至正常(<20)。
- 可有血氨中度升高及先天腦部異常,包括胼胝體缺失或發育不全與異位症(heterotopias)。
- 病人低張力,可能需要機械通氣。即使及早辨識與介入,預後仍差。
經驗性葡萄糖的陷阱對可能有機酸尿症或尿素循環缺陷的孩子可能救命的高濃度含葡萄糖靜脈與腸道經驗性治療,會加重 PDH 缺乏或其他粒線體能量代謝異常新生兒的乳酸中毒。這種惡化本身就可能提示原發性能量代謝異常。
診斷與遺傳
- 由表現、臨床病程與常規及特殊生化檢查推斷。血漿胺基酸見丙胺酸升高;尿有機酸可見 TCA 循環中間物升高。沒有可確定本病的特異性化合物。
- 以皮膚纖維母細胞或白血球酶分析異常及/或 DNA 檢測診斷。
- PDH 是大型多亞單位複合體,含三個酶亞單位及數個調節亞單位(包括一個磷酸酶與一個激酶)。第一步脫羧由 E1-α 與 E1-β 的異二聚體催化。
- 多數個案為編碼 E1-α 的 PDHA1 突變,占 PDH 缺乏的 80%;此基因在 X 染色體上,呈 X 性聯顯性。其他亞單位缺陷都是體染色體隱性。
治療與其他型
- 多數病人表現隱伏,有發展遲緩,MRI 提示 Leigh 病。這群人對高脂低碳水化合物的生酮飲食生化反應常很好:脂肪以乙醯-CoA 形式從阻斷點之後進入能量路徑,葡萄糖則必須通過缺陷的 PDH 反應。
- 另兩個酶亞單位、活化與去活化酶及結合一個亞單位的結構蛋白(E3 結合蛋白)的缺陷較罕見,通常造成嬰兒晚期與兒童期的慢性精神運動遲滯症候群。
- E3 缺乏:有多效生化影響,因 E3 也是 BCKAD 複合體與 TCA 循環 α-酮戊二酸去氫酶複合體的成分。可有 MSUD 樣 BCAA 升高及 TCA 代謝物升高。多在新生兒期後發病,呈進行性神經退化。
- E3 缺乏的關鍵檢驗:血乳酸與丙酮酸升高、乳酸/丙酮酸比值低;血漿胺基酸 BCAA 升高;尿有機酸測到 α-酮戊二酸與 BCAA 代謝物。
- PDH 磷酸酶缺乏是 CLA 的罕見原因。
- 除 E3 缺乏外,PDH 複合體缺陷都對生酮飲食有反應。
- 硫辛酸合成缺陷:PDH、BCKAD、α-酮戊二酸去氫酶複合體都需要硫辛酸,而其合成複雜。已報告八個相關基因缺陷,可表現為 CLA;症狀多變,可具各基因特徵,早發時可包括癲癇、腦病變與心肌病變。
丙酮酸羧化酶缺乏 Pyruvate Carboxylase Deficiency
- PC 參與糖質新生:把碳酸氫根加到丙酮酸形成草醋酸,後者也用於補充 TCA 循環中間物。PC 是四個需生物素的羧化酶之一。
| 類型 | 表現 | 乳酸/丙酮酸比值 |
|---|---|---|
| A 型 | 新生兒期乳酸中毒、發展遲緩,慢性病程 | 正常(兩者同等升高) |
| B 型 | 災難型:生後第一週急重症、腦病變、嚴重代謝性酸中毒併乳酸中毒與高血氨,死亡率高;多數為法裔或英裔背景 | 常升高 |
| C 型 | 間歇性、良性 | 原文未述 |
- 草醋酸產生天門冬胺酸,後者與瓜胺酸在尿素循環合成精胺琥珀酸,因此 PC 缺乏造成血漿瓜胺酸與血氨升高。
- 雖然 PC 是糖質新生要角,低血糖並不常見。肝可能腫大。預後差。
- 可做白血球或纖維母細胞酶檢測,也可做 DNA 突變分析。
電子傳遞鏈缺陷 Electron Transport Chain Defects
生化背景
- 氧化磷酸化生成 ATP,是粒線體的核心工作。影響此緊密偶聯與調控過程的基因缺陷,可對一個或多個器官系統造成嚴重影響。
- 丙酮酸、脂肪酸等營養衍生物在粒線體轉為二氧化碳。還原當量(NADH、FADH2)與氧結合成水,ATP 合成與電子沿 ETC 流動偶聯。
- 呼吸鏈組成:複合體 I(NADH 去氫酶)、II(琥珀酸去氫酶)、III(細胞色素 b、c1)、IV(細胞色素 c 氧化酶,終端複合體);另有複合體 V(ATP 合成酶)及腺嘌呤核苷酸轉位酶,負責運送 ADP 入、ATP 出粒線體。
- 複合體 II 主要參與脂肪酸氧化及 TCA 循環琥珀酸的氧化,因脂肪酸、戊二酸與琥珀酸的還原當量由 ETF 流入複合體 II。
遺傳學
- 早期對 ETC 異常分子機轉的認識來自粒線體 DNA(mtDNA,粒線體內的小型環狀 DNA)突變;之後經定序又發現許多由核基因編碼造成的疾病。
- mtDNA 編碼每個呼吸鏈複合體至少一個蛋白次單位,複合體 II 除外;也編碼粒線體蛋白合成所需的轉譯元件(rRNA、tRNA)。
- ETC 缺陷造成的 CLA 可來自核或 mtDNA 編碼的次單位。這對遺傳諮詢很重要,因 mtDNA 為母系遺傳。
- 除結構次單位外,負責把蛋白次單位組裝成功能複合體的蛋白(由核 DNA 編碼)缺陷也會造成 ETC 缺乏。合計超過 1000 個核與粒線體基因的缺陷可造成 ETC 缺乏。
異質性、瓶頸與閾值
- 異質性(heteroplasmy):細胞內突變與非突變 mtDNA 分子的比例;每個細胞有許多粒線體,每個粒線體又有多份 mtDNA。表型與特定 mtDNA 突變的關係不直接,至少部分因此而來。
- 瓶頸效應(bottleneck effect):粒線體與 mtDNA 只來自母親。卵子形成時粒線體隨機分離,胎兒帶突變 mtDNA 的細胞比例可能高於母親,而母親血中可能幾乎測不到。
- 閾值效應(threshold effect):不同細胞與組織的缺陷粒線體比例常不同;具組織特異性,突變 mtDNA 須達一定比例才會在該組織造成臨床後果。
- 核基因突變疾病多為體染色體隱性,占新生兒與嬰兒 ETC 疾病的多數;此年齡層僅少數為母系遺傳的 mtDNA 突變。
- 除神經性肌無力、共濟失調與色素性視網膜炎(NARP,mtDNA 第 8993 位)外,僅少數 mtDNA 疾病在新生兒期表現。
- 其他 mtDNA 症候群:MELAS(粒線體腦病、乳酸中毒、類中風發作,第 3243 位)、MERRF(肌躍性癲癇併破碎紅纖維,第 8344 位)、Leber 遺傳性視神經病變,以及散發性缺失-重複症候群如 Pearson 骨髓-胰臟症候群。
嬰兒期重要的粒線體能量代謝異常
- CLA:最戲劇性的型態,常在生後最初幾天出現明顯乳酸中毒。
- 亞急性壞死性腦肌病變(Leigh 病):古典上 3 個月後發病,但可更早。
- Alpers 病:以癲癇與肝病表現。
- 良性嬰兒粒線體肌病變、心肌病變或兩者皆有;致死性嬰兒粒線體疾病;致死性嬰兒心肌病變;Pearson 症候群。
判讀提醒粒線體疾病的標誌常是多系統侵犯與乳酸中毒;但只侵犯單一器官系統、或沒有乳酸中毒,都不能排除粒線體疾病。
重要類別
- 核基因編碼的 mtDNA 耗竭症候群:mtDNA 複製元件蛋白缺陷,或 DNA 複製所需核苷酸供應不足,可包括致命性肝病變。
- 硫辛酸合成缺陷:包括鐵硫蛋白合成缺陷。
- 輔酶 Q10 生合成缺陷:可能可治療的一類,以核基因 DNA 檢測或肌肉輔酶 Q10 濃度診斷;包括嚴重嬰兒多系統疾病。辨識很重要,因這是少數給輔酶 Q10 可能有效的粒線體疾病。
診斷檢查
- 標準項目:血漿乳酸與丙酮酸、尿有機酸、血漿胺基酸。
- CSF 乳酸可由腰椎穿刺或 MRI 的磁振頻譜測量。
- mtDNA 定序組合與含完整粒線體基因體的全外顯子定序普及後,肌肉切片使用減少。許多情況下 DNA 定序已取代肌肉切片,成為疑似粒線體疾病的第一線檢查。
- 肌肉組織的光學與電子顯微鏡組織學,以及新鮮(較佳但少有)或急凍組織的呼吸鏈複合體檢測,仍可協助診斷。
- 致命個案若要做功能分析,快速(代謝)解剖與妥善保存組織至關重要;組織也可做 DNA 檢測。
Leigh 病:亞急性壞死性腦脊髓病變 Leigh Disease: Subacute Necrotizing Encephalomyelopathy
- 進行性神經退化疾病,有嚴重低張力、癲癇、錐體外運動障礙、視神經萎縮及自動換氣或呼吸控制缺陷。
- 一般在新生兒期之外發病,但生後數月可有症狀。
- 相關基因缺陷超過 75 個,包括 PDH 複合體、ETC 結構蛋白、各 ETC 複合體組裝因子、輔酶 Q10 生合成、生物素酶等。
- MRI 特徵:基底核雙側對稱 T2 高訊號病灶。
- 生物素-硫胺素反應性基底核疾病(SLC19A3 缺乏)具 Leigh 病特徵,應嘗試經驗性生物素與硫胺素。
- 嬰兒臨床發現:視神經萎縮、眼肌麻痺、眼球震顫、呼吸異常、共濟失調、低張力、痙攣、癲癇、發展遲緩、精神運動遲滯、肌病變與腎小管功能異常。部分有肥厚性心肌病變、肝功能異常與小頭症。
- 神經病理:特定腦部病灶有去髓鞘、神經膠質增生、壞死、神經元相對保留與微血管增生。
Pearson 症候群 Pearson Syndrome
- 屬遺傳性但非家族性的一類粒線體疾病,由自發性 mtDNA 缺失或重複造成。
- 同類包括 Kearns-Sayre 症候群與慢性進行性外眼肌麻痺,見於較大個體;早嬰兒期的表現就是 Pearson 症候群。
- 表現:貧血、環狀鐵芽球與外分泌胰臟功能異常。此骨髓疾病可在嬰兒期致死。
- 能恢復或受益於積極治療者,可在嬰兒晚期或兒童期出現其他全身徵象:生長差、胰臟功能異常、粒線體肌病變、乳酸中毒與進行性神經損傷,並發展為 Kearns-Sayre 症候群。
Barth 症候群 Barth Syndrome
- X 性聯疾病,伴心肌病變、骨骼肌疾病與嗜中性白血球低下。
- 骨骼肌有粒線體形態異常與呼吸鏈複合體 III、IV 缺乏。
- TAZ 基因編碼 tafazzin(心磷脂醯基轉移酶);缺乏時破壞粒線體內膜與 ETC 功能。NADH 與 FADH2 累積抑制 TCA 循環,造成乳酸中毒、肌無力與心肌病變。
- 尿有機酸見 3-甲基戊烯二酸排泄增加。本病又稱第 II 型 3-甲基戊烯二酸尿症,與基因上不同的第 I 型原發性 3-甲基戊烯二酸尿症(AUH 突變,涉及白胺酸代謝)及其他型相區別。
- 急性新生兒表現可有乳酸中毒、低血糖、高血氨與肝功能異常,從出生到嬰兒早期都須支持;也有胎兒流失與死產的報告。
- 治療:心衰竭與嗜中性白血球低下的標準支持,加營養支持與物理治療。
早發致死性乳酸中毒 Early Lethal Lactic Acidosis
- 部分粒線體 ETC 原發異常者在生後 24–72 小時出現大量乳酸中毒。
- 通常無法治療,因病程不停歇且對緩衝治療無反應。
- 透析可能有幫助,但無法治癒,也不是每位病人都可行。
- 受影響嬰兒早期常無明顯器官損傷或畸形證據;酸血症本身就可輕易造成昏迷或心收縮力受損。
- 部分嬰兒經積極治療存活;特異治療可包括硫胺素、生物素、核黃素、輔酶 Q10 或肉鹼。
- 整體預後可能不佳;因預後不明,嚴重乳酸中毒新生兒的照護困難。
- 處置決定須個別化,因粒線體功能異常及病生理因人而異;應考慮加速核與粒線體 DNA 檢測,以利診斷並指引預後。
統整:依新生兒表現回到本章 Integrated Review by Presentation
| 線索 | 本章提到的疾病或原因 |
|---|---|
| 高血氨 | UCD、有機酸血症、FAOD、CA-VA 缺乏、THAN;另見 PC 缺乏 B 型、HMG-CoA 裂解酶缺乏、Barth 症候群、PDH 缺乏(中度) |
| 呼吸鹼中毒 | UCD(THAN 可能沒有) |
| 代謝性酸中毒併酮症 | MMA、PA、IVA、乙醯乙醯-CoA 硫解酶缺乏、琥珀醯-CoA 3-酮酸-CoA 轉移酶缺乏 |
| 嚴重乳酸中毒 | ETC 缺陷、PDH 缺乏、PC 缺乏、全羧化酶合成酶缺乏、ECHS1 缺陷、早發致死性乳酸中毒 |
| 黃疸或肝衰竭樣 | 古典型半乳糖血症、HFI(果糖攝入後)、TYR1 早發型、FAOD |
| 心肌病變 | Pompe 病(肥厚)、GSD IV 先天神經肌肉型(擴張)、VLCADD、LCHADD/TFP、MADD、CACT(輕度肥厚)、Barth 症候群、Leigh 病部分病人 |
| 心律不整或猝死 | CACT(心室性心律不整)、MCADD(嬰兒猝死症原因之一)、CPTII 嚴重型、MADD |
| 頑固性癲癇 | NKH(爆發抑制腦波);再甲基化異常、CPTII 嚴重型亦可有癲癇 |
| 低張力為主 | Pompe 病、GSD IV 神經肌肉型、PDH 缺乏、MADD、再甲基化異常 |
| 血栓 | CBS 缺乏、MTHFR 缺乏(腦部血栓病灶) |
| 血球減少 | MMA(血小板、白血球、貧血)、再甲基化異常(全血球低下併巨母細胞性貧血)、GSD Ib 與 Barth(嗜中性白血球低下)、Pearson 症候群(貧血、環狀鐵芽球) |
| 腎小管功能異常 | 古典型半乳糖血症(腎 Fanconi 症候群)、TYR1(腎 Fanconi 症候群)、HFI、Leigh 病、MADD(全身性胺基酸尿) |
| 白內障 | 古典型半乳糖血症(油滴狀,可出生時就有)、半乳糖激酶缺乏(緻密,及早限半乳糖可能改善) |
| 基底核病灶 | MMA(蒼白球)、PA(尾狀核與殼核)、GA1(尾狀核與殼核,較少蒼白球)、Leigh 病(雙側對稱 T2 高訊號) |
| 類 Reye 症候群 | MCADD、LCHADD/TFP、IVA 慢性間歇型 |
| 肝腫大 | 古典型半乳糖血症、GSD I(腹圍增大)、HFI、TYR1 急性早發型、HMG-CoA 裂解酶缺乏、PC 缺乏(肝可能腫大)、MADD 晚發型部分病人 |
| 橫紋肌溶解 | VLCADD、LCHADD/TFP、CPTII 晚發型、MADD 晚發型 |
| 特殊氣味 | MSUD(楓糖)、TYR1(煮高麗菜)、PKU(鼠臭味)、IVA(汗腳、酸敗乳酪、髒襪子)、MADD(異戊酸味) |
| 先天異常 | PDH 缺乏(胼胝體異常、異位症)、CPTII 嚴重型(腎囊腫、顏面異常、腦畸形)、MADD(腎囊腫、搖椅底足等) |
| 母親線索 | 妊娠急性脂肪肝或 HELLP(LCHADD);母親鈷胺素缺乏(MMA、再甲基化 NBS 偽陽性);母親肉鹼低(CTD NBS 偽陽性);母親 PKU 症候群 |
| 疾病 | 偽陰性或漏檢 | 偽陽性 |
|---|---|---|
| 半乳糖血症 | NBS 前輸紅血球;未喝含乳糖奶且用分析物法 | 酶活性法遇炎熱天氣 |
| MMA、再甲基化異常 | MMA 有漏檢,且可能在結果回來前發病 | 母親鈷胺素缺乏 |
| CBS 缺乏 | 甲硫胺酸篩檢非全抓,尤其 pyridoxine 反應型 | MAT1A 異型合子造成高甲硫胺酸 |
| 近端 UCD | 低瓜胺酸敏感度差 | |
| GA1 | 低排泄者可能漏掉 | |
| FAOD | 全球納入項目不一;常在 NBS 結果前發病 | 帶因者狀態 |
| CTD | 新生兒營養不足;母親肉鹼低 | |
| NKH | 不在 NBS,因血片甘胺酸偽陽性率高 |
| 疾病 | 蛋白 | 熱量 | 特異處置 | 血液淨化 |
|---|---|---|---|---|
| UCD | 血氨控制後開始全靜脈營養,含必需胺基酸,理想上 24–36 小時內 | 至少足齡、甚至更高;高濃度靜脈葡萄糖,排除脂肪代謝異常後加脂肪乳劑 | Ammonul、鹽酸精胺酸(精胺酸酶 1 缺乏禁用) | 血液透析為主;CAVH 為連續選項 |
| MMA | 停蛋白不超過 12–24 小時 | 無蛋白腸道配方及/或高濃度靜脈葡萄糖加脂肪乳劑,併胰島素 | 羥鈷胺素 1 mg/day 肌注、肉鹼、碳酸氫鈉、清氨藥物、卡麩胺酸 | 頑固性高血氨或酸中毒時透析 |
| PA | 同 MMA | 同 MMA;排除脂肪代謝異常後給脂肪乳劑,胰島素視需要 | 肉鹼、鈷胺素、清氨藥物、卡麩胺酸、metronidazole | 高血氨明顯時可能需要 |
| IVA | 限蛋白 12–24 小時 | 高濃度靜脈葡萄糖加脂肪乳劑,胰島素必要時;可耐受時鼻胃管無蛋白配方 | 口服甘胺酸 150–250 mg/kg/day、肉鹼、碳酸氫鈉 | 明顯高血氨時可能需要 |
| GA1 | 限蛋白 12–24 小時 | 高濃度靜脈葡萄糖加脂肪乳劑,胰島素必要時 | 肉鹼,神經內外科支持 | 原文未述 |
| MSUD | 不含 BCAA 的改良全靜脈營養 | 高濃度靜脈葡萄糖加脂肪乳劑,可能需胰島素滴注 | 原文未列急性特異藥物 | CAVH 或血液透析可更快矯正 |
| 全羧化酶合成酶缺乏 | 初期限蛋白 | 高熱量 | 腸道生物素、矯正酸中毒、輔因子與肉鹼 | 原文未述 |
| MADD | 長期低蛋白低脂 | 靜脈葡萄糖恢復合成代謝 | 肉鹼、核黃素、甘胺酸;監測心肝腎 | 原文未述 |
| 酮體代謝異常 | 長期依疾病限蛋白 | 靜脈葡萄糖 | 碳酸氫鹽矯正酸中毒;HMG-CoA 裂解酶缺乏長期補肉鹼 | 原文未述 |
| PDH 缺乏 | 原文未述 | 高濃度葡萄糖會加重乳酸中毒 | 生酮飲食(E3 缺乏除外) | 原文未述 |
| 標記 | 本章對應疾病 |
|---|---|
| C3 | MMA、PA、部分鈷胺素疾病;併 C5-OH 見全羧化酶合成酶缺乏 |
| C4 | SCADD;併 C5 為 MADD 的 NBS 主要分析物 |
| C5 | IVA;MADD |
| C5-OH | 全羧化酶合成酶缺乏(併 C3)、乙醯乙醯-CoA 硫解酶缺乏(併 C5:1)、HMG-CoA 裂解酶缺乏(併 C6-DC) |
| C5-DC | GA1 |
| C6、C8、C10、C10:1 | MCADD |
| C14:1、C14、C16:1、C16 | VLCADD |
| C16、C16:1、C18、C18:1 | CACT;CPTII 的 C16 與 C18:1 升高相同 |
| C16-OH、C18-OH 系列 | LCHADD/TFP |
| 補充物 | 情境 |
|---|---|
| 生物素 | 全羧化酶合成酶缺乏 10–100 mg/day;生物素酶缺乏 10–20 mg/day;生物素-硫胺素反應性基底核疾病經驗性試用;PA 可考慮試用,但尚無反應型報告 |
| 鈷胺素 | 維生素反應型 MMA;羥鈷胺素也用於鈷胺素處理或轉運異常 |
| 硫胺素 | 硫胺素反應型 MSUD;生物素-硫胺素反應性基底核疾病;早發致死性乳酸中毒可嘗試 |
| 核黃素 | GA1 部分個案生化改善;核黃素反應型 MADD;SCADD 的必要性不明 |
| Pyridoxine | CBS 缺乏反應型 |
| BH4/sapropterin | PKU 25%–50% 病人有反應 |
| 輔酶 Q10 | 輔酶 Q10 生合成缺陷,是少數可能有效的粒線體疾病 |
| 模式 | 疾病 |
|---|---|
| X 性聯 | OTCD(約 20% 異型合子女性一生中會有症狀)、GSD IXa 與 IXd、鈷胺素 X 缺乏(HCFC1)、Barth 症候群(TAZ) |
| X 性聯顯性 | PDHA1 造成的 PDH 缺乏 |
| 母系遺傳 | mtDNA 突變造成的 ETC 疾病,如 NARP、MELAS、MERRF |
| 遺傳性但非家族性 | 自發性 mtDNA 缺失或重複:Pearson 症候群、Kearns-Sayre 症候群、慢性進行性外眼肌麻痺 |
臨床反思:NICU 視角 Clinical Reflection—NICU Perspective
臨床上可帶走的重點
- NBS 正常或未回不代表排除。症狀常早於報告,許多疾病也不在篩檢內;輸血、尚未開始含乳糖餵食等情況都要如實告知 NBS 實驗室並安排追蹤。
- 血氨要主動開。看似敗血症或腸阻塞的嗜睡新生兒、原發性呼吸鹼中毒的新生兒,都是本章明確點名應驗血氨的情境。血氨升高時應重驗,同時立即開始評估與處置,不等結果。
- 黃疸加凝血異常、尤其與轉胺酶不成比例時,想到古典型半乳糖血症;懷疑就換無乳糖配方,並注意大腸桿菌敗血症。太早換大豆配方可能掩蓋疾病。
- 蔗糖止痛後低血糖應考慮 HFI。
- Ammonul 不一定在院內。本章指出它很少在三級代謝中心以外備藥,10% 鹽酸精胺酸則普遍可得。精胺酸不可用於已知或疑似精胺酸酶 1 缺乏。
- 停蛋白有時限:有機酸血症與 GA1 的蛋白限制是 12–24 小時;UCD 在血氨控制後,理想上於治療開始 24–36 小時內開始全靜脈營養。過度限蛋白本身會誘發異化。
- 脂肪乳劑前先想脂肪代謝異常。本章多處註明排除脂肪代謝異常後才給靜脈脂肪乳劑。
- 高濃度葡萄糖後乳酸反而惡化,要想到 PDH 缺乏或其他粒線體能量代謝異常。
- 血糖數字要對照臨床:GSD I 因乳酸高,低血糖時可能看來相對無症狀;半乳糖血症則可能有床邊血糖機的假性血糖升高。
- 新生兒酮症不常見,急症新生兒出現酮症就要想到有機酸血症。
- 檢體要同時、要乾淨:NKH 需同時採 CSF 與血漿胺基酸,CSF 含血則結果無效。比值(乳酸/丙酮酸、麩醯胺酸/氨)都要確認單位相同。
- NKH 與嚴重乳酸中毒的預後討論需謹慎。NKH 有暫時性擬似型,也有繼發性變異疾病;重度乳酸中毒者本章建議處置個別化,並考慮加速 DNA 檢測。
- 致命個案也有工作要做:若要做功能分析,快速代謝解剖與妥善保存組織不可少;組織也可做 DNA 檢測。
- 其他實用提醒:UCD 出院時提供急症病日飲食與急症信函;FAOD 手術禁食時給 10% 葡萄糖、維持量 150% 的靜脈輸液;任何血栓事件都測同半胱胺酸,不論 NBS 結果。
- 及早找生化遺傳專家。本章在 UCD、有機酸血症與多重羧化酶缺乏都反覆強調這點。
閱讀時請留意 Points to Verify
原文內部不一致
- 血氨單位:原文寫 150 μmol/L(255 mg/dL)、35 μmol/L(60 mg/dL),括號內單位疑似誤植,且同段提醒部分實驗室以 mg/dL 報告。筆記照原文,判讀時請以 μmol/L 為準並查對原書。
- 鈷胺素依賴酶:MMA 一節稱同半胱胺酸由「鈷胺素依賴酶胱硫醚 β-合成酶」代謝;但高同半胱胺酸血症一節與 Fig. 29.4 都把鈷胺素標為甲硫胺酸合成酶的輔因子。
- LCHADD 全名:Table 29.1、29.2 註腳寫 long-chain acyl-CoA dehydrogenase deficiency,內文為 long-chain 3-hydroxy acyl-CoA dehydrogenase deficiency。
- Table 29.1 與內文的新生兒表現不符:
- HFI 新生兒/早發為 No,內文有新生兒用含果糖配方後急性肝衰竭的報告。
- 果糖-1,6-雙磷酸酶缺乏新生兒/早發為 No,內文寫可在新生兒期表現。
- TYR1 新生兒/早發為 No、急性為 Rare,內文描述 <2 個月的急性早發重度肝病。
- 半乳糖激酶缺乏新生兒/早發與急性都為 No,內文寫白內障可在新生兒期出現,且 GalNet 有新生兒併發症;同節又寫本病不造成全身性影響。
- CTD、CPTI 新生兒/早發都為 Yes,內文則稱新生兒表現不常見、僅罕見新生兒低血糖。
- Table 29.2 與內文不符:
- THAN 飲食為 No、藥物為 Yes,內文寫可能需要限蛋白,且未提及藥物。
- PA 維生素為 No,內文列經驗性鈷胺素與可考慮生物素試用。
- MMA 其他欄為肝移植與 HD,內文另提腎及肝腎聯合移植。
- GSD Ia/Ib 列腎移植與維生素、GSD II 與 GSD IV 列飲食、IVA 列維生素,內文都未說明具體內容。
- PKU 流行病學:同一句寫北歐或東亞人約 1/10,000,又寫日本 1/143,000、芬蘭 1/200,000。
- PKU 表現:內文稱無全身性表現,下一段又列未治療者有濕疹、皮膚毛髮色素變淡與癲癇。
- PA 血氨:治療段寫高血氨可能很明顯,診斷段寫慢性與急性失償時都可能輕到中度升高。
- 酮體代謝異常定義:總論寫源於無法利用酮體,但 HMG-CoA 裂解酶缺乏被描述為酮體合成最後一步的缺陷。
- MADD 亞單位:內文稱 ETF 由三個亞單位組成並列 ETFA、ETFB、ETFDH;Fig. 29.1 圖說則區分 ETF 與 ETF 去氫酶。
- 疑似誤植或用詞不一:
- MSUD 突變寫 BCKDA,前文基因為 BCKDHA。
- 多重羧化酶缺乏寫 HCLS 基因,全羧化酶酶名在 synthase 與 synthetase 間混用。
- CPTI 一節寫 impaired fasting intolerance,語意不明,筆記未直譯。
- Leigh 病在內文為 encephalomyopathy,小節標題為 Encephalomyelopathy。
- 內文 5-methylenetetrahydrofolate reductase 的寫法、methionine synthetase 與 methionine synthase 混用,請查對原書。
- 精胺酸適應症一處寫 OTCD 或 CPSI,劑量處寫 NAGS、CPSI 或 OTCD。