PART VII · GENETICS · CHAPTER 28
染色體疾病Chromosome Disorders
本章重點 Key Points
- 及早找出潛在遺傳病因有助於訂定治療計畫,也能協助病人與家庭找到更好的照護資源。
- 為新診斷染色體疾病的新生兒家庭做諮詢時,談預後要納入受影響的器官系統與每項畸形的嚴重度;同時強調多數表現型變異很大,照護計畫應依個別病人需求量身訂定。
- 三染色體 13 與 18 的預後極差,但已有新興證據顯示,部分個案接受介入後可改善存活及孩子與家庭的生活品質,應在產前或產後會談時與父母討論。
- 染色體微陣列(chromosomal microarray, CMA)可找出標準核型多半看不到的較小基因體缺失與重複,建議作為多重先天異常新生兒遺傳評估的第一線檢查;但高度臨床懷疑三染色體 13、18、21 或 Turner 症候群等全染色體疾病者除外。
- 非侵入性產前篩檢(noninvasive prenatal screening, NIPS)分析母血中循環的游離胎兒 DNA 片段,這些胎兒 DNA 來自構成發育中胎盤的細胞,已被接受為特定非整倍體的初步篩檢。若判定高風險,建議以羊水或絨毛檢體做核型或 CMA 等診斷性檢查。
導論 Introduction
- 依美國疾病管制與預防中心(CDC)估計,美國約 3% 新生兒有先天畸形(congenital malformations)。
- 影響主要器官系統的先天異常,可能源於染色體失衡(chromosomal imbalance):受影響區段內發育基因的劑量或拷貝數改變。
- 本章聚焦於通常在新生兒期表現、且有染色體異常基礎的遺傳疾病與症候群,並討論產前與產後遺傳評估如何轉向以微陣列及次世代定序(next generation sequencing)為基礎的診斷技術。
人類核型 Human Karyotype
染色體結構與核型 Chromosome Structure and Karyotype
- 染色體是單一 DNA 分子,靠與組蛋白(histones)及其他蛋白質結合來維持結構。
- 分裂中細胞的染色體可在光學顯微鏡下看見:線狀構造,兩臂由中節(centromere)相連。短臂稱 p 臂,長臂稱 q 臂;p、q 臂的末端稱端粒(telomeres)。
- 人類細胞的染色體組(chromosome complement),即核型(karyotype),正常為 46 條:22 對體染色體(大致由大到小編號)加一組性染色體,遺傳女性為 46,XX,遺傳男性為 46,XY(Fig. 28.1)。
- 經特殊染劑處理後,每對染色體會呈現獨特的大小、中節位置與染色/分帶型態,因此能被辨識與分類。
- 人類細胞於 1956 年首度確定有 46 條染色體;不久後,Down、Turner、Klinefelter 等症候群的重現性數目異常也陸續被辨識。
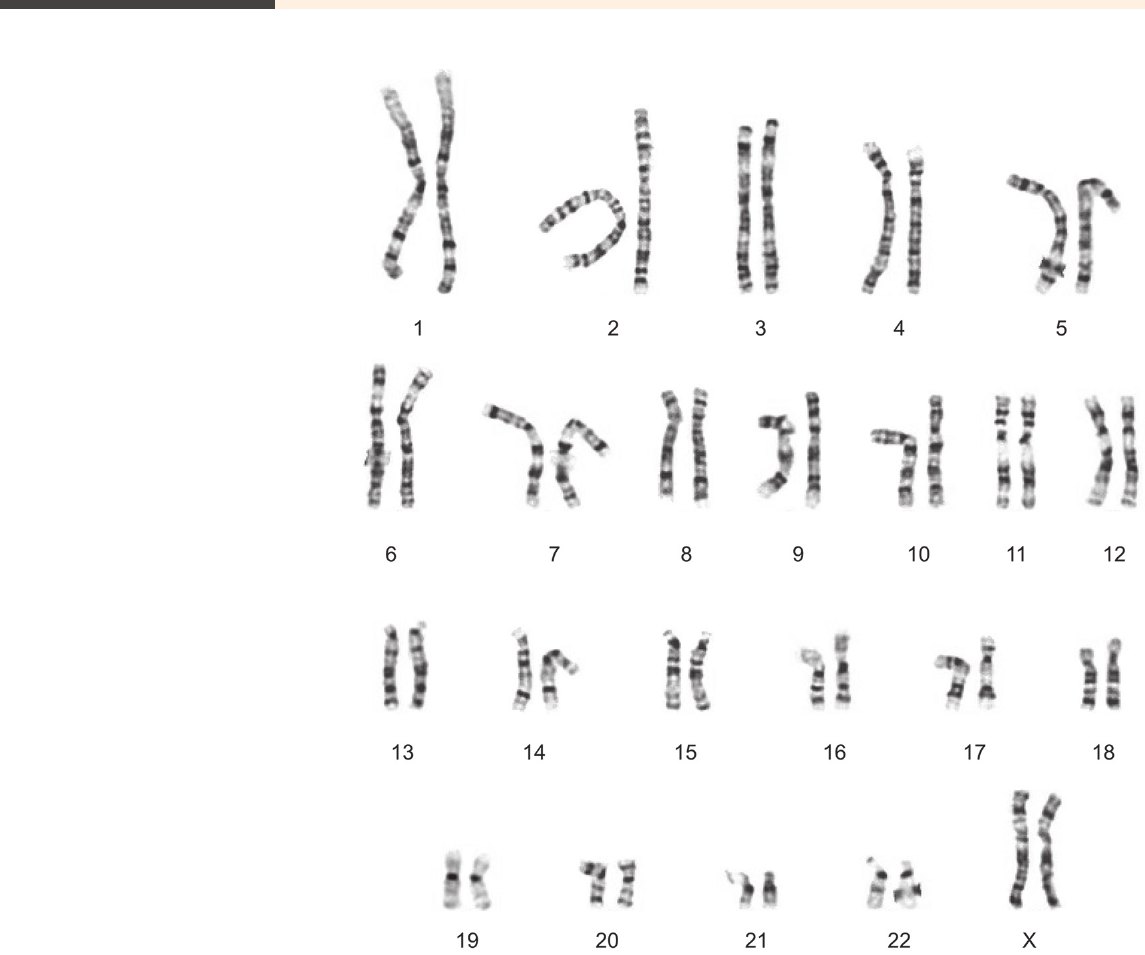
核型分析怎麼做
- 分析對象是進行有絲分裂(mitosis)的細胞:此時染色體濃縮,可被染色與觀察;每條染色體由兩條姊妹染色分體(sister chromatids)組成,它們是 DNA 複製的產物。
- 適用細胞類型有兩類:
- 可被刺激而在培養中分裂生長者:周邊血淋巴球、皮膚纖維母細胞、羊水細胞(amniocytes)。
- 本來就快速分裂者:骨髓、絨毛(chorionic villi)。
- 歷史上有數種染色方式,但最常用的是 G 分帶(G-banding,Giemsa 染色)。
- 最高解析度下,G 分帶可偵測小至 5 到 10 百萬鹼基對(5–10 megabase, Mb)的結構重排;實際可達的最大解析度依製備方式與檢體類型而異。
減數分裂與非整倍體 Meiosis and Aneuploidy
- 受精前,精子或卵子的形成都經由減數分裂(meiosis)完成。
- 減數分裂 I:同源染色體成對排列並互換(crossing over),交換遺傳物質,即重組(recombination)。此階段稱「減數分裂(reduction division)」,重組後的配對分離,細胞由典型二倍體(46 條)減半為單倍體(23 條)。
- 減數分裂 II:每條染色體的姊妹染色分體分離,與有絲分裂相似。
- 完整二倍體狀態(46 條)在受精時恢復。
- 非整倍體(aneuploidy)是遺傳物質失衡,源於精卵形成時遺傳物質的淨失或淨增;較少見的情況是受精後,胚胎最初幾次分裂時發生。
- 缺少或多出的遺傳物質可能只是染色體的小片段或一部分(部分或節段性非整倍體,partial/segmental aneuploidy),也可能是整條染色體。
- 經典、可辨識的非整倍體症候群包括:
- 三染色體(trisomy):一條完整染色體有三份,例如 13、18、21 號。
- 單染色體(monosomy):一條完整染色體只有一份,例如 X 染色體。
不分離(nondisjunction)染色體未能正常分離。一對同源染色體或姊妹染色分體在減數分裂時沒有分開,於是一個子細胞同時拿到兩份,另一個子細胞完全沒有。可發生在配子分裂的兩個階段(減數分裂 I 或 II)。人類減數分裂不分離多數發生在卵子形成,特別是母體減數分裂 I。
- 減數分裂不分離的發生率隨母親年齡顯著上升,因此 35 歲(含)以上的女性會被提供以羊膜穿刺或絨毛取樣(chorionic villus sampling, CVS)做產前核型分析。
非侵入性產前篩檢 Noninvasive Prenatal Screening
- NIPS 又稱非侵入性產前檢測(noninvasive prenatal testing, NIPT)或游離 DNA(cell-free DNA, cfDNA)篩檢,是相對新的技術。
- 分析對象:母親周邊血中循環的游離胎兒 DNA 片段,來源為胎盤滋養層細胞(placental trophoblasts)。
- 時機:可從妊娠 9 到 10 週開始提供。
- 適用對象的轉變:最初建議用於懷有染色體異常胎兒風險高的女性;近期指引則建議不論年齡或其他風險因子,都應提供給所有孕婦。
- 原理:各平台的技術與分析方式不同,但大致是以次世代定序評估 cfDNA 中不同染色體區段的拷貝數。
- 範圍:作為常見非整倍體的初步篩檢;部分實驗室也篩檢較罕見的非整倍體、微缺失/微重複症候群及其他節段性非整倍體。
解讀 NIPS 陽性結果:看陽性預測值
- 陽性預測值(positive predictive value, PPV)是檢驗陽性確為真陽性的機率,是諮詢異常 NIPS 結果時的重要指標。
- 對三染色體 21 等常見非整倍體 PPV 高;對微缺失等較罕見疾病則顯著較低,適當的後續檢查與遺傳諮詢至為關鍵。
- 因三染色體風險隨母親年齡上升,NIPS 的 PPV 也與年齡相關。
- NIPS 顯示胎兒染色體異常高風險,或結果不典型/無法判定時,建議以羊水或絨毛檢體做核型或 CMA 等診斷性檢查。
有絲分裂不分離與鑲嵌現象 Mitotic Nondisjunction and Mosaicism
- 不分離也可能較晚發生於有絲分裂:早期胚胎細胞分裂時遺傳物質分配不均,形成兩個細胞株,即可能存活的三染色體細胞株與單染色體細胞株。
- 若事件發生在第一次合子後分裂之後,染色體組正常的細胞可能與非整倍體細胞並存,形成鑲嵌(mosaic)染色體組成。
- 這被視為鑲嵌型 Down 症候群可能的發生機轉:病人一部分細胞有三份 21 號染色體,其餘細胞為預期的兩份。
- 性染色體非整倍體也可見鑲嵌,最著名的是鑲嵌型 Turner 症候群:受檢細胞中一部分呈 45,X,另一群細胞可能為正常的 46,XX 或 XY。
部分非整倍體 Partial Aneuploidy
- 部分非整倍體有多種機轉,可能遺傳而來,也可能是僅見於病人本身的新生(de novo)事件。
- 平衡轉位(balanced translocation)攜帶者:染色體之間有重排或物質交換,但攜帶者父母沒有遺傳物質淨失或淨增,通常表現型正常。然而這些異常衍生染色體在減數分裂分離時,可能使子代得到不平衡重排並出現相應表現型。
- 散發:不平衡重排或轉位也可散發產生,常見於特定染色體遺傳物質流失造成的重現性缺失症候群(例如 1p–、4p–、5p–),其表現型常可辨識。
- 節段性重複媒介:另一些造成部分非整倍體的染色體微缺失,機轉上與異常重組有關,起因是節段性重複(segmental duplications),即含染色體專一重複序列的大型 DNA「區塊」或片段。高度同源的重複序列可媒介兩條同源染色體之間的錯位與非等位同源重組(nonallelic homologous recombination)。
| 易重排區域(中節旁) | 對應疾病 |
|---|---|
| 7q11 | Williams–Beuren 症候群 |
| 15q11 | Prader–Willi 或 Angelman 症候群 |
| 17q12 | Charcot–Marie–Tooth 病,或遺傳性壓力易感性神經病變(hereditary neuropathy with liability to pressure palsies) |
| 22q11 | 重現性 22q11.2 缺失症候群 |
螢光原位雜交 Fluorescence in Situ Hybridization (FISH)
- 標準染色體分析可見大於 5 Mb 的缺失與重複,較小的重排通常看不到。這類次顯微(submicroscopic)缺失與重複常稱為拷貝數變異(copy number variants, CNVs)。
- FISH 使用螢光標記的 DNA 分子(探針,probes)與基因體的特定目標區域結合,再以螢光顯微鏡觀察雜交型態,藉此偵測 CNV。
- 優點:
- 回報快(某些檢體類型可當日或隔夜)。
- 解析度優於核型,依探針設計可偵測小至 100 到 200 kb 的變化。
- 對鑲嵌現象敏感度高。
- 能檢查非分裂組織,故可用於多種檢體。
- 限制:只對探針鎖定的區域有資訊,因此必須先知道要檢測哪些疾病;即使如此,也可能漏掉位於探針範圍之外的不典型重排。
染色體微陣列分析 Chromosomal Microarray Analysis (CMA)
原理與平台
- CMA 是另一項促成 CNV 辨識的技術,可找出標準核型看不到的次顯微染色體物質增減(通常小於 5 Mb)。
- 做法:DNA 探針排列於玻片或其他固相載體上,病人 DNA 經片段化與螢光標記後與陣列雜交(Fig. 28.2)。
- 可針對特定區域,但更常見的是全基因體(genome-wide)檢測。
- 陣列比較基因體雜交(array comparative genomic hybridization, array CGH/aCGH):病人與對照 DNA 以不同顏色染料標記後一起雜交,比較相對螢光強度,找出病人 DNA 相對於對照有拷貝數缺失或增加的區域。
- 單核苷酸多型性(single nucleotide polymorphism, SNP)微陣列:含鎖定基因體多型性區域的探針,將螢光強度與一組對照資料做電腦模擬(in silico)比較。
- 解析度取決於探針密度:多數全基因體平台可偵測小至 50 到 100 kb 的 CNV;在目標基因周圍高密度布點的標靶陣列,可能偵測到更小的變異,例如只涉及基因單一外顯子者。
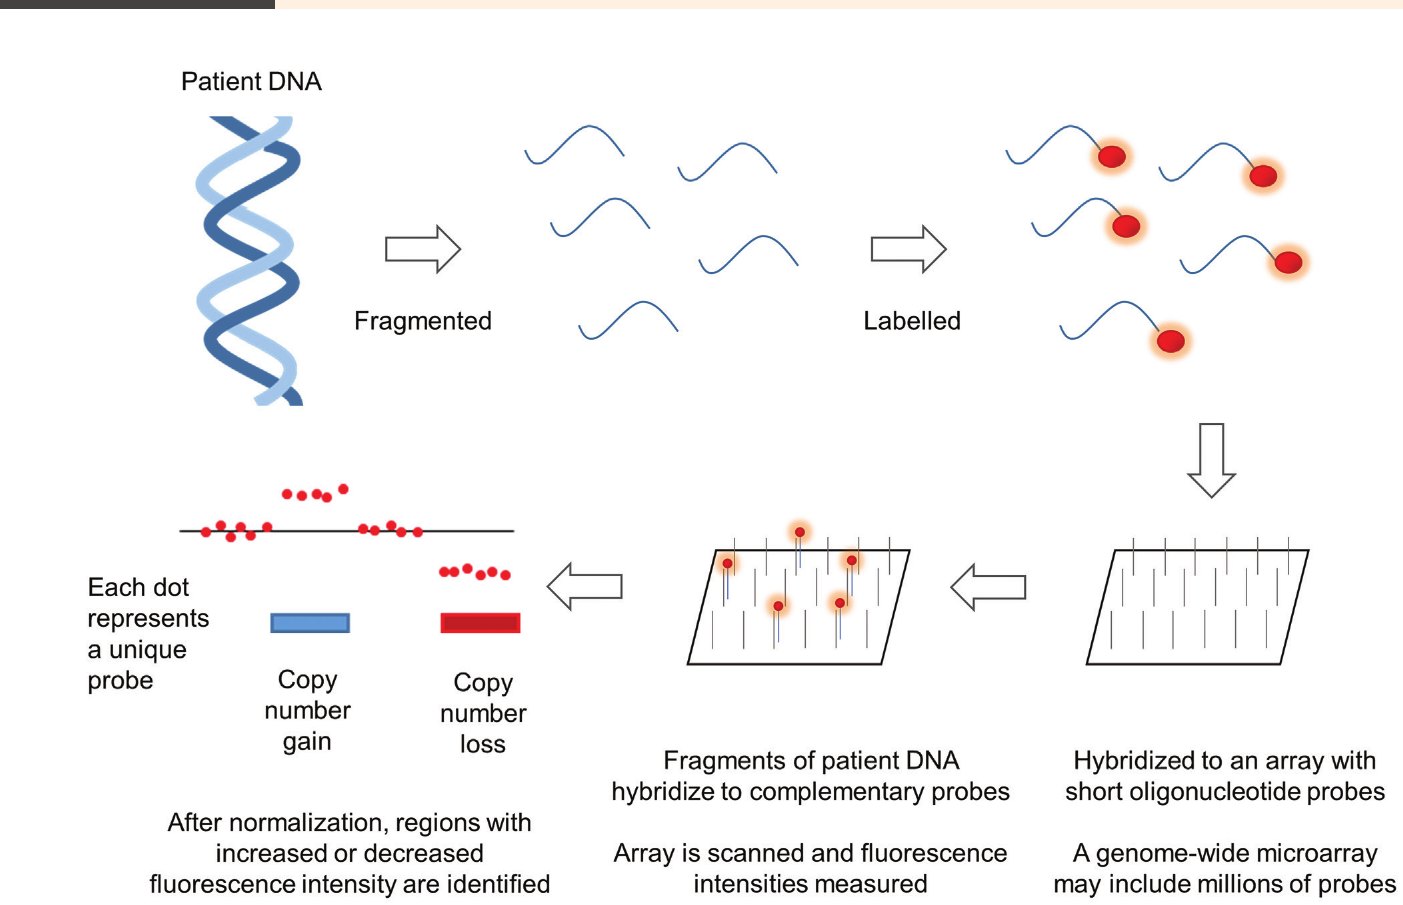
能看到與看不到什麼
- 微陣列著重於偵測拷貝數變化;不影響拷貝數的結構重排,例如平衡轉位或倒位(inversions),偵測不到。
- 單一檢測就能做全基因體 CNV 分析,涵蓋過去要靠細胞遺傳分析與多項個別 FISH 才能發現的疾病。
- 在多重先天異常嬰兒使用高解析度微陣列,許多情況下先找到特定基因型,再由臨床評估進一步界定相關表現型。
- SNP 陣列的探針可偵測已知多型性,可能有助於辨識:同型合子區域(regions of homozygosity)、單親二體(uniparental disomy, UPD)、血緣同源(identity-by-descent)、三倍體、鑲嵌、嵌合(chimerism)或母體細胞污染。
診斷率與判讀困難
- 產後:發展遲緩/智能障礙、自閉症類群障礙或多重先天異常的病人,CMA 的診斷率(約 15% 至 20%)高於 G 分帶核型。
- 產前:超音波異常但核型正常者,CMA 在 6% 至 7% 的個案可提供額外資訊。
- 主要困難:每個人身上都會測到多處變異,要判定其因果關係與臨床意義並不容易。
- 因應方式:查詢收錄多族群正常變異的線上資料庫(例如 Database of Genomic Variants),並檢測嬰兒未受影響的父母,有助於判斷某拷貝數變化是否可能是臨床表現的原因。
| 檢測 | 解析度 | 長處 | 限制 |
|---|---|---|---|
| G 分帶核型 | 最高解析度下約 5–10 Mb | 可看全部染色體與結構;能判定三染色體或轉位等機轉 | 需分裂中細胞;看不到次顯微 CNV |
| FISH | 100–200 kb(依探針設計) | 快速;鑲嵌敏感度高;可用非分裂組織 | 只看探針鎖定區域,需事先知道要查什麼;可能漏掉探針外的不典型重排 |
| 全基因體 CMA | 50–100 kb | 單一檢測看全基因體 CNV;SNP 陣列另可提示 UPD、鑲嵌等 | 偵測不到平衡轉位或倒位;變異的臨床意義判讀困難 |
三染色體症 Trisomies
Down 症候群(三染色體 21)Down Syndrome (Trisomy 21)
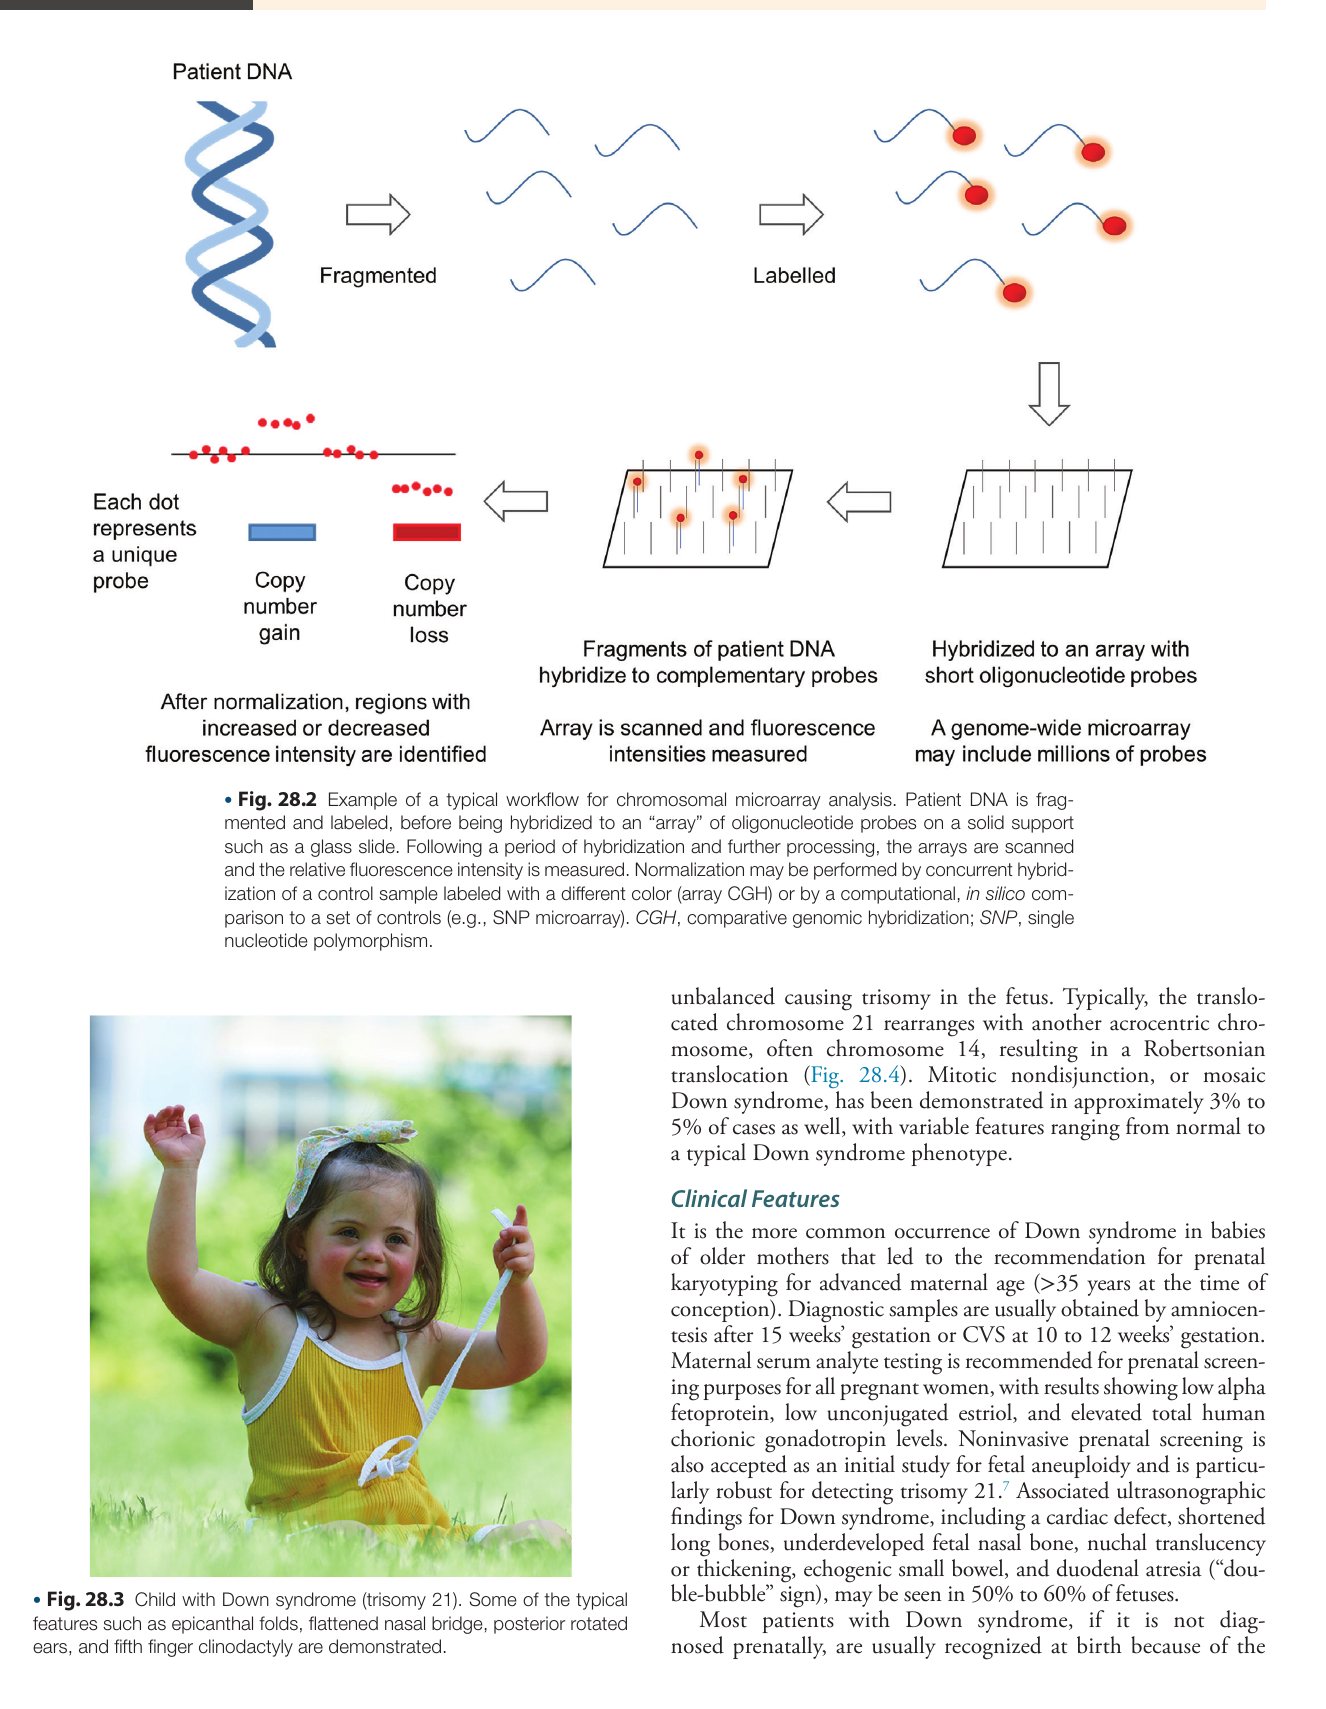
- Lejeune、Gautier 與 Turpin(1959)證明,人類 21 號染色體三體造成 Down 症候群(唐氏症)的一系列表現(Fig. 28.3)。
- 這是第一個被描述的染色體疾病,也是最常見的可存活體染色體三染色體症,在美國約每 700 名活產有 1 例。
| 機轉 | 比例 | 說明 |
|---|---|---|
| 減數分裂不分離 | 絕大多數(>90%) | 有明顯的母親年齡效應;Fig. 28.4 圖說標示標準三染色體約 ~95% |
| 轉位 | 約 4% | 可為新生,或由平衡轉位攜帶者父母遺傳後變成不平衡而使胎兒成為三染色體。典型是 21 號與另一條端中節染色體(acrocentric chromosome)重排,常為 14 號,形成羅伯遜轉位(Robertsonian translocation) |
| 有絲分裂不分離(鑲嵌型) | 約 3% 至 5% | 表現從正常到典型 Down 症候群表現型皆有 |
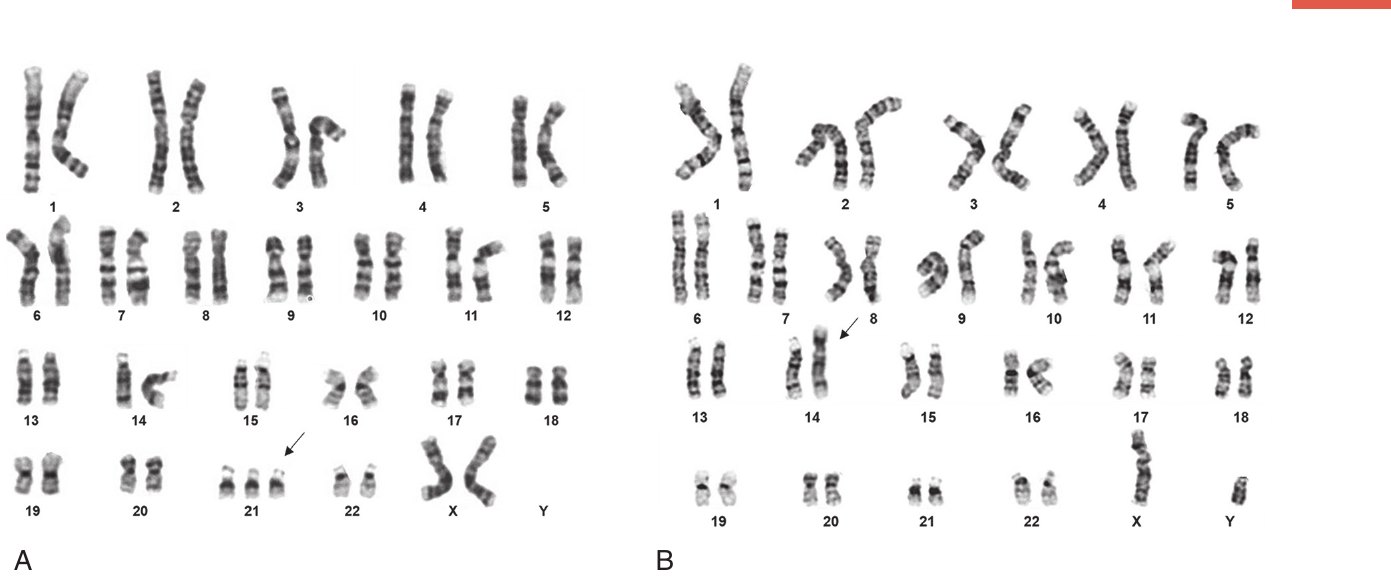
臨床特徵:產前篩檢與診斷 Clinical Features
- Down 症候群好發於高齡母親,這正是建議高齡產婦(受孕時 >35 歲)做產前核型分析的原因。
- 診斷檢體:羊膜穿刺通常在妊娠 15 週後,CVS 在妊娠 10 到 12 週。
- 母血生化篩檢:建議所有孕婦做,結果呈甲型胎兒蛋白(alpha fetoprotein)低、未結合雌三醇(unconjugated estriol)低、總人類絨毛膜促性腺激素(total hCG)高。
- NIPS:也被接受為胎兒非整倍體的初步檢查,對三染色體 21 的偵測特別可靠。
- 超音波相關發現可見於 50% 至 60% 的胎兒:心臟缺損、長骨偏短、胎兒鼻骨發育不全、頸部透明帶(nuchal translucency)或頸部增厚、小腸回音增強、十二指腸閉鎖(「雙泡徵」double-bubble sign)。
出生時的身體特徵
- 未於產前診斷者,多數在出生時即因明確的表現型而被辨識。
- 頭面部:短頭(brachycephaly)、第三或融合囟門、眼瞼裂上斜、內眥贅皮(epicanthal folds)、虹膜 Brushfield 斑、鼻根扁平、耳小且向後旋轉並有上輪過度摺疊、舌突出。
- 頸部:短頸合併頸後皮膚過多。
- 四肢:單一掌紋、短指(brachydactyly)、第五指彎曲(clinodactyly)、第一二趾間距過大、拇趾區開放紋(open field hallucal pattern)。
- 神經肌肉:張力低下(hypotonia)。
- 身體特徵常構成容易辨別的表現型,但早產或族群差異可能使臨床診斷不那麼直接。
- 應立即做核型以確診並確認機轉(例如三染色體或轉位),才能為家庭提供準確的再發風險諮詢。
器官系統評估與長期追蹤
Down 症候群可有多系統畸形;無論產前已知或新生兒期才判定,只要懷疑此診斷,都需要多項臨床檢查。
| 系統 | 問題與數據 | 原文建議的評估 |
|---|---|---|
| 心臟 | 最常見畸形,先天性心臟病超過 50%;房室管缺損常見(~40%),亦見 VSD、ASD、法洛氏四重症、PDA | 所有個案都要做心臟超音波;心臟病灶的內外科介入是常規 |
| 腸胃道 | 十二指腸閉鎖(2% 至 5%)尤其重要;另有 Hirschsprung 病,以及較少見的食道閉鎖、瘻管、消化道各處蹼狀構造 | 考慮離開嬰兒室前要仔細監測餵食與排便功能 |
| 生長 | 出生時生長參數可在正常範圍,但出生後生長速度明顯下降;身高、體重、頭圍的生長遲滯都有詳細記載 | 雖曾另訂 Down 症候群專用生長曲線,但最新健康監督指引建議用 WHO 或 CDC 生長曲線評估 |
| 眼 | 斜視、白內障、近視、青光眼較常見 | 出生後頭幾個月內做首次眼科評估,之後每年一次 |
| 聽力 | 約半數有來源不一的聽力損失,中耳疾病是其中一個因素 | 原文未列檢查時程 |
| 頸椎 | 韌帶鬆弛致寰樞椎半脫位(atlantoaxial subluxation),可造成脊髓壓迫與神經後遺症 | 幼兒期若擔心脊髓壓迫相關症狀(無力、反射異常、失禁等)才照 X 光;手術麻醉擺位前尤需留意頸椎 |
| 甲狀腺 | 甲狀腺低下約 5%,可見甲狀腺自體抗體 | 先由新生兒篩檢評估;之後於 6 個月、12 個月及其後每年測 TSH 與游離甲狀腺素 |
| 血液 | 造血異常常見(見下方);缺鐵性貧血風險增加 | 出生時及嬰兒後期依已發表指引做全血球計數與分類;血紅素自 12 個月起每年測量,偏低時做全血球計數加鐵質檢查 |
| 神經 | 癲癇 5% 至 10%,常於嬰兒期表現 | 原文未列檢查時程 |
血液與腫瘤
- 約 5% 至 10% 新生兒發生暫時性骨髓增生疾病(transient myeloproliferative disorder, TMD),通常自行緩解;但其中 20% 至 30% 的孩子會在 2 到 4 歲前發展為 Down 症候群骨髓性白血病(myeloid leukemia of Down syndrome, ML-DS)。
- 整體而言白血病相對風險上升:
- 骨髓性白血病(特別是急性巨核母細胞白血病,acute megakaryoblastic leukemia)風險增加超過 100 倍。
- 急性淋巴性白血病(ALL),特別是 B-ALL,風險增加 27 倍。
- 預後方向相反:ML-DS 孩童的結果明顯優於非 DS 的 AML 孩童;DS-ALL 則較非 DS 個案差,原因是復發率較高、感染風險增加、治療相關死亡與誘導失敗。Down 症候群病人診斷 ALL 後的存活期也短於二倍體病人。
發展與行為
- 發展能力範圍很廣,個性與行為表現型也高度多變。
- 中樞性張力低下與伴隨的動作遲緩,在生命最初 3 年最明顯,語言遲緩亦同。因此立即且密集的早期療育與發展治療對發揮最大發展潛能至關重要。
- 智力範圍有寬廣分布,關於遺傳與環境修飾因子的資料彼此矛盾。
死因、壽命與生育
- 最常見死因與先天性心臟病、感染(例如肺炎,被認為與 T 細胞成熟及功能缺陷有關)及惡性腫瘤相關。
- 先天畸形的內外科矯正完成且成功後,長期存活率良好;但不到一半的病人活到 60 歲,不到 15% 活過 68 歲。
- 許多 40 歲以上病人出現具 Alzheimer 病特徵的神經退化疾病。
- 男性幾乎都不孕;少數受影響女性曾生育。
家庭諮詢的重點界定預後時,要納入寶寶受影響的器官系統與每項畸形的嚴重度。最重要的是強調表現型變異很大,並依個別病人需求訂定照護計畫。
遺傳諮詢 Genetic Counseling
- 非轉位型(含鑲嵌型)通常不分析父母核型,因為幾乎所有個案的父母核型都正常。
- 陣列技術雖能找出三染色體相關的拷貝數變化,但測不到羅伯遜轉位等結構重排;此時核型可提供三染色體的機轉資訊,這是準確再發風險諮詢所必需。
| 情境 | 再發風險 |
|---|---|
| 曾生一名 Down 症候群孩子(非轉位型) | 比該母親的年齡別風險高約 1%;對年齡別風險低的年輕母親尤其有意義 |
| 新生轉位 | 小於 1% |
| 母親為體質性平衡羅伯遜轉位攜帶者 | 再次懷轉位型 Down 症候群胎兒:提供羊膜穿刺的妊娠週數時約 15%,出生時 10% |
| 父親為轉位攜帶者 | 顯著較低,約 1% 至 2% |
三染色體 18(Edwards 症候群)Trisomy 18 (Edwards Syndrome)
- 發生率:每 10,000 活產 1.07 例;每 10,000 總出生 4.08 例;與高子宮內死亡率相關。
- 存活至出生:估計僅 5% 的三染色體 18 受孕產物活到出生。
- 妊娠流失率:12 週時胎兒存活者估計流失 70% 至 72%;24 週至足月間 59%。
- 產前超音波線索:生長遲滯、羊水過少或過多、心臟缺損、脊髓脊膜膨出(myelomeningocele)、握拳、肢體異常;出現提示性發現時建議做診斷性檢查。
- 母血篩檢:甲型胎兒蛋白、未結合雌二醇(原文作 unconjugated estradiol)、總 hCG 都可能偏低。
- NIPS:36 歲女性於妊娠 16 週時,對三染色體 18 的 PPV 目前為 45%,因此目前建議以高解析度解剖超音波及羊膜穿刺診斷性檢查追蹤。
臨床特徵 Clinical Features
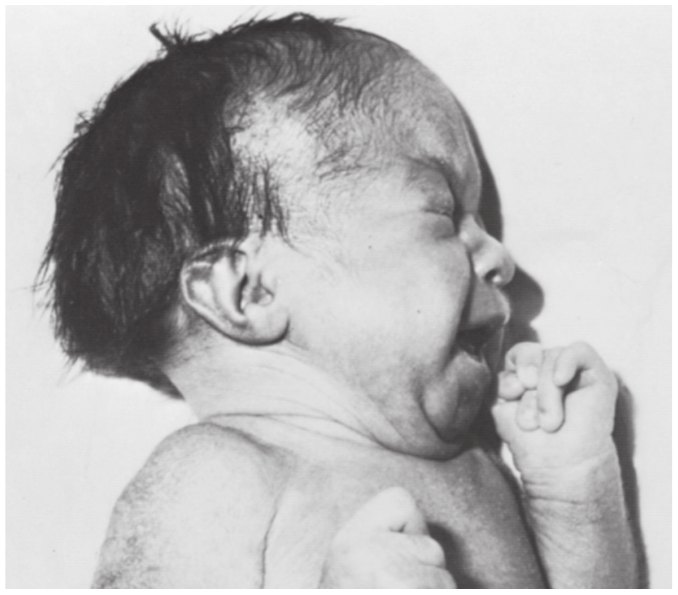
- 經典出生表現:子宮內生長遲滯(足月 1500 到 2500 g)、頭顱小而窄且枕部突出、額縫開放、耳低位且向後旋轉、小下巴(micrognathia)合併小嘴。
- 四肢:特徵性的手緊握且手指重疊、皮紋檢查弓形紋過多、指甲發育不全、「搖椅足」(rocker-bottom feet)或足跟突出合併足底凸起(Fig. 28.5)。
- 其他畸形:
- 先天性心臟病超過 70%(ASD、VSD、PDA、肺動脈狹窄、主動脈縮窄)。
- 腭裂、馬蹄足、腎臟畸形、腦部異常、後鼻孔閉鎖、眼部畸形、脊椎異常、尿道下裂、隱睪,以及肢體缺損,尤其是橈側列缺損(radial ray defects)。
預後與介入
- 歷史上預後極差:存活估計 28 天 37.2%、1 年 13.4%。
- 死因與中樞性呼吸暫停、感染、鬱血性心衰竭有關。
- 新生兒期特徵是餵食與生長不佳,通常需要管灌。普遍有生長不良與重度智能障礙,發展進度通常停在 6 到 8 個月大嬰兒的水準。
- 部分存活者曾有肝母細胞瘤(hepatoblastoma)、Wilms 腫瘤等惡性腫瘤的報告。
- 新興證據顯示多種介入可改善存活及孩子與家庭的生活品質,應在產前或產後會談時與父母討論。
- 家庭表達過希望能帶孩子回家共度時光,同時了解預後不佳。
- 許多機構訂有特定流程,通常依每位嬰兒的臨床表現(例如能否不靠機械通氣呼吸)考慮心臟修補等手術。
- 一般而言,不需機械通氣、心臟缺損較不複雜、且無其他重大畸形(例如臍膨出)者最能從介入獲益。
- 仍須逐一評估每位嬰兒,並由新生兒科、心臟科、心臟外科、遺傳科及其他適當專科組成團隊共同規劃。
遺傳諮詢 Genetic Counseling
- 未來妊娠的再發風險估計:任何可存活體染色體三染色體症的風險,比母親年齡別風險高 1%。
- 由轉位等結構重排造成者,須先分析父母核型才能評估再發風險。
三染色體 13(Patau 症候群)Trisomy 13 (Patau Syndrome)
- 發生率:每 10,000 活產 0.55 例;每 10,000 總出生 1.68 例。
- 存活至出生:估計約 2% 至 3% 的三染色體 13 受孕產物活到出生。
- 妊娠流失率:12 週時胎兒存活者估計 49% 至 50%;24 週至足月間 35%。
- 與其他三染色體症相同,NIPS 異常或胎兒超音波發現應促使以 CVS 或羊膜穿刺做診斷性檢查,以確立產前診斷。
- NIPS:36 歲女性於妊娠 16 週時,計算所得 PPV 目前為 26%,凸顯適當遺傳諮詢與正式診斷性檢查的必要。
臨床特徵 Clinical Features
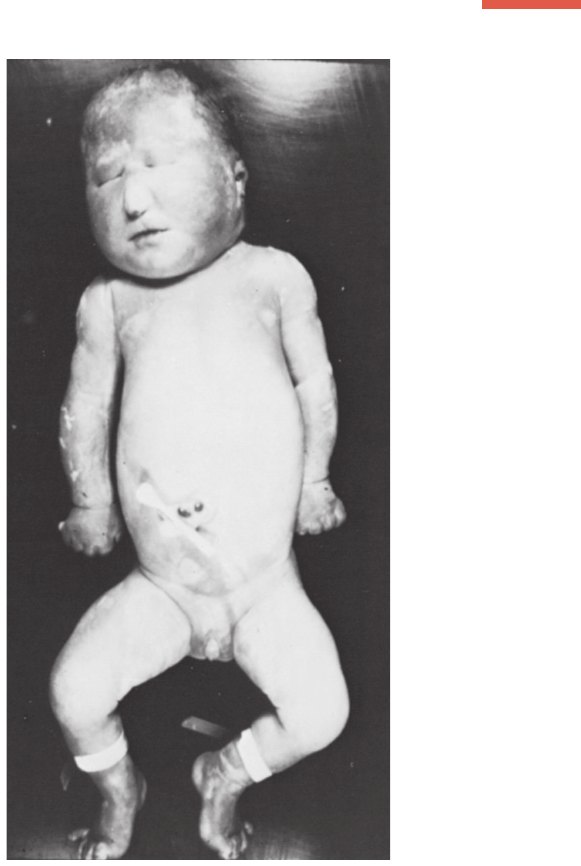
- 中線解剖畸形為主:先天性心臟病、腭裂、全前腦症(holoprosencephaly)、腎臟異常、軸後多指(postaxial polydactyly)(Fig. 28.6)。另有小頭、眼部異常、頭皮缺損可提示診斷。
- 腦:包含全前腦症在內的腦部畸形見於超過半數病人,可伴隨癲癇。可見小頭、顱縫分離(split sutures)與囟門張開(splayed fontanelles)。
- 頭皮:頭皮缺損(皮膚發育不全,cutis aplasia)對本病相對專一,見於 50% 個案。
- 眼:包括虹膜缺損(iris colobomas)與錯構性軟骨「島」(hamartomatous cartilage islands),可由眼底鏡檢查看到。
- 心臟:先天性心臟病約 80%,常見 VSD、ASD、PDA 或右位心(dextrocardia)。
- 四肢輕微異常:軸後多指、單一掌紋、過度凸起的窄指甲;手指可屈曲或重疊,並有屈指(camptodactyly)。
- 血液:曾描述嗜中性球核突起頻率增加,呈類似 Barr 小體的鼓槌狀;這在預期不會有 Barr 小體的男性身上尤其醒目。
預後與介入
- 與三染色體 18 相同,胎兒預後極差:存活估計 28 天 25.5%、1 年 11.5%。
- 智能障礙為重度,許多病人同時失明與失聰;餵食困難典型。
- 類似三染色體 18,特定介入可增加部分嬰兒存活,也可能改善整體生活品質。應考慮與父母討論這些可能,但要依個別嬰兒的具體缺損調整。
- 機構評估流程有助於判斷何時可提供介入。
- 對預後特別差的三染色體 13 與 18,及早讓具緩和照護(palliative care)經驗的人員參與,對嬰兒家庭及主要新生兒照護團隊都可能有益。
遺傳諮詢 Genetic Counseling
- 再發風險資料顯示,與三染色體 18 相同,三染色體 13 妊娠後再生下任何三染色體症孩子的機會很小。
- 後續妊娠發生任何可存活體染色體三染色體症的風險,估計比母親年齡相關風險高 1%。
- 嬰兒若被找到轉位,建議分析父母核型以提供準確的再發風險諮詢。
| 項目 | 三染色體 21 | 三染色體 18 | 三染色體 13 |
|---|---|---|---|
| 發生率 | 約 1/700 活產 | 1.07/10,000 活產;4.08/10,000 總出生 | 0.55/10,000 活產;1.68/10,000 總出生 |
| 受孕產物活到出生 | 原文未提 | 僅 5% | 約 2% 至 3% |
| NIPS | 對偵測特別可靠 | PPV 45%(36 歲,16 週) | PPV 26%(36 歲,16 週) |
| 先天性心臟病 | 超過 50% | 超過 70% | 約 80% |
| 標誌性表現 | 短頭、眼瞼裂上斜、Brushfield 斑、單一掌紋、張力低下 | 枕部突出、手緊握且指重疊、搖椅足、IUGR | 全前腦症、頭皮缺損、軸後多指、眼部異常 |
| 1 年存活 | 矯正成功後長期存活良好 | 13.4% | 11.5% |
| 再發風險(非轉位) | 高於年齡別風險約 1% | 高於年齡別風險 1% | 高於年齡相關風險 1% |
45,X(Turner 症候群)45,X (Turner Syndrome)
- 女性胚胎早期的正常發育需要兩條 X 染色體。Turner 症候群是女性受孕產物失去全部或部分一條 X 染色體所造成的表現型,約每 2500 名女嬰有 1 例。
- 核型分布:45,X(失去一整條 X)約占一半;其餘為多種 X 染色體異常,包括缺失、等臂染色體(isochromosomes)、環狀染色體與轉位。
- 胎兒期:45,X 胎兒約只有 0.1% 存活到足月,絕大多數(>99%)自然流產,凸顯早期胚胎發育需要兩條正常 X 染色體。
- 親源:約 80% 個案流失的是來自父親的 X 染色體。
臨床特徵 Clinical Features
- 表現型變異很大。
- 出生時可見:身材矮小、蹼頸(webbed neck)、顱面差異(內眥贅皮與高拱腭)、聽力損失、盾狀胸(shield chest)、腎臟異常、手足淋巴水腫合併指甲發育不全、先天性心臟病。
- 典型心臟缺損:二尖主動脈瓣(bicuspid aortic valve)、主動脈縮窄、主動脈瓣狹窄、二尖瓣脫垂。
- 生長:身材矮小是兒童與青春期的主要問題;未治療者平均成人身高 135 到 150 cm。有生長衰竭證據時建議生長激素治療,約 4 到 6 歲開始,最好在 12 到 13 歲前。
- 性腺:性腺發育不良(gonadal dysplasia)造成原發性卵巢衰竭,可致第二性徵延遲與原發性無月經。可用週期性荷爾蒙治療模擬正常青春期,幫助第二性徵與月經發展並支持骨量。
- 生育:與性腺發育不良相關的不孕已有詳細記載,並曾以輔助生殖技術與捐贈卵子成功治療。懷孕前務必評估結構性心血管缺損。
- 智能發展:空間與知覺思考的特定困難可使神經心理測驗的操作分數較低,但本症候群的特徵並非智能障礙。
三倍體(69,XXX 或 69,XXY)Triploidy (69,XXX or 69,XXY)
- 定義:核型中每條染色體都有三份。
- 機轉:卵子被兩個不同精子受精(雙精受精,dispermy),或母體減數分裂時染色體完全未能正常分離。
- 結局:絕大多數三倍體胎兒自然流產,占染色體異常妊娠流失的比例可達 15%。活產罕見,存活超過嬰兒期的報告更少。
- 鑲嵌:二倍體與三倍體細胞並存(混倍體,mixoploid)也有記錄。
- 已知畸形:水腦、神經管缺損、眼部與耳部畸形、心臟缺損、手指第 3 到 4 指併指(syndactyly)。
| 來源 | 胎盤 | 胎兒 |
|---|---|---|
| 父源(diandry) | 常異常,典型為大且囊性(部分葡萄胎,partial hydatidiform moles) | 原文未特別描述 |
| 母源(digyny) | 小且非囊性 | 嚴重生長受限,相對巨頭 |
缺失症候群 Deletion Syndromes
- 除上述非整倍體之外,染色體的部分單體(partial monosomy)也會造成重現且可辨識的畸形型態。
- 本節討論三個描述完整的症候群,分別與 1、4、5 號染色體短臂(p 臂)遺傳物質缺失有關。
- 三者都是異型合子缺失(heterozygous deletions),失去特定區域內許多基因,造成這些基因的單倍體不足(haploinsufficiency)。
- 這三種疾病雖為重現性,但缺失大小不一;因各病人缺失區域的基因內容可能相當不同,形成臨床變異。
- 一般而言,缺失較大、拷貝數減少的基因較多者,臨床後果傾向較嚴重。
1p 缺失症候群(1p–)Chromosome 1p Deletion Syndrome (1p–)
- 1 號染色體遠端短臂單體,即缺失 1p36,與一系列臨床表現相關。
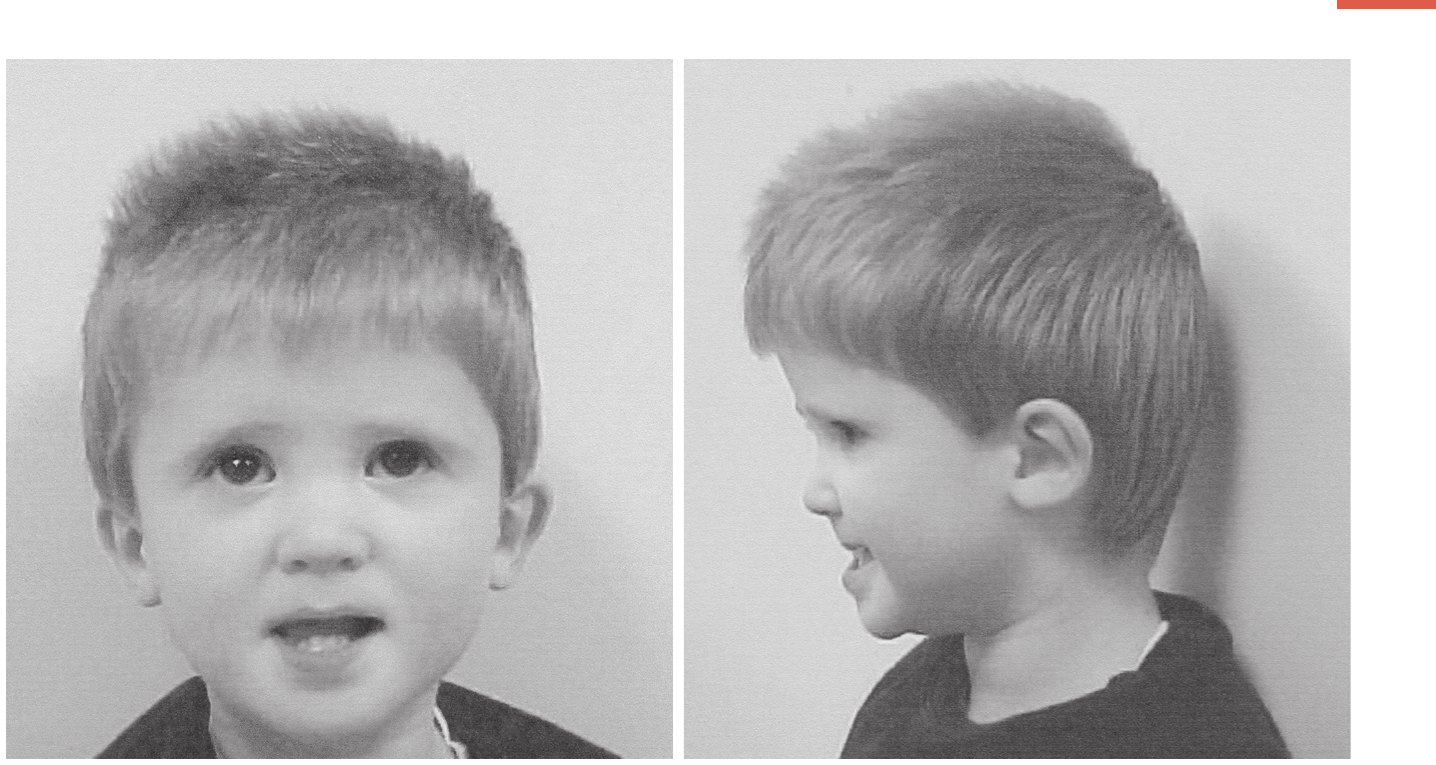
- 特徵面容與發展:額部突出(frontal bossing)、前囟門大、中臉扁平合併深陷的眼睛,以及發展遲緩(Fig. 28.7)。
- 其他:口面裂、張力低下、癲癇、耳聾、心肌病變。
- 發生率:估計約每 5000 活產 1 例,是最常見的次端粒缺失(subtelomeric deletion)。
- 對表現型的認識增加與 CMA 廣泛使用,改善了本病的診斷。
- 來源:多數缺失為病人新生;約 3% 歸因於父母平衡轉位的錯誤分離(malsegregation)。
- 缺失大小:從次顯微(<5 Mb)到細胞遺傳可見、大於 30 Mb 的大型缺失都有。
- 已描述基因型與表現型的相關性:缺失區域內某些基因與表現型的不同面向有關。
Wolf–Hirschhorn 症候群(4p–)Wolf–Hirschhorn Syndrome (4p–)
- 4 號染色體短臂遠端缺失,造成可辨識的畸形型態。估計每 50,000 至 20,000 次出生有 1 例。
- 結構特徵:子宮內生長遲滯、小頭、中線結構缺損(唇裂與腭裂)、心臟中隔缺損、尿道下裂。
- 面容:被形容為像希臘頭盔(Greek helmet),表現為眼距過寬合併內眥贅皮、高額頭且眉間突出(prominent glabella)、鳥喙狀鼻;另可見突出的低位耳。
- 病程:張力低下、生長遲滯(failure to thrive)、發展遲緩常見;第一年死亡率約 30%。許多病人活到兒童期甚至成年,但通常有重度生長障礙與智能障礙,且常合併癲癇。
細胞遺傳診斷
- 4p 缺失可在核型上看見,也有 2 Mb 到 30 Mb 的小型次顯微缺失報告。
- 臨床表現提示本症但核型無發現時,可進一步用特定 4p FISH 探針,或更常用 CMA。微陣列也提供缺失區域相對大小與基因內容的資訊。
- 已描述基因型與表現型相關性,以及表現型不同面向的關鍵區域。
- 約 55% 病人的 4p 缺失是唯一細胞遺傳異常;其他則有較複雜的異常,包括環狀 4 號染色體、4p 流失鑲嵌,或涉及 4 號染色體的不平衡轉位。
再發風險
- 超過 80% 的 4p 缺失為病人新生,再發風險極低。
- 10% 至 15% 個案由轉位造成,須分析父母檢體以提供適當再發風險諮詢。
- 其餘來自攜帶者父母平衡重排的錯誤分離,未來活產兒可能再次出現不平衡核型(風險依特定轉位而異);同樣需做父母染色體分析。
貓哭症候群(5p–)Cri du Chat Syndrome (5p–)
- 5 號染色體短臂部分單體,約每 15,000 至 50,000 活產 1 例。
- 這是一種多重先天異常症候群,因患嬰特殊哭聲像貓叫(cri du chat)而得名。
- 表現:低出生體重、小頭、圓臉、眼距過寬或內眥距過寬(telecanthus)、眼瞼裂下斜、內眥贅皮、鼻樑寬。
- 其他:張力低下、喉軟化(laryngomalacia)與心臟缺損,包括 ASD、VSD、法洛氏四重症。
- 早期問題:生長遲滯與明顯發展遲緩。
- 病程:特殊哭聲在嬰兒期消失;可能存活至成年,但常有嚴重智能障礙。
- 療育:密集治療似乎有益。較敏感的認知測量顯示接受性語言明顯優於表達性語言,因此患童可能聽得懂比其表達能力所顯示更複雜的口語。
- 基因:推定的關鍵區域 5p15.2 至 p15.33 缺失時,估計失去近 100 個基因;已描述與表現型不同面向相關的不同區域。
- 再發:近 90% 的 5p 缺失為患童新生,再發風險極低(<1%)。
| 項目 | 1p36 缺失 | Wolf–Hirschhorn(4p–) | Cri du chat(5p–) |
|---|---|---|---|
| 發生率 | 約 1/5000 活產 | 1/50,000 至 1/20,000 出生 | 1/15,000 至 1/50,000 活產 |
| 面容線索 | 額部突出、前囟大、中臉扁平、深陷眼 | 希臘頭盔面容 | 圓臉、眼瞼裂下斜、鼻樑寬 |
| 特色表現 | 口面裂、癲癇、耳聾、心肌病變 | IUGR、中線缺損、第一年死亡率約 30% | 貓叫樣哭聲、喉軟化、接受性語言優於表達性 |
| 缺失大小 | <5 Mb 到 >30 Mb | 次顯微者 2 Mb 到 30 Mb | 關鍵區 5p15.2 至 p15.33,近 100 個基因 |
| 新生比例 | 多數;約 3% 來自父母平衡轉位 | 超過 80% | 近 90% |
節段性重複與微缺失/微重複症候群 Segmental Duplications and Microdeletion/Microduplication Syndromes
基因體結構與基因體疾病 Genomic Architecture and Genomic Disorders
- 人類基因體序列完成後,對基因體複雜性與結構有更深認識,也使注意力集中到易重排的區域;這些區域似乎在數種遺傳疾病的起源中扮演重要角色。
- 這類疾病源於特定基因體片段內關鍵基因的劑量不當,途徑包括結構機轉(缺失或重複),以及某些情況下的功能機轉(例如印記)。
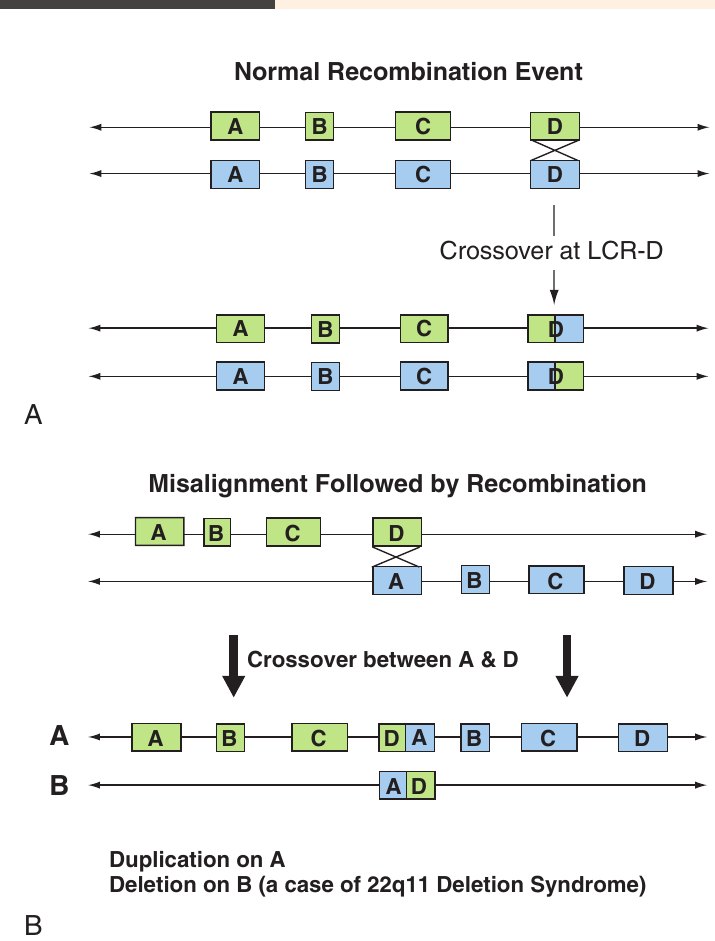
- 許多重現性重排區域的共同元素是存在大型、染色體專一的節段性重複。這些重複結構似乎媒介重組時的錯位與異常互換,造成染色體內的倒位、缺失與重複(Fig. 28.8)。
- 節段性重複是大型的低拷貝重複(low copy repeat)結構,大多為人類獨有,定位於單一染色體或單一染色體帶內。
| 疾病 | 基因體變化 |
|---|---|
| 血友病 A | Xq28 倒位 |
| Sotos 症候群 | 部分病人有 5q35 缺失 |
| Smith–Magenis 症候群 | 17p11.2 缺失 |
| Charcot–Marie–Tooth 病 | 17p12 間質性重複 |
| 遺傳性壓力易感性神經病變 | 同一 17p12 區域的互補缺失 |
| 神經纖維瘤第一型(少部分病人) | 涉及 17q11.2 的缺失 |
本節疾病概觀 Overview
- 本節介紹發生在基因體結構含節段性重複之染色體上的數種缺失症候群。缺失端點與節段性重複位置一致,因此缺失大小與基因內容傾向重現。
- 包括:Williams–Beuren 症候群(7q11.2)、Prader–Willi 症候群(PWS)或 Angelman 症候群(15q11 至 15q13 的印記區域),以及 22q11.2 微缺失症候群(又稱 DiGeorge 或顎心面症候群,velocardiofacial syndrome)。22q11.2 是人類最常見的微缺失症候群。
- 數種微缺失症候群也會出現同一區域的互補重複(reciprocal duplications)(見 Fig. 28.8),表現型可與缺失不同。一般而言,重複症候群的解剖缺損較少、表現型變異較寬,但常以發展遲緩為特徵,可伴或不伴行為異常。
- 較新認識的重現性微缺失症候群(例如 1q21.1、3q29、15q13.3、16p11.2、17q21),是因臨床與研究上更常使用 CMA 而被找到。這些區域同樣有節段性重複包夾,可能因此易於重排。
- 許多這類病人在新生兒期未獲臨床診斷,因為可能沒有足以促使在 NICU 做遺傳評估的明顯解剖畸形或畸形特徵;但可在幼兒期以多變的臨床表現出現,典型為發展遲緩、行為異常(例如自閉症類群障礙)或智能障礙。
- 許多這類症候群有不完全外顯(incomplete penetrance):未受影響的家庭成員也可能帶有此基因體失衡,使遺傳諮詢具挑戰性。
- 微陣列找到異常後,可列出該區域內的基因,再判斷它們在觀察到的表現型中扮演什麼角色(若有的話)。例如可能找到因生殖系失去一份腫瘤抑制基因而易患癌的缺失基因,進而促成仔細的腫瘤監測。這凸顯及早辨識染色體疾病對預期性指導(anticipatory guidance)的價值。
Williams–Beuren 症候群(7q11.2 缺失)Williams–Beuren Syndrome (7q11.2 Deletion)
- 又稱 Williams 症候群,估計發生率每 10,000 活產 1 例。
- 表現型有不同光譜,通常包括特殊面容、生長與發展遲緩、心血管異常,偶有嬰兒高血鈣(Fig. 28.9)。
- 出生:通常有某種程度的子宮內生長遲滯與輕度小頭。
- 面容:內眥贅皮合併眼周皮下組織飽滿、中臉扁平、鼻孔前傾、人中長、嘴唇厚、嘴大而張開、星狀虹膜(出生時可能看不出)。
- 心血管:許多嬰兒有異常;主動脈瓣上狹窄(supravalvular aortic stenosis, SVAS)是最常描述的缺損,超過 50%。肺動脈狹窄也常見。
- 基因機轉:孤立性 SVAS 可作為獨立的體染色體顯性性狀存在,已證實由 7q11.2 Williams 區域內的彈性蛋白基因(ELN)突變造成。Williams–Beuren 病人有 7q11.2 缺失,通常失去一整份 ELN 及其他基因。
- 高血鈣:約 10% 病人出現,嚴重且持續整個嬰兒期。
- 其他:臍疝與腹股溝疝也是相關特徵。
- 嬰兒期:餵食與生長問題,伴明顯躁動與腸絞痛樣行為。
- 兒童期之後:可能出現聲音沙啞、斜視、高血壓與關節活動受限。
- 發展:典型的輕度至中度智能障礙可能被相對進步的語言能力掩蓋,粗動作與視覺動作整合通常受影響。注意力不足疾患常見,患童常被描述有外向的個性。
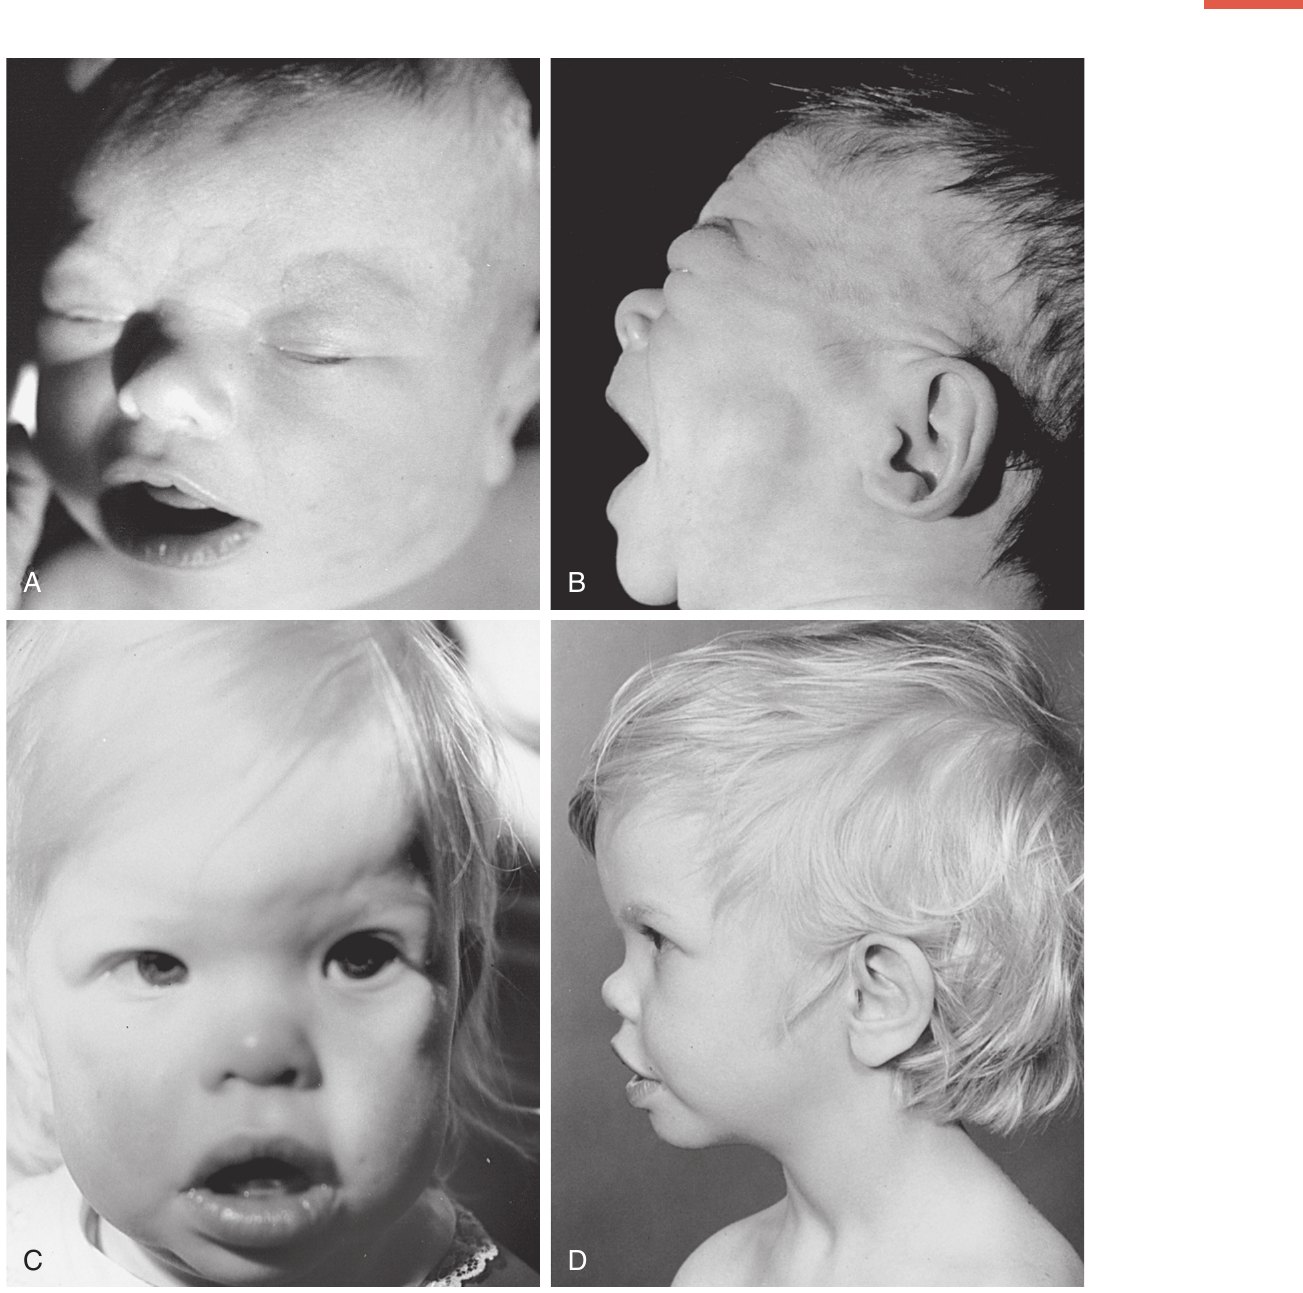
診斷與再發
- 許多經典特徵在新生兒期不明顯,但任何孩子若有 SVAS、高血鈣與相符面容,都應考慮本診斷。
- 可用 CMA 或 7q11.2 缺失區專一探針的 FISH 快速確診。
- 本病通常散發,多數缺失為新生,後續妊娠再發風險極低。
- 但受影響成人會以體染色體顯性方式傳遞,孩子有 50% 風險。
22q11.2 缺失症候群 22q11.2 Deletion Syndrome
- 傳統稱為 DiGeorge、顎心面及圓錐動脈幹異常面容(conotruncal anomaly face)症候群的病人,多數都找到 22q11.2 缺失,因而了解這些臨床實體都反映同一基因體疾病。
- 相關表現清單很長,即使缺失大小看似相同,病人之間也有差異。
- 發生率:估計約每 1000 名胎兒 1 例;活產為 1:3000。這是人類最常見的微缺失症候群,也是一般人口中重要的健康議題。
表現型
- 核心:圓錐動脈幹心臟異常(conotruncal cardiac anomaly),常有胸腺與副甲狀腺發育不全或低下。
- 多數病人可在新生兒或嬰兒期因重大心血管畸形(B 型主動脈弓中斷、動脈幹、法洛氏四重症),加上 T 細胞功能異常與低血鈣而被診斷。
- 面容:可有眼瞼帶帽(hooded eyelids)、眼距過寬、耳廓過度摺疊、球狀鼻尖、小嘴與小下巴(Fig. 28.10)。
- 擴展光譜:自 DiGeorge 於 1968 年首度報告後,相關表現擴展到腭部缺損(明顯或黏膜下裂、顎咽閉鎖不全)、血管環、餵食與吞嚥問題、胃食道逆流、腎臟缺如與尿道下裂。
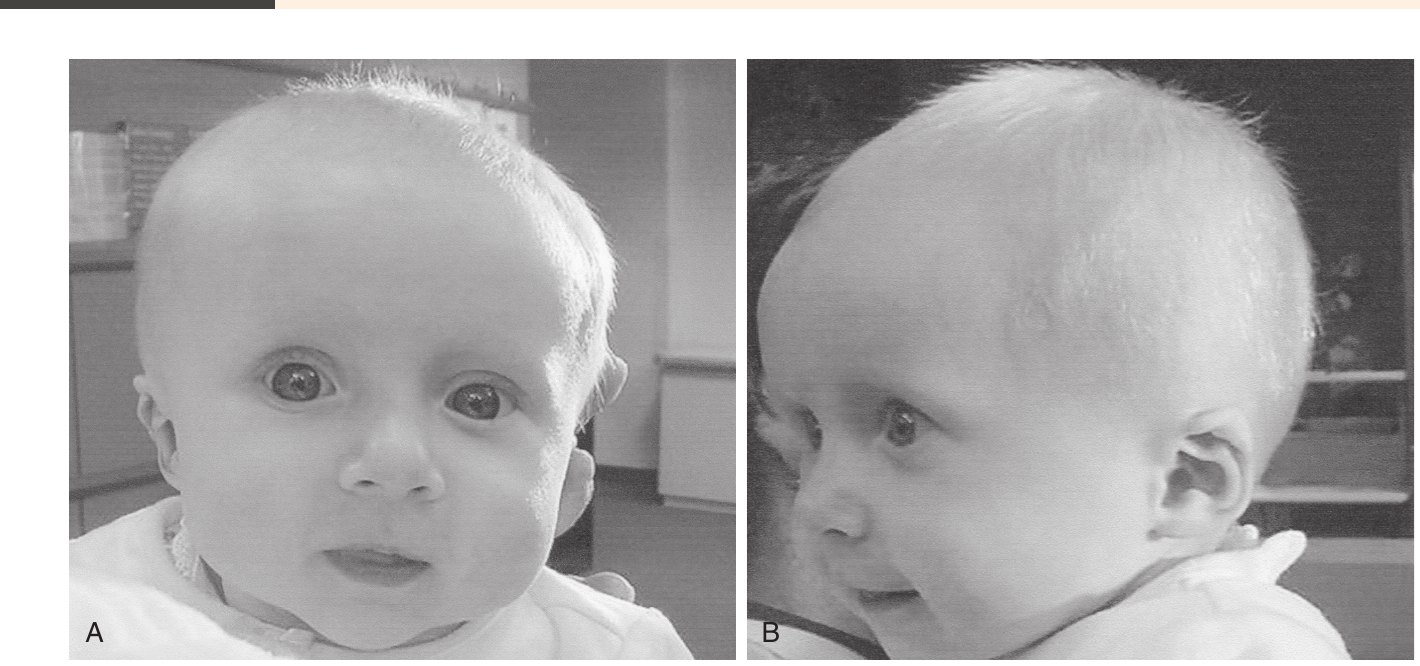
發展與行為
- 多數病人有發展遲緩或學習障礙,幼兒的發展與行為表現範圍很廣。
- 學齡前最常見張力低下與發展遲緩,並有語言及說話困難。
- 未見嚴重或重度智能遲緩,三分之一病人的功能在中下範圍。
缺失大小與基因型表現型
- 多數病人(80% 至 90%)有相同的大型缺失,約 2.4 到 3 Mb;過去以 FISH 偵測(Fig. 28.11),現在較常用 CMA。
- 這個「典型」缺失包含約 50 個基因與 7 個 micro RNA。
- 由受影響父母遺傳時,缺失大小不變;但表現型差異可以很大,即使同一家庭的受影響成員亦然。
- 也有約為常見缺失一半大小(1.5 Mb)的較小重現性缺失,但較小並不一定症狀較輕,使基因型與表現型的相關性難以建立。
- 多數 22q11 缺失是新生事件,由受影響父母遺傳者少於 10%。
- 新生缺失如此普遍,顯示此區重排率高,這與 22q11 中有利重組的節段性重複有關。
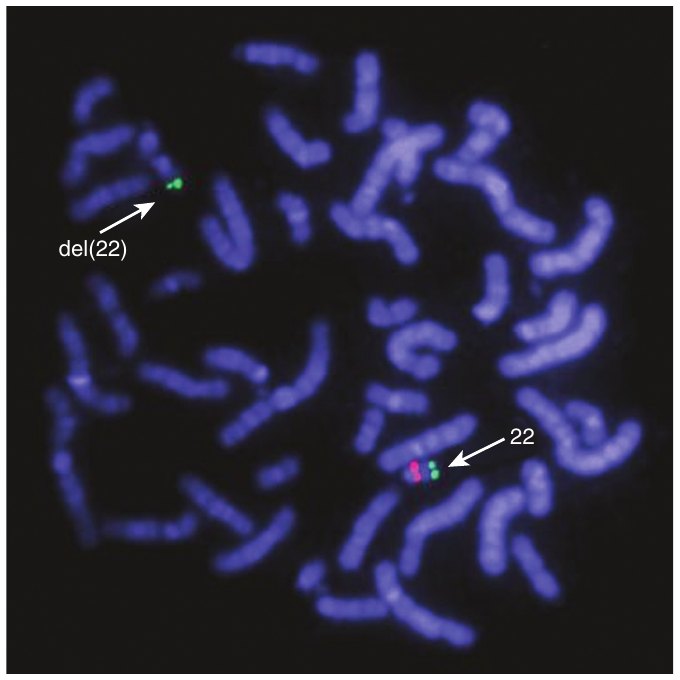
其他微缺失與微重複症候群 Additional Microdeletion and Microduplication Syndromes
- 隨 CMA 使用增加,已描述許多遺傳症候群。其中數個區域同樣有節段性重複包夾,這可能是它們在不同病人族群都常見、且同一區域會發生互補重排(缺失或重複)的原因。
- 這些較新認識的缺失或重複病人,幾乎都不是先憑臨床特徵辨識,而是由微陣列分析確認。
| 區域 | 變化與大小 | 相關表現 |
|---|---|---|
| 1q21.1 | 缺失,約 1.35 Mb | 表現多變:發展與行為異常、輕度面容畸形、小頭 |
| 3q29 | 缺失,約 1.6 Mb | 輕度至中度智能障礙、小頭、非特異面容畸形 |
| 3q29 | 重複 | 發展遲緩、智能障礙、小頭 |
| 7q11.23 | Williams–Beuren 區域的互補重複 | 特殊面容、先天異常、智能與發展障礙,包括表達性言語差,與缺失形成對比 |
| 15q13.3 | 位於 PWS/Angelman 15q11-q13 遠端;1.5 到 2 Mb 缺失記錄最多 | 表現多變但典型有癲癇或腦電圖異常。此缺失常為母系遺傳,提示可能有印記機轉參與 |
| 15q13.3 | 區內較小的 680 kb 缺失 | 一系列神經行為表現型 |
| 16p12.2 | 缺失 | 發展與智能障礙、心臟畸形、癲癇、聽力損失、腎臟與生殖器異常(後者見於男性)、唇腭裂 |
| 16p11.2 | 重現性 550 kb 缺失 | 見於約 1% 自閉症病人 |
| 16p11.2 | 互補重複 | 注意力不足過動症與思覺失調症 |
| 17q21.31 | 約 500 到 650 kb 缺失 | 發展遲緩、學習障礙、面容畸形多變;區間內 KANSL1 突變也可能造成相同表現型 |
- 15q13.3 區域易發生數種重現性缺失/重複,不同斷點對應該區節段性重複的位置。
印記染色體疾病 Disorders of Imprinted Chromosomes
印記的概念 Genomic Imprinting
- 近數十年對基因表現調控機轉的認識逐漸增加,其中兩個具重要臨床關聯的概念是印記(imprinting)與單親二體(uniparental disomy, UPD)。
基因體印記(genomic imprinting)染色體的一整個區域或某區域內一群基因,其表現差異取決於它們位在母系或父系遺傳的染色體上。因此遺傳疾病是否表現,可取決於該基因體區域來自母親或父親。
- 印記區域內的基因不一定有突變,而是帶有表觀遺傳標記(epigenetically marked),讓細胞能分辨母源與父源拷貝,並依此協調表現。
- 分子層面上,DNA 甲基化差異,以及其複製與轉錄層次的調控,似乎參與此機轉。
- 印記已成重要研究領域;目前已知或預測有超過 270 個基因與染色體區域被認為與人類疾病相關。
Prader–Willi 症候群 Prader–Willi Syndrome
單親二體
- 有時每條染色體並非各由父母提供一份,而是一條染色體或染色體區域的兩份都來自同一親代,稱 UPD,與高齡母親相關。
- 當涉及的染色體有印記或含印記區域時,UPD 就成為重要問題。
- 同二體(isodisomy):由同一親代遺傳兩份相同拷貝(減數分裂 II 錯誤)。
- 異二體(heterodisomy):由同一親代遺傳兩份不同拷貝(減數分裂 I 錯誤)。
機轉
- PWS 是父源 15 號染色體近端長臂(15q11 到 15q13)失去活性。
- 途徑包括此區缺失或破壞,或母源 UPD,使得沒有父源 15 號染色體。
新生兒與嬰兒表現
- 神經肌肉:明顯中樞性張力低下、反射低下、哭聲弱。
- 餵食:張力差造成吸吮與吞嚥困難,可導致生長遲滯,嬰兒期需要管灌。
- 面容:雙額狹窄、杏仁眼、小而下彎的嘴。
- 生殖器:常發育不全,男童隱睪常見。
- 其他:常被提到的小手小腳在新生兒未必看得出;斜視及相對於家人的色素偏淡也常見。
- 病史線索:常可問到懷孕時胎動差,尤其母親有先前妊娠可比較時。與張力低下一致,臀位與周產期傷害比一般更常見。
自然病程
- 第一年極度張力低下開始減輕,動作發展進步,但發展遲緩是常態,尤其粗動作與言語。
- 最初幾年餵食改善,隨後轉為常無法控制的食慾過盛(hyperphagia)與肥胖。
- 終生上述問題及其他行為問題持續存在,包括嚴重脾氣發作、強迫症與自閉症類群障礙;多數為輕度至中度智能障礙。
- 及早診斷、認識各項醫療問題,並預先實施行為治療,是最佳處置的必要部分。
缺失
- 最多 70% 病人可測得 PWS 關鍵區缺失。
- 可用 CMA 偵測,它已大致取代使用 15 號染色體此區專一探針的 FISH。
- 這些檢查無法判斷缺失在父源或母源等位基因,因此需要甲基化分析等進一步檢查,以與 Angelman 症候群區分。
- 少數病人因染色體轉位造成此區破壞。
- 至今沒有單一基因被認定為病因,但已知此區有五個僅父源表現的蛋白質編碼基因(MKRN3、MAGEL2、NECDIN、SNURF、SNRPN),以及數個父源表現的非編碼 RNA 基因。
- 缺失型病人較可能相對於家人色素偏淡,這歸因於參與色素生成的 OCA2 基因缺失。
- 除色素偏淡外,缺失型病人的睡眠障礙、言語缺陷及需要餵食支持的風險也較高。
- 發現新生缺失時再發風險可忽略,通常為散發。
母源 UPD 與甲基化檢查
- 15q11 含大型染色體專一節段性重複,被認為媒介此區的重現性缺失。
- 約 20% 至 25% 的 PWS 病人為母源 UPD,可用評估母源與父源等位基因特定甲基化差異的分子檢測偵測。
- SNP 微陣列可能偵測到同二體型 UPD,但測不到異二體(在 PWS 相對常見);若無父母檢體等進一步檢查,微陣列也無法區分父源或母源 UPD。
- 甲基化分析在超過 99% 的患者異常,但無法判定原因是缺失或母源 UPD,結果異常時需進一步研究。
- UPD 個案有母親年齡效應;無缺失家庭的再發風險估計為 1/1000。
Angelman 症候群 Angelman Syndrome
- 機轉:母源 15 號染色體 15q11 到 15q13 區域遺傳物質流失。
- 臨床:新生兒期與嬰兒期不明顯,之後包括顯著智能障礙、癲癇、步態失調、吐舌、不適當的突然大笑;面容差異有下顎突出、嘴寬、上唇薄、牙齒間隙寬。
- 智能障礙與色素偏淡和 PWS 重疊,但 Angelman 症候群是不同的疾病實體。
遺傳機轉與檢測
- 70% 至 75% 病人有可由 CMA(或特定 FISH)偵測的 15q 缺失。
- 少數(3% 至 5%)有此區父源同二體(兩份父源拷貝),無明顯母源染色體貢獻。
- 與 PWS 不同,Angelman 症候群與單一基因 UBE3A 突變相關,此基因編碼泛素路徑蛋白質降解的酵素,最多 10% 病人可測得。
- 15 號染色體印記中心(imprinting center)位點突變與 1% 至 2% 的 Angelman 表現型相關。
- 甲基化分析可在約 75% 至 80% 病人(因缺失或 UPD)測到異常。甲基化正常但仍懷疑時,應考慮 UBE3A 序列分析。
- 絕大多數為散發事件;再發風險要在確定個別病人的遺傳機轉後才能最佳評估。
| 項目 | Prader–Willi | Angelman |
|---|---|---|
| 失去活性的親源 | 父源 15q11–q13 | 母源 15q11–q13 |
| 缺失 | 最多 70% | 70% 至 75% |
| UPD | 母源,約 20% 至 25% | 父源同二體,3% 至 5% |
| 單一基因 | 尚無單一基因被認定 | UBE3A 突變,最多 10% |
| 其他 | 少數為轉位破壞 | 印記中心突變 1% 至 2% |
| 甲基化分析 | 超過 99% 異常 | 約 75% 至 80% 異常 |
| 新生兒表現 | 明顯:張力低下、哭聲弱、餵食困難 | 不明顯 |
| 日後特色 | 食慾過盛、肥胖、行為問題 | 癲癇、步態失調、吐舌、突然大笑 |
Beckwith–Wiedemann 症候群 Beckwith–Wiedemann Syndrome
- 約每 14,000 名新生兒 1 例,在新生兒期表現為過度生長症候群。
- 特徵三項:巨體(macrosomia)、腹壁缺損、巨舌(macroglossia)(Fig. 28.12)。
- 生長型態:嬰兒為大於妊娠年齡,身長與體重成比例。糖尿病母親的嬰兒也有巨體,但較可能體重不成比例地大於身長,是鑑別線索。
- 另有骨齡提前。
- 不對稱生長造成的半身肥大(hemihypertrophy)常見;多種器官巨大也常見,包括脾、腎、肝、胰、腎上腺。
- 其他特徵:巨舌、耳垂線狀皺褶合併後耳輪凹痕、嚴重低血糖。
- 低血糖:雖對治療反應快,但可持續數月,因此辨識本病並立即治療至為關鍵。低血糖隨年齡自行緩解。
- 身體診斷特徵也隨年齡變得較不明顯,使診斷更難確立。
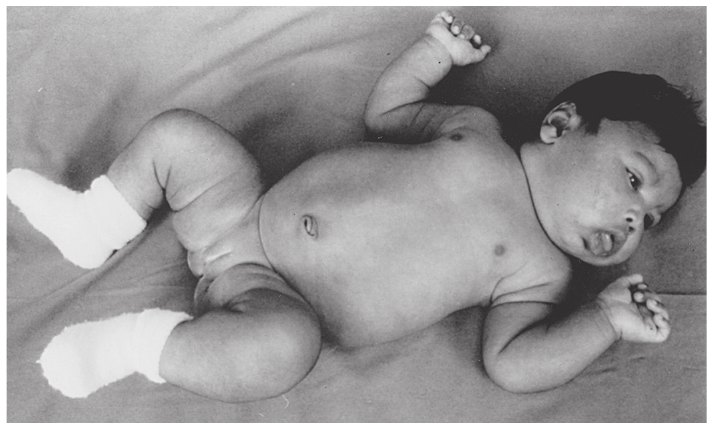
腫瘤監測
- 病童惡性腫瘤風險上升,尤其 Wilms 腫瘤;半身肥大者估計風險可高達 8%。因此建立定期超音波監測同等重要。
- 建議篩檢(兼顧 Wilms 腫瘤與肝母細胞瘤):
- 全腹部超音波及血清甲型胎兒蛋白,每三個月一次,至 4 歲。
- 之後做含腎上腺的腎臟超音波,每三個月一次,至 7 歲。
遺傳機轉
- 多數個案看似新生,最多 15% 可能為家族性。
- 家族性個案為體染色體顯性傳遞:40% 的家族性個案因母系遺傳的 CDKN1C 基因突變,新生個案僅 5%–10%。
- 此基因體區域(11p15.5)有差異印記:某些基因只由母源等位基因表現,另一些只由父源表現。
- 類胰島素生長因子第 2 型基因(IGF2)位於此區,編碼重要的胎兒生長因子,由父源表現。父源等位基因過度表現造成表現失衡,導致過度生長與腫瘤形成。
- 父源 UPD 是 10% 至 20% 散發個案的機轉。
- 11p15 內兩個不同基因位點的甲基化異常約占 60% 病人,與 IGF2 過度表現有關。
- 綜合所有現有檢測方法,約 85% 病人可找到原因。
- 先證者未來手足或子代的再發風險取決於特定遺傳異常,從低(UPD、甲基化異常)到高達 50%(CDKN1C 突變)。
Russell–Silver 症候群 Russell–Silver Syndrome
- 生長:新生兒表現為子宮內生長遲滯,之後出生後生長不足。
- 頭:頭圍通常正常,造成相對巨頭,外觀可能像水腦。
- 面容:可有寬而突出的前額、三角臉合併小下巴、嘴角下彎。
- 手指:可見短指、屈指,較常見的是第五指彎曲。
- 其他:肢體長度不等、骨齡延遲、咖啡牛奶斑、男性尿道下裂、發展遲緩、多汗(diaphoresis),以及生命最初 3 年的低血糖。
- 病人常在幼兒期因生長遲滯、成比例矮小且頭圍正常而由遺傳科醫師評估。
- 評估生長遲滯的病人時,了解產前與產後生長參數很重要,可能提供 Russell–Silver 症候群的診斷線索。
分子機轉
- 本症可能由印記基因異常造成。
- 7 號染色體母源 UPD:見於 7% 至 10% 病人;症狀可能源於母源 GRB10 基因過度表現,該基因抑制多種生長因子受體的活性。
- 11p15.5 印記異常:約 35% 病人因失去父源表現的 IGF2,導致產前與產後生長減少。
- 這與部分 Beckwith–Wiedemann 病人 IGF2 過度表現造成生長增加形成對比。因此 Russell–Silver 病人的腫瘤風險相較之下沒有明顯增加,通常不建議常規癌症監測。
| 項目 | Beckwith–Wiedemann | Russell–Silver |
|---|---|---|
| 生長 | 過度生長、巨體、半身肥大 | 子宮內生長遲滯及出生後生長不足 |
| IGF2 | 過度表現 | 失去(約 35% 病人) |
| UPD | 11p15 父源 UPD,10% 至 20% 散發個案 | 7 號染色體母源 UPD,7% 至 10% |
| 低血糖 | 嚴重,可持續數月,隨年齡緩解 | 生命最初 3 年 |
| 骨齡 | 提前 | 延遲 |
| 腫瘤監測 | 需要定期監測 | 通常不建議常規監測 |
未來方向:以基因體定序描繪結構變異 Future Directions: Characterization of Structural Variation by Genome Sequencing
- 微陣列在填補核型/FISH 可見範圍與定序例行檢測的單核苷酸層級變化之間的缺口上,扮演重要角色;但在可偵測事件大小與斷點精確度上仍有限制。
- 愈來愈多技術發展可用定序偵測 CNV,解析度與精確度都高於陣列,並可額外偵測平衡染色體重排。
- 外顯子定序(exome sequencing):廣泛用於偵測單核苷酸變異與小型插入/缺失,但僅限基因體編碼區(外顯子)。
- 全基因體定序(whole genome sequencing):涵蓋更均勻,包含基因間與基因內區域。已顯示可準確偵測 CNV 供臨床診斷,最終可能取代陣列檢測。
- 長讀長定序(long-read sequencing):可定序較長的 DNA 分子,有助偵測結構變異。
- 光學基因體定位(optical genome mapping):非定序的替代方法,在特定序列模體標記 DNA,線性化後通過奈米通道,使大型 DNA 分子得以成像。
- 無論用何種方法偵測 CNV,判讀及賦予臨床意義都面臨相似挑戰,特別是涉及內含子或非編碼區的 CNV。
總結 Summary
- 本章整理快速擴展的染色體與基因體疾病領域,集中於常在新生兒期表現者。
- 分子細胞遺傳技術廣泛發展與臨床應用,使過去測不到的細微重排得以辨識;如今甚至可能在認出特徵表現型之前,就先界定染色體異常,進而辨別新的症候群。
- 對節段性重複及其對人類遺傳疾病之影響,以及對印記等基因表現調控機轉的理解正在增加。
- 人類基因體計畫完成與新分子診斷工具的發展,為臨床醫師帶來新挑戰:更好地診斷、理解並照顧遺傳疾病病人與其家庭。
| 疾病 | 情境 | 再發風險或諮詢要點 |
|---|---|---|
| Down 症候群 | 非轉位型;新生轉位;母親或父親為攜帶者 | 高於年齡別風險約 1%;小於 1%;母親約 15%(羊膜穿刺週數)與 10%(出生時);父親約 1% 至 2% |
| 三染色體 18、13 | 非轉位;轉位 | 任何可存活體染色體三染色體症的風險高於年齡相關風險 1%;有轉位時先分析父母核型 |
| 1p36 缺失 | 約 3% 來自父母平衡轉位錯誤分離 | 多數為新生 |
| Wolf–Hirschhorn | 新生;轉位 | 新生者風險極低;轉位者分析父母檢體,風險依特定轉位而異 |
| Cri du chat | 新生 | 極低(<1%) |
| Williams–Beuren | 散發;受影響成人生育 | 後續妊娠極低;受影響成人的孩子 50% |
| 22q11.2 缺失 | 多為新生 | 由受影響父母遺傳者少於 10%;缺失大小不變,表現型可差異很大 |
| Prader–Willi | 新生缺失;無缺失家庭 | 可忽略;估計 1/1000 |
| Angelman | 絕大多數散發 | 確定個別病人遺傳機轉後才能最佳評估 |
| Beckwith–Wiedemann | UPD 或甲基化異常;CDKN1C 突變 | 低;高達 50% |
| 情境 | 可用檢查 | 注意事項 |
|---|---|---|
| 全染色體非整倍體 | 核型 | 可判定三染色體或轉位機轉;陣列測得到拷貝數變化,但測不到羅伯遜轉位 |
| Wolf–Hirschhorn | 核型;4p FISH;CMA | 核型無發現而臨床提示時,較常用 CMA,並可得知缺失大小與基因內容 |
| Williams–Beuren | CMA;7q11.2 專一探針 FISH | 可快速確診 |
| 22q11.2 缺失 | CMA;FISH | 過去以 FISH 偵測,現在較常用 CMA |
| Prader–Willi | 甲基化分析;CMA;SNP 微陣列 | 甲基化異常後還需進一步研究以分辨缺失或 UPD;CMA 無法判定親源;SNP 微陣列測不到異二體 |
| Angelman | CMA 或特定 FISH;甲基化分析;UBE3A 序列分析 | 甲基化正常但仍懷疑時,應考慮 UBE3A 序列分析 |
延伸閱讀 Suggested Readings
- 原文列出的工具書與資源包括 Gardner and Sutherland's Chromosome Abnormalities and Genetic Counseling、GeneReviews、The Principles of Clinical Cytogenetics、ISCN 2020、Smith's Recognizable Patterns of Human Malformation、Thompson and Thompson Genetics in Medicine、OMIM,以及 ACMG/ClinGen 拷貝數變異判讀技術標準與 ACOG Practice Bulletin 226。
臨床反思:NICU 視角 Clinical Reflection—NICU Perspective
臨床上可帶走的重點
- 選對檢查:多重先天異常新生兒以 CMA 為第一線;高度懷疑三染色體 13、18、21 或 Turner 症候群時例外。疑似 Down 症候群應立即做核型,因為陣列測不到羅伯遜轉位,而再發風險諮詢需要知道機轉。
- Down 症候群出院前:所有個案做心臟超音波;仔細監測餵食與排便功能;出生時做全血球計數與分類,並由新生兒篩檢開始評估甲狀腺。
- 留意 TMD:通常自行緩解,但 20% 至 30% 會在 2 到 4 歲前發展為 ML-DS。
- 三染色體 13 與 18 的會談:預後極差不等於沒有選項。應依個別嬰兒討論介入的可能,採多專科團隊規劃,並及早納入具緩和照護經驗的人員。
- 張力低下的新生兒:明顯中樞性張力低下、哭聲弱、吸吮吞嚥困難,加上懷孕時胎動差的病史,要想到 PWS。CMA 無法判定親源,需要甲基化分析。
- 大嬰兒合併低血糖:巨體、巨舌、腹壁缺損及嚴重低血糖要想到 Beckwith–Wiedemann 症候群;身長體重成比例與糖尿病母親嬰兒不同。診斷後要建立定期腫瘤監測。
- 圓錐動脈幹心臟病合併低血鈣:B 型主動脈弓中斷、動脈幹或法洛氏四重症,加上 T 細胞功能異常與低血鈣,是 22q11.2 缺失症候群常見的診斷情境。
- SVAS 合併高血鈣:配合相符面容應考慮 Williams–Beuren 症候群,可用 CMA 或 FISH 快速確診。
- NIPS 陽性不是診斷:同為 36 歲、16 週,三染色體 18 與 13 的 PPV 分別只有 45% 與 26%;確診需要診斷性檢查。
- 新生兒期正常不排除:部分重現性微缺失不會在 NICU 引發遺傳評估,而在幼兒期才以發展遲緩、行為異常或智能障礙表現;Angelman 症候群的特徵也不在新生兒期出現。
閱讀時請留意 Points to Verify
原文內部不一致
- 17q12 與 17p12:「部分非整倍體」段落將 Charcot–Marie–Tooth 病與遺傳性壓力易感性神經病變對應到中節旁區域 17q12;節段性重複段落則寫 17p12 間質性重複及其互補缺失。筆記兩處都照原文保留。
- 高齡的界定:核型段落寫 35 歲或以上(aged 35 years or older);Down 症候群段落寫受孕時 >35 歲。
- 雌激素名稱:Down 症候群的母血篩檢寫 unconjugated estriol,三染色體 18 寫 unconjugated estradiol,疑似用詞不一致,請對照原書。
- Down 症候群機轉比例:內文寫減數分裂不分離 >90%,Fig. 28.4 圖說寫標準三染色體約 ~95%;若取 ~95% 再加轉位約 4% 與鑲嵌 3% 至 5%,總和超過 100%。
- Wolf–Hirschhorn 再發段落:原文先寫超過 80% 為新生、10% 至 15% 由轉位造成,隨後又寫「其餘」來自攜帶者父母平衡重排。轉位個案與「其餘」是否重疊,原文未說明。
- 拼字:Beckwith–Wiedemann 在一處誤作 Beckwith–Weidemann。