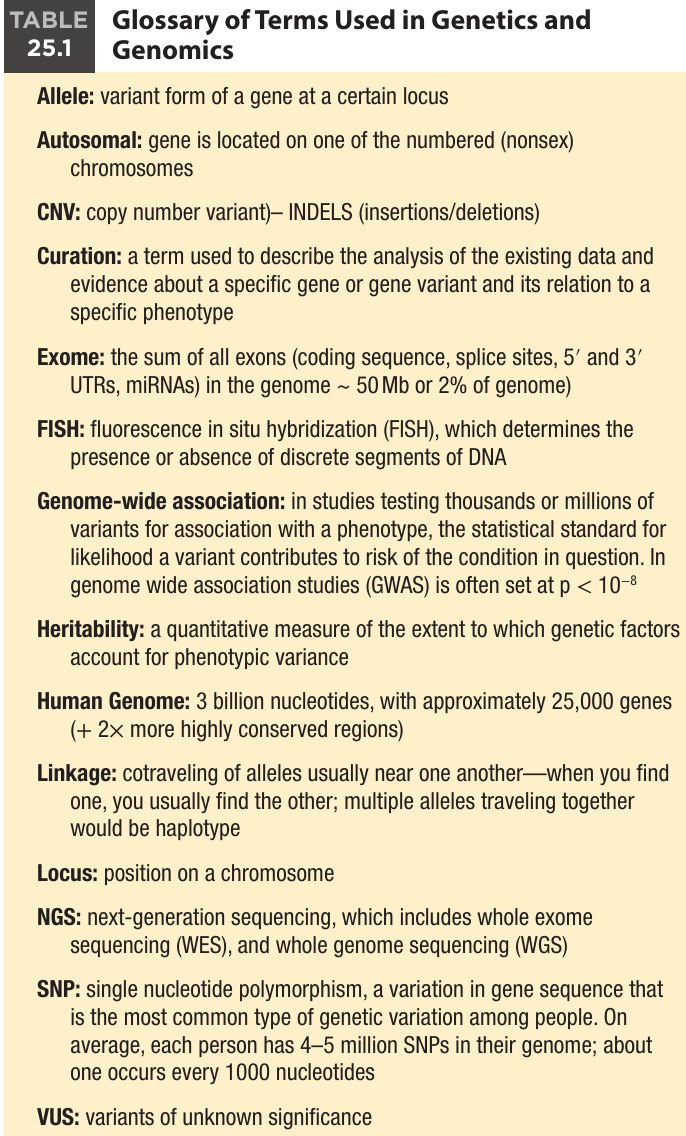
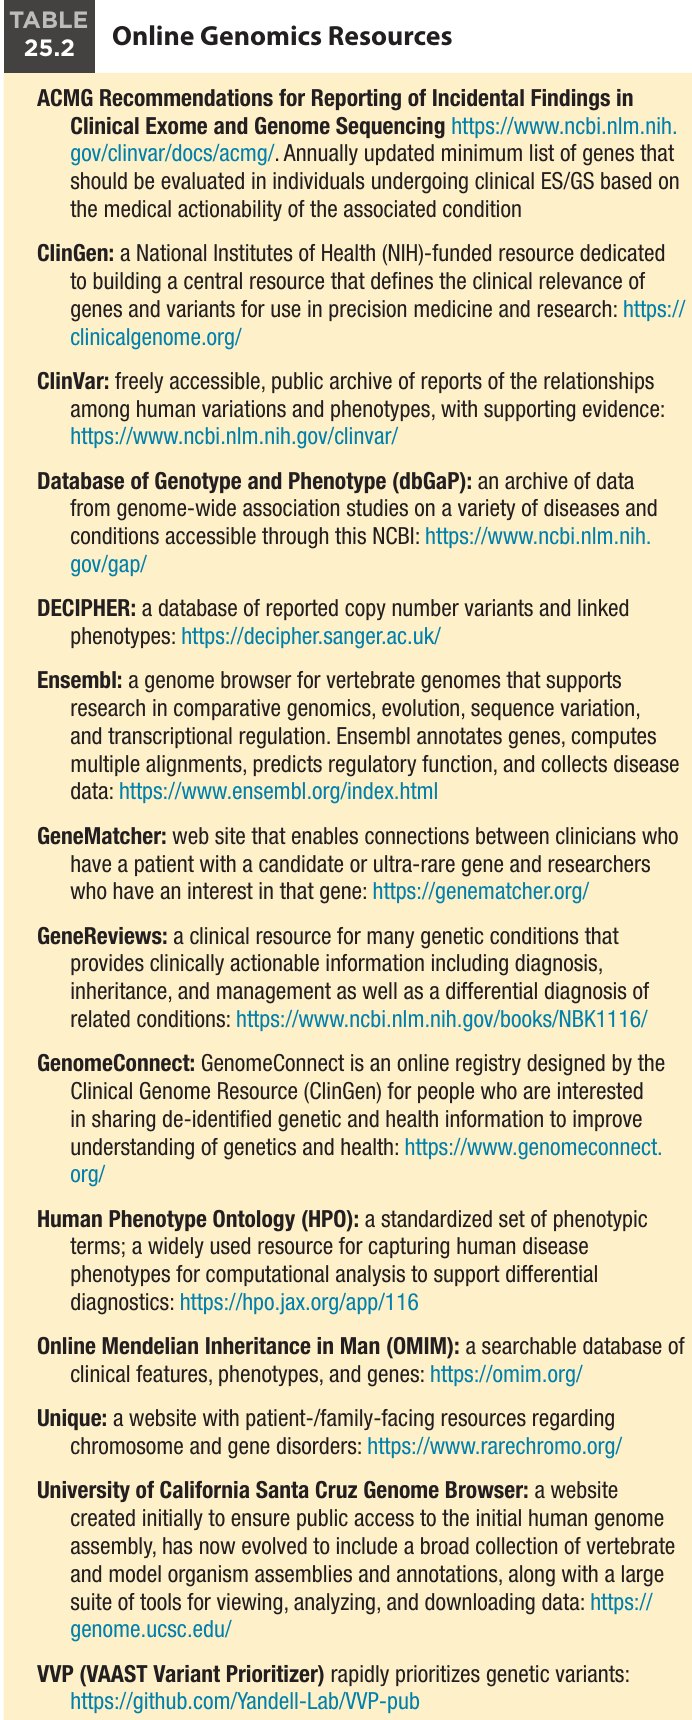
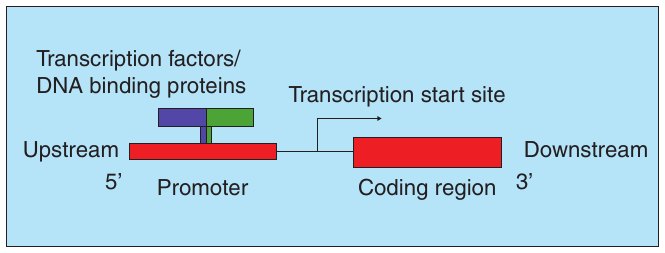
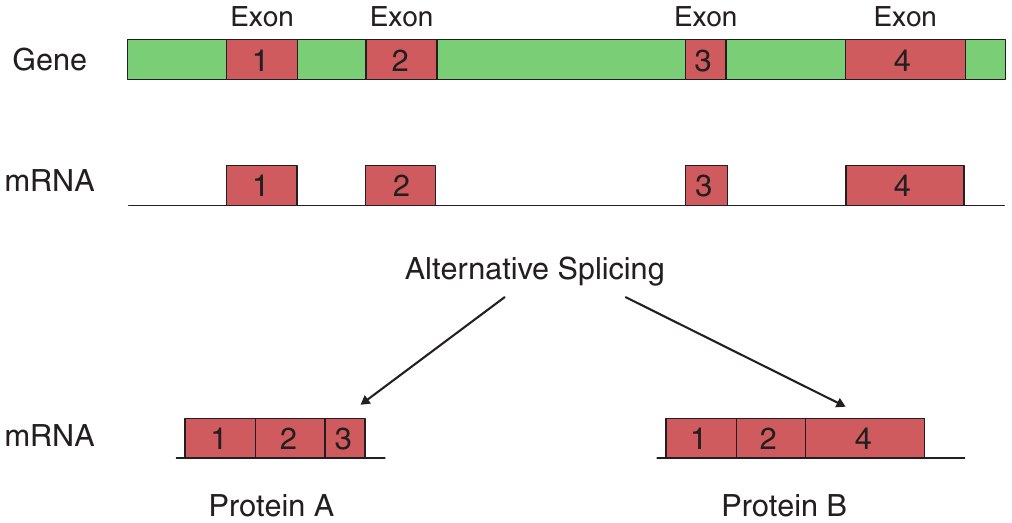
後人類基因體時代的診斷 Making a Diagnosis in the Post Human Genome Era
為何要找病因、何時定序 Why and When to Test
對疑似遺傳疾病的嬰兒,知道病因可以引導後續照護,包括治療,以及預防相關或可預期的問題。
人類基因體計畫完成後,定序更普及、成本下降,也帶來新問題:廣泛定序相對於核型、染色體微陣列等較熟悉的檢測,應在什麼時機進行?
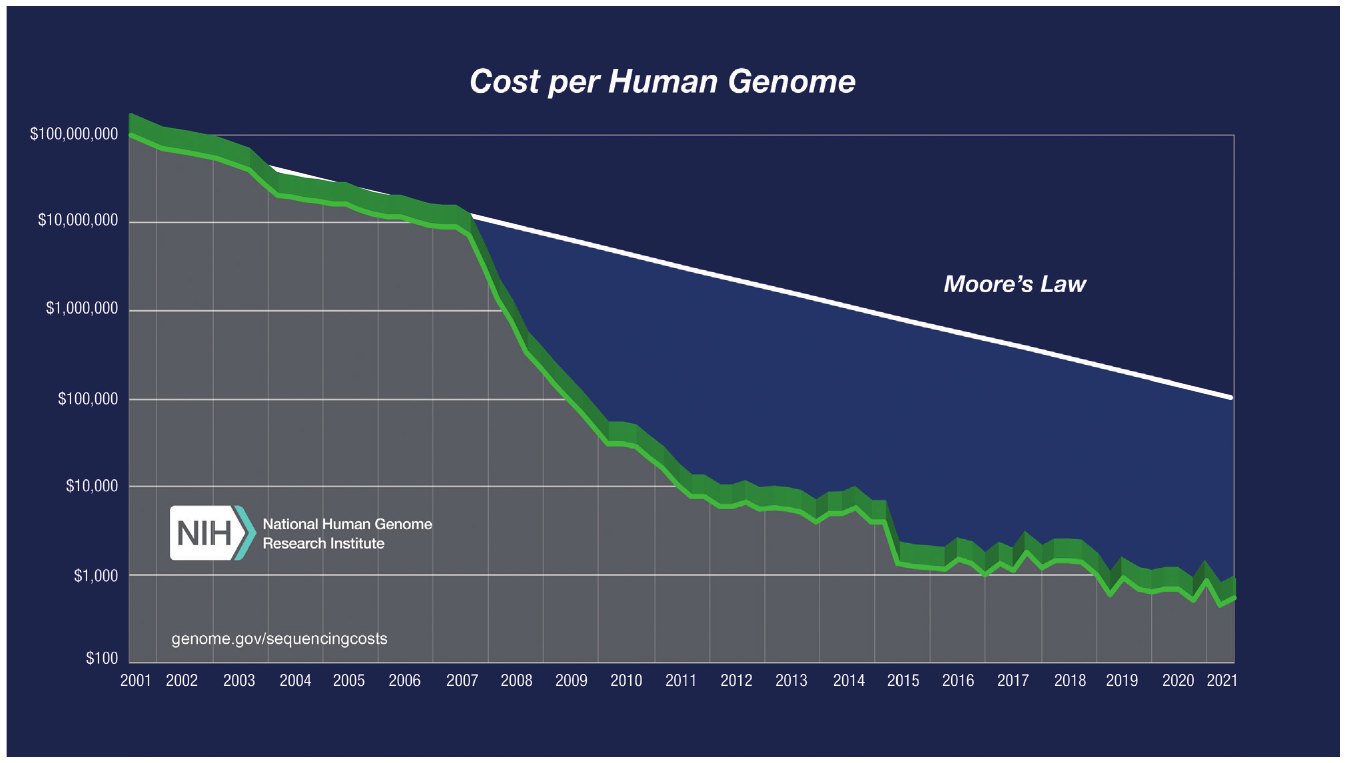
這個問題會持續被檢視並改變;要定序整個基因體只需 $20 的時代,可能已不到十年。
基因檢測工具 Genetic Testing Tools
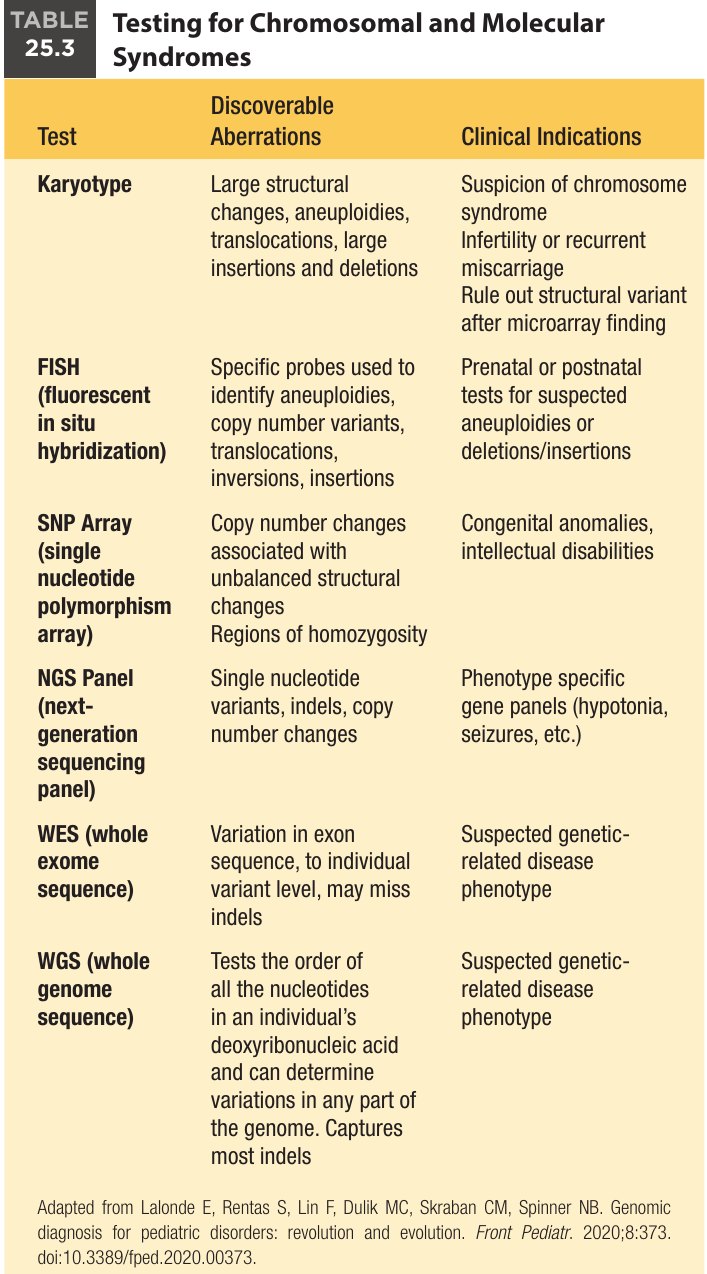
最常用的工具用於評估個體基因體的數量、結構與序列 (Table 25.3)。
傳統逐步作法
傳統上由核型分析(karyotype) 開始,提供染色體數量與結構資訊,有時再針對臨床醫師認為與該表型最相關的「嫌疑基因」區域做非常標靶的定序。
第一線檢測包括核型,以及/或用於非整倍體或其他染色體異常的 FISH ;這些異常包括染色體重排與染色體物質的大片段增減。
目前常見作法:核型加 CMA
臨床醫師常同時開立核型與 CMA。CMA 能辨識特定變異、CNV,以及解析度更高的基因物質增減,如插入與缺失(indels)。
CMA 用於評估多重異常嬰兒,也用於驗證疑似的非整倍體。
CMA 已演進為含寡核苷酸與單核苷酸探針,可同時辨識單核苷酸變異與 CNV,對微重複、微缺失症候群有高敏感度與特異度。
如今 CMA 可找出最多 20% 先前已與疾病表型相關的潛在致病變異。
WES 與 WGS 的費用與時間快速下降,這種逐步作法正在轉型;但下降幅度還不足以讓核型、微陣列、特定基因與變異套組失去用處。
檢測策略的演變
傳統 先做核型,或加做 FISH;再依表型做非常標靶的基因定序,逐步推進。約 10 年前 WES、WGS 受費用與報告時間限制,只用於其他檢測都無法解釋表型的個案。目前 常同時開立核型與 CMA;CMA 用於多重異常嬰兒並驗證疑似非整倍體。轉型中 WES 與 WGS 的費用與時間快速下降,統合分析主張考慮以 WGS/WES 作為第一線檢測;但核型、微陣列與特定套組仍有其用處。
📋 Table 25.3 Testing for Chromosomal and Molecular Syndromes 由染色體層級到單一核苷酸層級,逐項比較六種檢測能看到什麼、何時使用。重點整理如下表。
Table 25.3 檢測工具中文整理 筆記整理表,非原書表格
檢測 可偵測的異常 臨床適應症
核型 Karyotype大型結構改變、非整倍體、易位、大型插入與缺失 懷疑染色體症候群;不孕或反覆流產;微陣列發現異常後排除結構變異 FISH 以特定探針辨識非整倍體、拷貝數變異、易位、倒位、插入 產前或產後檢測疑似非整倍體或缺失/插入 SNP 陣列 SNP array與不平衡結構改變相關的拷貝數變化;同型合子區域(regions of homozygosity) 先天異常、智能障礙 NGS 套組 NGS panel單核苷酸變異、indels、拷貝數變化 表型特定的基因套組(如低張力、癲癇發作等) WES 外顯子序列變異,可達個別變異層級;可能漏掉 indels 疑似遺傳相關疾病表型 WGS 檢測個體 DNA 全部核苷酸的順序,可判定基因體任何部位的變異;可捕捉多數 indels 疑似遺傳相關疾病表型
次世代定序的臨床應用 Clinical Application of Next-Generation Sequencing
WES 與 WGS 現已用於臨床。約 10 年前因費用與報告時間的限制,只有在懷疑遺傳病因、但核型、FISH 或含 CNV 分析的 CMA 都無法解釋表型時才使用。
里程碑病例:XIAP 缺乏症
這是最早以廣泛外顯子體定序找到特定致病變異、進而改變治療的病例報告之一,清楚展現 NGS 能縮短診斷時間並實質改變照護方向。
15 個月大 男童因生長遲滯(failure to thrive)與肛周膿瘍就診。其後數月 依推定的 Crohn 病治療;瘻管持續,接受結腸造口。數年間 接受多種藥物方案(包括 cyclophosphamide);同時做了廣泛免疫功能檢測、已知缺陷的特定基因檢測,以及專家建議的 CNV 評估,全部陰性。決定定序 病程複雜、多項檢測仍無診斷、預後差,團隊改用當時相對新的不預設立場(agnostic)方法:用 5 micrograms 病人 DNA,定序約 180,000 個蛋白質編碼外顯子與 700 個 miRNA 外顯子。定序結果 辨識出 16,124 個變異。進一步分析找到 X 連鎖細胞凋亡抑制基因(X-linked inhibitor of apoptosis gene, XIAP )的新穎半合子錯義突變:高度保守位置的 G 變為 A,造成半胱胺酸變為酪胺酸。驗證 超過 2000 個人類對照序列及其他物種的同源基因,都未在此位置發現該變異,這是找出潛在致病變異的關鍵分析步驟。功能檢測顯示與疾病表型相符的病理變化;母親證實為帶因者。治療 為預防致命的噬血性淋巴組織細胞增生症(hemophagocytic lymphohistiocytosis),依 XIAP 缺乏症的建議治療,接受異體造血前驅細胞移植。移植後 6 週 孩子可以吃喝,腸胃疾病未復發。
NGS 的分析流程與判讀
定序: 可用特定基因套組、整個基因體(WGS),或選擇性定序構成基因體絕大多數基因的外顯子(WES)。方法仰賴快速演進的定序技術,以及對快速累積之基因型與表型連結資料的先進自動分析。電腦分析(in silico analysis): 與參考人類基因體比對,找出變異。預測與頻率: 用工具預測序列改變後的蛋白質結構與功能,並評估該變異在不同血統族群的頻率。分級: 結合上述資訊與已知致病基因的資料,以標準命名、5 級量表標記變異:致病(pathogenic)、可能致病(likely pathogenic)、意義未明(VUS)、可能良性(likely benign)或良性(benign)。專家審查: 通常再由該疾病表型的專家與遺傳流行病學家審視,確認變異在該名嬰兒的分級。
Curation(判讀整理) 包含電腦分析及專家依表型審視序列變異的整個流程,有時統稱 curation。
分級一致性:ClinGen 與 ClinVar
分析軟體有多種,不同報告實驗室對變異的分級可能不同。
ClinGen(Clinical Genome Resource) 由 NHGRI 資助,致力於讓基因—疾病、變異—疾病關係的最新分級更一致;已發展工具,評估基因—疾病關聯的臨床效度與變異的致病性,供臨床照護使用。ClinGen 的成果透過 ClinVar 公開。ClinVar 是 NCBI 的資料庫,彙整研究者、臨床定序實驗室、專家團體、診所與病人登錄系統提供的基因體變異及其健康關係資訊。
單一研究者也可提交疑似與特定疾病相關的變異;ClinVar 的提交依下列項目評分:
提交相同資料的來源數量與類型。
工作小組與專家委員會的驗證;他們會審視遺傳流行病學證據,以及實驗模型系統的支持證據。
這些判讀與使用介面隨新資料持續演進。ClinGen 網站列出超過 20 個工作小組、超過 30 個變異判讀委員會,並有教育模組與公開瀏覽工具。
資料持續累積,受 ClinGen 計畫訓練的專家委員會也在增加,目標是減少基因/變異/疾病關聯判讀的差異。
判讀的不一致 臨床醫師應知道,專家之間仍可能有分歧。一項研究測試 158 個變異的分級一致性,其中 17 個 的分歧可能影響臨床建議(致病或可能致病 vs VUS、可能良性或良性)。
定序的限制
檢測陰性不代表沒有致病變異,可能是因為:
檢測的技術限制。
受影響基因與疾病的關係尚未被描述。
部分疾病可能無法診斷,例如:
表觀遺傳改變造成的疾病:Prader–Willi、Beckwith–Wiedemann 症候群。
重複序列疾病:先天性肌強直症(congenital myotonic dystrophy)。
診斷率證據:世代研究與統合分析
儘管有這些限制,對疑似但未確診遺傳疾病的嬰幼兒,較深入的定序似乎比過去的逐步作法更常、更快得到診斷。
上海 3 家三級中心,307 名嬰兒: 以 WES 或序列套組,在超過 40% 病人找到致病的遺傳病因;在 180 天追蹤期內死亡的嬰兒中,超過 60% 找到遺傳病因。該世代中,有皮膚(integument)、複雜免疫相關問題、代謝與神經系統表現的嬰兒,帶有已知致病基因變異的機會較高,顯示篩選定序對象的標準很重要 。
下一步是以快速(數天而非數週)周轉時間的完整 WES 或 WGS,把表型與序列變異連結起來。
統合分析(37 篇研究,2011–2017 年發表,超過 20,000 名兒童): 比較 WES、WGS 與 CMA 的診斷率,結論是 WGS/WES 應考慮作為第一線 基因檢測,因其診斷與臨床效用都優於 CMA(診斷率 <20%)。WGS(41%)與 WES(36%)的診斷效用相近。
有雙親檢體可做「三人組(trio)」分析,以及在醫院內判讀,都能提升診斷效用。
NICU 族群的初期研究: 接受快速 WGS 者,診斷比例 42%–57%;因診斷而改變臨床處置 30%–72%;預後改變 24%–34%。
NSIGHT1 隨機對照試驗(NCT02225522)
全名與資助: NIH 資助的 Newborn Sequencing In Genomic medicine and public HealTh。目標: 原計畫收納 1000 名病因不明、小於 4 個月的重症嬰兒,判定快速(26 小時)全基因體定序(rapid WGS, rWGS)是否比標準基因檢測,更能提高 28 天內得到基因診斷的比例。判讀: 依美國醫學遺傳學會(American College of Medical Genetics)指引的致病與可能致病分類。標準檢測: 新生兒篩檢(兩組都納入分析)、染色體檢查(核型、FISH)、CMA、甲基化與 CNV 檢測、代謝檢測,以及非加速的標靶基因分型或定序。技術限制: 本試驗使用的次世代定序方法無法偵測 CNV 與結構變異 。提前終止: 僅收 65 名嬰兒(64 名在 NICU)即終止。原因是研究期間非加速 WGS 已成為標準診斷檢測,約 80% 對照組嬰兒接受定序作為標準檢測,另有 5 名對照組嬰兒「恩慈交叉」(compassionate cross-over)接受 rWGS。
NSIGHT1 結果 筆記整理表,非原書表格
結果 rWGS 組 標準檢測組
主要結果:28 天內得到診斷 10/32 3/33 生後 25 天內收案者,於生後 28 天內得到診斷 7/22 0(無人確診) 全研究結束時有基因診斷 41% 24%
標準檢測做出的 15 個診斷中,5 個(33%)rWGS 無法偵測 :拷貝數或結構變異(n = 4)、DNA 甲基化改變(n = 1)。
試驗計畫規定,rWGS 基因分型結果須以另一方法確認後才能臨床報告,但即將發生危及生命之惡化者除外。
致病或可能致病變異中,超過一半是新生(de novo)而非遺傳而來。
21 名確診嬰兒中,有 10 名處置改變 。
研究期間,表型特定的定序套組(Table 25.4)、WES,甚至 WGS 愈來愈普及,改變了「標準檢測」的定義,也促成試驗提前終止。
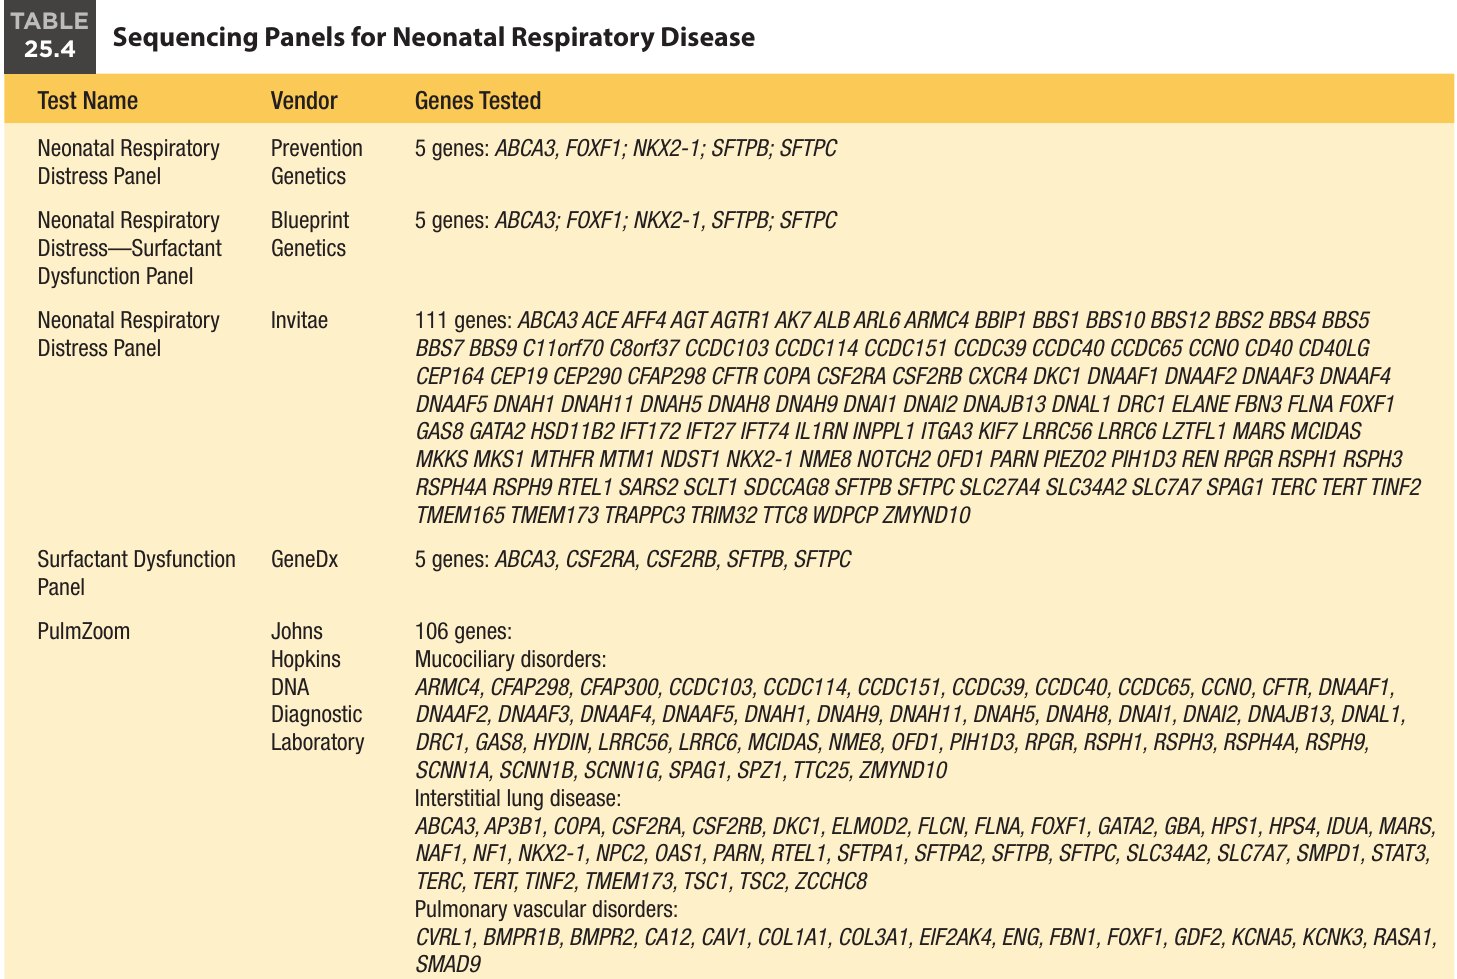
📋 Table 25.4 Sequencing Panels for Neonatal Respiratory Disease 五組市售或常用呼吸疾病套組,基因數差距很大。比較重點見本章結論一節的整理表。
NSIGHT2 隨機試驗(NCT03211039)
設計動機: 上述因素,加上經驗證的致病基因與變異清單持續增加,使 NICU 定序的潛在臨床影響變大,研究團隊因而展開第二項研究。設計: 單一三級中心的隨機試驗,比較 rWGS 與快速全外顯子體定序(rapid WES, rWES);對象為入住小兒或新生兒加護病房、病因不明的嬰兒。同時比較只分析先證者(proband)檢體與分析家族三人組。未隨機者: 被判定為「病況極重」(gravely ill)的嬰兒不隨機分派,直接接受超快速全基因體定序(ultra-rapid WGS, urWGS)。診斷定義: 在已知會造成相似表現的基因中,找到致病或可能致病變異。收案條件: 小於 4 個月,且距入院或距出現提示遺傳疾病的特徵小於 96 小時。排除條件:
感染或敗血症且對治療反應正常。
僅有早產。
單純非結合型高膽紅素血症。
有明確誘發事件的缺氧缺血性腦病變。
已確認的基因診斷足以解釋病情。
單純暫時性新生兒呼吸急促。
無法存活且已調整急救意願(modified code status)的新生兒。
判讀流程(與 NSIGHT1 不同): 先只分析先證者,單人分析未得診斷時再以三人組重新分析。技術進步: WGS 與 WES 方法已能偵測 CNV 與 indels。人力: 分析、判讀與報告平均需要 6 小時專家工作量。結果回報: 若 rWGS 或 rWES 得到暫定診斷,且有特定治療可預防疾病或死亡,立即通知臨床團隊。次要發現: 與成人發病疾病風險相關的變異等次要發現不回報 ;但若家屬同意接收,則回報可處置的偶然發現。這是考慮在臨床使用 WGS 或 WES 時始終存在的議題。
NSIGHT2 結果
研究目標是把 WGS 與 WES 當第一線檢測,對象為出生後前 4 個月、估計族群檢測前機率相對較低的嬰兒。研究期間入住 ICU 的嬰兒將近一半符合資格。
最終收案 213 名(37%):94 名隨機接受 rWGS,95 名隨機接受 rWES,另有 24 名重症嬰兒接受 urWGS。
整體 24% 得到基因診斷。
NSIGHT2 各組比較 筆記整理表,非原書表格
組別 人數 診斷率 得到結果的時間
rWGS 94 19% 11.0 天 rWES 95 20% 11.2 天 urWGS(未隨機) 24 46%(11 名) 中位數 4.6 天
沒有嬰兒得到偽陽性結果。
1 名 rWGS 嬰兒若被分到 rWES 組,診斷就會被遺漏。
超過一半的變異是序列變異,其餘為 CNV、結構變異或小型插入/缺失;超過一半為新生變異。
在先證者之外加做三人組分析,147 名嬰兒中只有 1 名的診斷率因此提升。
不過 urWGS 組仍做三人組基因分型,以省去確認定序的時間;rWES 與 rWGS 組則另外對先證者與雙親做確認定序。
參與的臨床醫師認為,對 ICU 內病因不明嬰兒,第一線快速基因體定序臨床效用高、傷害可能性低;不論結果陽性或陰性,快速定序並回覆都被認為有益。
NICU-Seq 試驗(NCT03290469)
除了單中心的 NSIGHT 研究,還有兩項聚焦 NICU 的多中心 NGS 研究:NICU-Seq 與 GEMINI。
全名: NICUSeq: A Trial to Evaluate the Clinical Utility of Human Whole Genome Sequencing [WGS] Compared to Standard of Care [SOC] in Acute Care Neonates and Infants;2020 年完成收案。設計: 5 個中心。先證者隨機分到 15 天臨床 WGS(clinical WGS, cWGS)組或 SOC 組;SOC 由各中心臨床團隊決定。採時間延遲設計 ,確保所有受試者都能接受 WGS:
實驗組:接受標準照護,第 15 天收到 cWGS 結果。
SOC 組:接受 SOC,第 60 天收到 cWGS 結果。
收案條件: 120 天以下,依客觀臨床表現懷疑遺傳疾病;須至少一位生物學父母參與。排除條件: 已確立基因診斷、高度臨床懷疑非整倍體,或表型可完全以早產併發症解釋。收案: 19 個月內收 354 名(早期組 176 名、延遲組 178 名);平均收案年齡 15 天;超過 80% 收案時在 NICU。
NICU-Seq 結果 筆記整理表,非原書表格
結果 15 天 cWGS 組 SOC/延遲組
60 天內得到分子診斷 31% 15% 60 天時處置改變(change of management, COM,主要結果) 21.1% 10.3% 90 天時(SOC 組已知 cWGS 結果)COM 未列 28% 住院天數、存活 無差異
觀察期間的常規檢測因中心差異很大,從核型到 WGS 都有;檢測結果多為陰性的微陣列。
整體而言,有基因診斷的嬰兒約三分之二發生 COM,約占全世代四分之一。
個案一: 早期組 1 名嬰兒經 WGS 診斷為 Wiskott-Aldrich 症候群(OMIM 301000),接受矯正性骨髓移植。個案二: 延遲組 1 名生後 11 天收案的癲癇嬰兒,最後經 WGS 發現未預料到的 KCNQ2 (OMIM 602235)變異;停止進行中的代謝檢查,也停用無效的 pyridoxine。WGS 找到的致病變異類型廣泛:末端與間質染色體拷貝數變異、複雜複合異型合子變異、粒線體變異,以及造成 SMA 的 SMN1 拷貝缺失。
研究團隊的結論:WGS 帶來更聚焦、因而更好的照護,應考慮作為評估疑似遺傳疾病重症嬰兒的主要工具。
GEMINI 研究(NCT03890679)
全名與目的: Genomic Medicine for Ill Neonates and Infants,比較快速全基因體定序與標靶基因體定序套組(NewbornDx ,定序 1722 個可處置基因,針對嬰兒期發病的疾病)的臨床與經濟效用。對象: 6 家醫院 400 名疑似遺傳疾病的高風險新生兒與嬰兒;年齡最多 1 歲,有遺傳疾病的徵候與症狀。排除條件: 已有已知基因診斷;重大先天異常合併產前檢測發現的染色體異常;先天性感染;因極度早產而無法存活。檢測流程:
嬰兒同時接受 NewbornDx 與 rWGS(先證者)。
生物學父母(若可取得)同時接受 NewbornDx 檢測。
rWGS 先做嬰兒;若僅分析先證者未得到與表型相符的特定診斷,父母再接受 rWGS。
兩種檢測都設計在 14 天或更短時間內完成定序與分析。
緊急個案: 符合下列任一項者視為緊急,接受超快速定序與分析,於檢體送達後 72 小時內出具初步報告:
需要機械通氣。
有嚴重神經學併發症。
血行動力學不穩定。
應該中心主持人要求而歸入。
分析: 先以電腦分析將個別嬰兒與已知正常比對;再由專家委員會將數百個變異對照已知疾病基因資料庫,判斷其致病可能。評估項目包括遺傳模式、變異頻率、變異後果及公開資料庫的報告。變異分為致病(P)、可能致病(LP)或 VUS。
GEMINI 期中報告(前 113 名)
51 名(45%)回報診斷性變異和/或 VUS。
83 名(73%)的 WGS 與高風險套組結果一致。
29 名嬰兒在得到結果後,照護有重大改變。
學到的教訓: 標靶定序難以辨識非整倍體與其他結構變異;WGS 找到 8 個基因的變異,而這些基因不在標靶套組內。3 位父母及其他家人因嬰兒的診斷而新確診遺傳疾病。
為什麼仍有過半嬰兒沒有診斷? 即使用 WGS、找到可能致病變異的比例接近 50%,仍有超過 50% 嬰兒沒有基因診斷。原文提出的可能原因:
快速定序與分析只能辨識已知與疾病相關的基因和區域中的變異。隨著資料庫與分析技術更完善,或嬰兒出現更多徵候與症狀,仍可能找出遺傳疾病。
有些嬰兒可能沒有遺傳病因:致畸胎物、環境暴露與潛在的表觀遺傳修飾都可能促成疾病。
定序技術雖已進步,我們判讀結果、理解它們如何影響新生兒複雜過程的能力仍有限,且持續演進。
NICU 定序研究一覽 筆記整理表,非原書表格
研究 比較 規模 主要發現
NSIGHT1 rWGS vs 標準檢測 65 名(原計畫 1000 名) 28 天內診斷 10/32 vs 3/33;確診者 10/21 處置改變 NSIGHT2 rWGS vs rWES;urWGS 不隨機 213 名 19% vs 20%;urWGS 46%,中位數 4.6 天 NICU-Seq 15 天 cWGS vs 60 天 cWGS(SOC) 354 名,5 中心 60 天診斷 31% vs 15%;COM 21.1% vs 10.3%;住院天數、存活無差異 GEMINI rWGS vs NewbornDx 套組 計畫 400 名,6 家醫院;期中 113 名 45% 回報診斷性變異和/或 VUS;73% 結果一致
四項研究的設計差異 筆記整理表,非原書表格
研究 年齡條件 報告時效 分析對象 值得注意的設計與限制
NSIGHT1 小於 4 個月 rWGS 26 小時 原文只提到其判讀流程與 NSIGHT2 的先證者優先不同 無法偵測 CNV 與結構變異;因標準檢測定義改變而提前終止 NSIGHT2 小於 4 個月,且距入院或出現特徵小於 96 小時 rWGS 11.0 天、rWES 11.2 天;urWGS 中位數 4.6 天 先證者優先,未診斷再做三人組 可偵測 CNV 與 indels;病況極重者不隨機 NICU-Seq 120 天以下 第 15 天 vs 第 60 天收到結果 須至少一位生物學父母參與 時間延遲設計,讓所有受試者都能接受 WGS;各中心常規檢測差異大 GEMINI 最多 1 歲 14 天或更短;緊急個案 72 小時內初步報告 rWGS 先做嬰兒,未診斷再做父母 同一嬰兒同時接受兩種檢測;同時評估經濟效用
偶然發現 Incidental Findings
支持 NGS 的證據增加,費用與報告時間也下降,但費用不會是唯一考量 。成本的長期變化見 Fig. 25.3,該圖出自美國國家人類基因體研究所(NHGRI)。
定序帶來的偶然發現有其倫理問題,NICU 應用時必須處理。WES 與 WGS 可能揭露到很晚才會出現的各種風險。
新生兒檢測中偶然發現的指引仍在演進,爭論持續;NSIGHT2 針對偶然發現另行取得同意,就是一例。
美國醫學遺傳學會已著手處理,提供每年更新的指引,列出廣泛定序時建議回報的基因(目前 73 個 )。
📊 Fig. 25.3 Cost per Human Genome Sequence, Changes Over Time 成本曲線起初大致跟著代表摩爾定律(Moore's law,運算能力每 2 年加倍)的假設線下降;2008 年前後,實驗室改用次世代快速定序,曲線驟降並遠遠低於摩爾定律線,之後降幅趨緩。能「跟上」摩爾定律一般已被視為表現極佳,因此可用來比較。
早產相關常見複雜疾病的基因體學 Genomics of Common Complex Diseases Associated With Prematurity
NGS 檢測持續讓臨床醫師與家屬了解造成 NICU 病人複雜、嚴重表型的基因與變異;但要找出與早產較常見複雜疾病,如早產兒視網膜病變(ROP)、腦室內出血(IVH)、壞死性腸炎(NEC)、支氣管肺發育不良(BPD)相關的基因與變異,仍是難題。
為何要研究:基因型導向照護 Why Genetic Variation Matters
早產併發症與死亡及長期神經發展障礙密切相關。
找出這些疾病相關的基因變異,有助於依個別病人基因型發展預防與治療方法。
一些通常成人發病的疾病已有依基因型決定的給藥與治療策略,包括癌症(依腫瘤基因型指引治療決策)。
針對這些併發症做照護試驗時,把基因變異視為特定照護策略效果的潛在干擾因子可能很重要;成人 CYP2C19 基因型與 clopidogrel、aspirin 併用的交互作用即為一例。
遺傳率:先確認有遺傳基礎 Heritability
在費力檢測變異與疾病的關聯之前,必須先評估目標族群的遺傳率,也就是遺傳因素可解釋表型變異的程度。
新生兒領域主要靠比較同卵與異卵雙胞胎 的疾病盛行率(Bhandari 與 Gruen 曾有說明)。
雙胞胎研究已發現 ROP、NEC、敗血症、IVH 與 BPD 都有顯著遺傳率。
候選基因/SNP 研究及其困境 Candidate Gene and SNP Studies
確立這些常見複雜新生兒疾病有遺傳基礎後,研究者開始檢測 SNP 與疾病的關聯。帶有次要(較不常見)等位基因(minor allele),有時會增強或減弱基因產物的功能。
早期研究聚焦於免疫反應或發炎相關蛋白,如 TNF alpha、IL-6 基因的 SNP,與 BPD、晚發型敗血症等疾病的關聯,但同一 SNP 的結果常常不一致。
早期報告多在相對小的世代中檢測少數 SNP,有些找到 p <0.05 的關聯。
然而基因體有 30 億個核苷酸、超過 30 million 個已知 SNP,個體基因體也帶有數千個變異,樣本數又相對小,因此結果難以重現 。
於是候選基因分析(更精確地說是候選 SNP 分析)受到質疑,除非世代納入數千名病例與對照。
全基因體關聯研究 Genome-Wide Association Studies
早期證據鼓勵更不預設立場的作法,於是發展出更廣的基因與變異陣列,檢測全基因體多個候選基因的常見變異,但範圍不及全外顯子體或全基因體定序。
某 SNP 的等位基因基因型已知時,處於連鎖不平衡的 SNP 會有經常一起出現的特定基因型。隨著基因體知識擴增,已辨識出許多這類 SNP。
填補推算(imputation)與 tagSNPs: 實際定型一個 SNP,就能預測鄰近 5–10 個 SNP 的基因型。GWAS 作法: 定型數十萬甚至數百萬個 SNP 並推算 tagSNPs,再在表型定義良好的世代中逐一檢測關聯。統計標準: 因需做數百萬次關聯檢定,統計方法已相應調整;「全基因體顯著」(genome wide significance)的標準為 P < 5 × 10⁻⁸ 。樣本數: 要實際檢驗假說,最好有數千名帶疾病表型者。例如 Alzheimer 病的病例對照研究中,APOE 基因變異的關聯 P 值為 2.52 × 10−53 。納入 GWAS 的 NICU 病人只有數百名,很少達數千名,遠少於成人世代。血統差異: 極早產世代的另一項挑戰,是不同血統世代的次要等位基因頻率不同。冰島這類相對同質國家的樣本,可能得到較一致、可重現的結果;美國較常見的混合血統世代,則難以分析在不同血統間盛行率不同的變異與疾病的關聯。
早產兒視網膜病變 Retinopathy of Prematurity
已多次嘗試找出與 ROP 病理機轉合理相關的關聯,包括 VEGF 與 VEGF 受體,但候選基因/SNP 研究都未找到達全基因體顯著的變異 。
一項報告測試涵蓋超過 100 個發炎與器官發育相關基因、超過 1000 個變異的套組,在嚴重 ROP 病人(相對於非嚴重或無 ROP)發現腦源性神經滋養因子(brain-derived neurotrophic factor, BDNF ) 基因的 2 個內含子變異,P 值小於 5 × 10⁻⁷ 。
早產兒血清 BDNF 較低與 ROP 可能性較高相關。這為 ROP 與 BDNF 變異的關聯,或與含 BDNF、對神經血管發育重要之路徑上其他基因產物/成分的關聯,增添一些合理性。
這項結果雖有前景,但變異對 BDNF 濃度的影響尚未被描述。
較新的表觀遺傳分析發現,12 個不同基因的胎盤 CpG 甲基化與發生閾值前 ROP(prethreshold ROP)相關;這些基因也包括 BDNF 。
至今沒有針對 ROP 的 GWAS。
壞死性腸炎 Necrotizing Enterocolitis
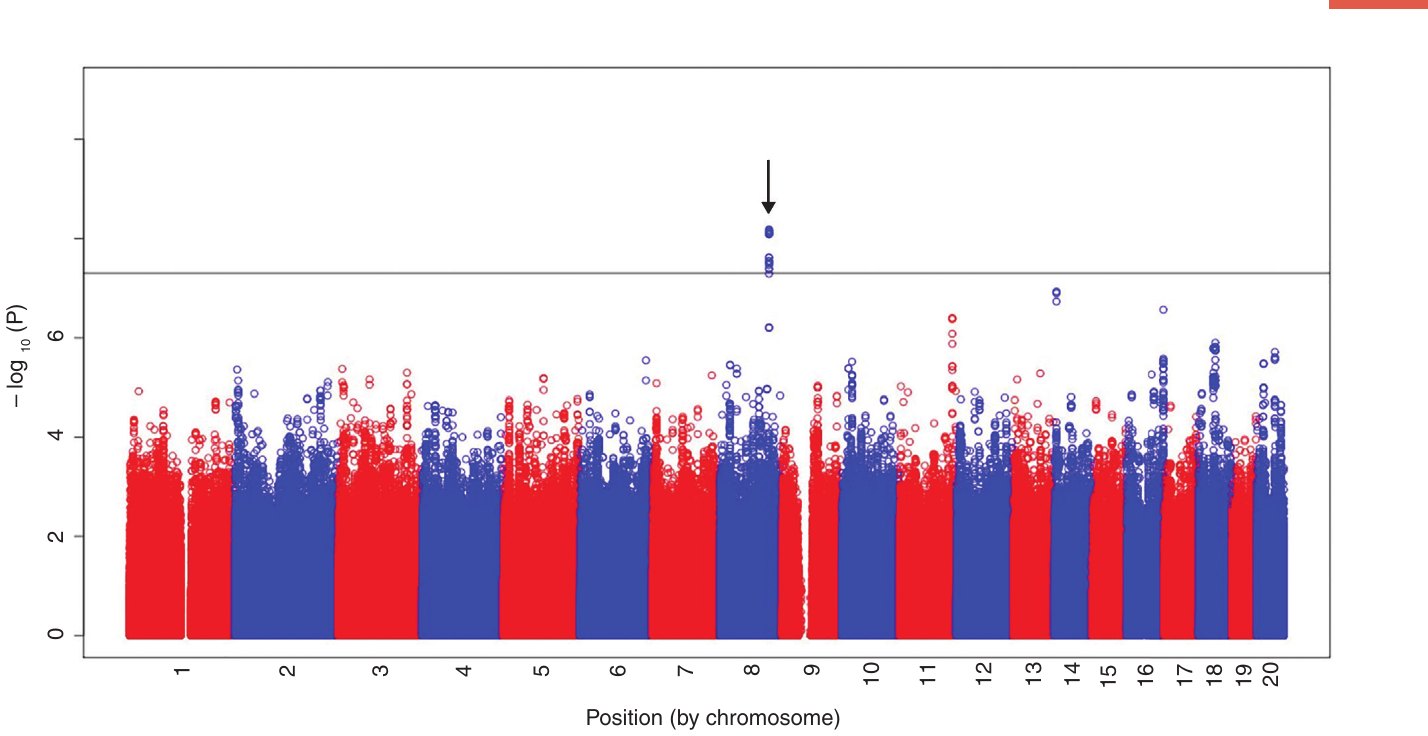
GWAS 發現:8q23.3
一項採 GWAS 方法的世代研究中,8 號染色體(8q23.3)跨越 43-kb 區域的一群 SNP,其次要等位基因使 NEC 風險上升:勝算比 4.72(95% CI:2.51–8.88) ,多個 SNP 的 P 值 <10−8 。
如同許多極早產族群的基因關聯研究,本分析受限於小樣本(n = 751,僅 30 名手術性 NEC),收案來自美國多個中心,血統混合明顯。
值得注意的是,風險上升在此族群的 3 種基因血統中相近。
研究者未能在另一世代驗證 這些 8 號染色體 SNP 與 NEC 的關聯。該世代是為找出嚴重 IVH 相關變異而做 GWAS 的早產兒(n = 1018,26 名手術性 NEC)。
電腦分析顯示,此區域在演化上似乎保守,但沒有已知基因。
📊 Fig. 25.4 Manhattan Plot of Single Nucleotide Polymorphisms (SNPs) That Exhibited Association With Surgical Necrotizing Enterocolitis (NEC) Versus Controls 縱軸是 –log P,橫軸是染色體位置,點愈高代表關聯愈強。箭頭所指為 8 號染色體的 NECRISK 區域,是圖中唯一越過水平線的訊號群。
路徑分析
檢測多個路徑相連基因的變異與 NEC 的關聯,發現與超過 50 條路徑相關,包括免疫反應、生長調控與 G 蛋白訊息傳遞。
LTB4R 基因鄰近與手術性 NEC 強烈相關的 14 號染色體區域,編碼類花生酸受體(eicosanoid receptor)。路徑分析中,類花生酸受體訊息傳遞是受 NEC 相關 SNP 影響第二顯著的路徑。LTB4 在由類鐸受體 4(toll-like receptor 4)與環氧化酶-2(cyclooxygenase-2)介導的腸缺血/再灌流傷害機轉中扮演重要角色。
腦室內出血 Intraventricular Hemorrhage
數項候選基因研究在相對小的世代中,檢測發炎、補體與凝血路徑 SNP 的關聯。
Gene Targets for Intraventricular Hemorrhage 研究團隊:候選基因研究
7 個基因的 SNP;224 名第 III–IV 級 IVH 早產兒,配對 389 名對照。
只有亞甲基四氫葉酸還原酶(Methylenetetrahydrofolate Reductase, MTHFR )基因的 SNP 與嚴重 IVH 有關,且結果模稜兩可。
同團隊:GWAS 分析
測試超過 600,000 個 SNP;458 名嚴重 IVH 新生兒與 866 名無 IVH 嬰兒,來自美國與斯堪地那維亞世代。
沒有任何單一 SNP 達全基因體顯著;先前的候選 SNP 也都沒有達到。
一個 10-SNP 單倍型,範圍從 GM140 與 CACNA1E 之間的基因間區到 CACNA1E 內含子區,P 值為 7.16 × 10⁻¹⁰ 。
CACNA1E (鈣通道,電壓依賴型,R 型,alpha 1E 次單元)在孟德爾遺傳型偏癱性偏頭痛(已知的血管表型)及多種癲癇中有突變。 如同許多類似研究,這項 GWAS 的結論指出:常見變異只有小到中等的效應,因此必須建立大規模新生兒基因體醫學網絡,有能力維護可取用的資料庫,收錄序列變異、其表型關聯與環境風險因子。
支氣管肺發育不良 Bronchopulmonary Dysplasia
表型定義的難題
嚴重 ROP、NEC 與 IVH 的表型由影像或直接觀察定義;BPD 通常以某種程度的呼吸支持定義,使可能受基因變異影響的解剖與生理表型細節難以掌握。
GWAS
5 個團隊以不預設立場的 GWAS,尋找與流行病學定義之 BPD 相關的變異或基因、路徑內變異群,成果有限。
BPD 的五項 GWAS 筆記整理表,非原書表格
研究 族群 主要發現
Hadchouel 發現世代(非洲與高加索血統)及複製世代 SPOCK2 基因的 SNP 與 BPD 相關Wang 等 超過 2000 名加州極低出生體重兒 未找到與中重度 BPD 相關、達全基因體顯著的基因座或路徑 Ambalavanan 等 751 名出生體重 401–1000 g 嬰兒(428 名診斷 BPD 或死亡) 無 SNP 達全基因體顯著。肺發育與修復路徑,以及新分子與路徑(adenosine deaminase、miR-219 標的)與 BPD 相關;輕度與重度 BPD 的相關路徑不同;相關變異/路徑隨血統而異 芬蘭病例對照研究 60 名中重度 BPD,114 名對照 C 反應蛋白基因旁的 SNP 關聯最強(P = 3.4 × 10⁻⁶ );多變項羅吉斯迴歸中,此 SNP 在 2 個複製世代(1 個芬蘭世代;1 個由歐洲與非洲個體組成)與 BPD 相關 TolSURF 世代(最新) 387 名參與 Trial of Late Surfactant 的早產兒;9 million 個定型與推算變異 無單一 SNP 達全基因體顯著;基因血統與存活且無 BPD 相關,提示有無 BPD 嬰兒的基因變異型態可能因大陸來源而不同
總結:5 項 GWAS 都未能找到與 BPD 明確且令人信服相關的特定基因或變異 ;但這些研究個別與整體都受限於小樣本與高度表型差異。
全外顯子體定序
研究者也把 WES 用於 BPD,希望在極端表型病人身上做更廣泛定序,以找出與疾病相關的罕見變異。
Carrera 等(26 名嚴重 BPD):
依預測的蛋白質影響,以及是否為多位受試者共有基因中的新穎變異,把變異分為高、中、低影響。
如預期,每位受試者約有 200,000 個變異;全部變異中約 10% 可能有中或高影響。
每份檢體約有 100 個變異,經結構預測分析推測會影響蛋白質結構。
2 名受試者有 ABCA3 新穎錯義突變;其產物負責把磷脂質運送到第 II 型肺泡細胞的板層體(lamellar bodies)。
也發現 NOS2 、類鐸受體基因及 C 反應蛋白的罕見與新穎變異。
Li 等(新生兒篩檢檢體,50 對雙胞胎,含 51 名 BPD):
BPD 受試者累積變異的 258 個基因,單倍不足評分(haploinsufficiency score)顯著較高。
單倍不足:基因一個拷貝缺失或帶功能喪失變異,使基因產物劑量降低到足以影響功能。
相較非 BPD 嬰兒,BPD 嬰兒的變異聚集於胚胎上皮發育、膠原組織與 Wnt 訊息傳遞路徑的基因,且有所增加。
團隊也檢視 BPD 病人的人體組織,以及 BPD 高氧小鼠模型的肺組織;在暴露高氧的動物中,偵測到這些外顯子體候選基因表現增加。
Hamvas 等(PROP,146 名:85 名 BPD、61 名未受影響):
資料來自 Prematurity and Respiratory Outcomes Program。
345 個帶極罕見、非同義變異(nonsynonymous variants,會改變基因產物胺基酸序列)的基因,只出現在 BPD 受試者。
這是至今最大的研究,重現了 28 個基因:它們在 BPD 病人帶極罕見變異,先前已在 Li 等報告的加州世代與 BPD 相關。
現有研究的限制與展望
目前的 GWAS 與 WES 研究受限於小樣本、表型定義困難,也難以找出非編碼區中可能對 BPD 或其他早產重要併發症致病機轉有影響的罕見變異。
WES 已找到與帶罕見變異基因及候選路徑的關聯;WGS 方法尚未被測試。
如 NICU 的 NGS 研究所示,把這些廣泛定序方法用在更多嬰兒身上,可能找出個別嬰兒的致病遺傳因素。
早產四大疾病的基因研究現況 筆記整理表,非原書表格
疾病 表型定義 主要研究與發現 目前限制
ROP 影像或直接觀察 候選基因研究;BDNF 內含子變異(P < 5 × 10⁻⁷ );胎盤 CpG 甲基化涉及 12 個基因 未達全基因體顯著的候選結果;變異對 BDNF 濃度的影響未描述;尚無 GWAS NEC 影像或直接觀察 GWAS:8q23.3,勝算比 4.72;路徑分析涉及超過 50 條路徑,包括類花生酸受體訊息傳遞 手術性 NEC 僅 30 名;血統混合;另一世代未能驗證;該區域沒有已知基因 IVH 影像或直接觀察 GWAS:無單一 SNP 達標;CACNA1E 相關 10-SNP 單倍型 P 值為 7.16 × 10⁻¹⁰ 常見變異只有小到中等效應,需要大規模網絡與資料庫 BPD 通常以呼吸支持程度定義 5 項 GWAS 成果有限;WES 找到罕見變異與候選路徑(如 28 個基因被重現) 小樣本;表型差異高;難以找出非編碼區罕見變異;WGS 尚未被測試