PART VI · HIGH-RISK NEWBORN CARE · CHAPTER 21
新生兒藥理學Neonatal Pharmacology
本章重點 Key Points
新生兒治療學原則(Principles of Neonatal Therapeutics)
- 新生兒生理最關鍵的特徵是快速成熟,造成藥物動力學(pharmacokinetics, PK)與藥效學(pharmacodynamics, PD)的高度變異,再加上藥物基因體學(pharmacogenetics, PGx)與獨特的疾病特性等共變項(covariates)而更加複雜。變異性正是新生兒照護與新生兒藥理學的本質。
- 徹底了解影響吸收、分布、代謝、排除的因素,尤其是發育變化,才能準確調整劑量、確保藥物治療有效。
- 藥物不良反應(adverse drug reactions, ADRs)在新生兒藥物治療中常見且重要。藥物安全監視(pharmacovigilance)建立在預防、偵測與評估之上,但這三者都必須配合此族群的特性調整;這類事件通常可以減到最少或加以預防。
- 要推動新生兒藥物開發,產品開發應以新生兒生理與藥理為基礎,同時納入非新生兒領域已有的知識。護理師與家庭在研究中的核心角色,以及整個新生兒團隊在臨床治療研究設計、執行與詮釋上的價值,都至關重要。
導論:新生兒藥物治療的獨特複雜性 Introduction
- 新生兒隨生長與成熟而不斷變動,使 PK(吸收、分布、代謝、排除)與 PD(期望的療效與不想要的副作用)都產生變異,藥物治療因而特別複雜。
- 快速生長與生理成熟期間的藥理研究呈現多樣的變化模式,也反映各種藥物代謝酵素或排除路徑在整個嬰兒期的成熟過程不同。
- 治療藥物監測(therapeutic drug monitoring, TDM)在新生兒照護中只用於少數藥物(如 phenobarbital、gentamicin),因為血清或血漿濃度必須同時與療效及可能的副作用相關。
- 達到目標濃度所需的劑量調整,可在床邊用簡單計算估計;作者預期這類觀察將來會納入為新生兒量身打造的模型輔助精準給藥(model informed precision dosing, MIPD)概念。
- 藥物代謝酵素、轉運蛋白或受體的 PGx/藥物基因體學可解釋個體間藥物反應差異的一大部分;酵素、受體與器官功能的發育表現,又為未成熟、早產或重症新生兒的藥物處置與藥效增添另一層複雜度。
- 了解影響藥物濃度的因素(共變項)能提升治療的準確性與有效性,也可能有助於找出治療失敗或治療相關毒性的原因。許多相關共變項並未納入治療計畫,但它們對於現行治療中新增藥物的有效性與安全性,影響可能非常大。
- 新生兒的 PK(濃度-時間曲線)與 PD(濃度-效應曲線)遵循與各年齡病人相同的基本原則。因此診斷、選藥與給藥途徑都要考量吸收、分布、代謝、排除(ADME)對劑量-暴露關係的影響,同時特別顧及這群發育未成熟病人獨有的生理與藥理特徵(Box 21.1)。
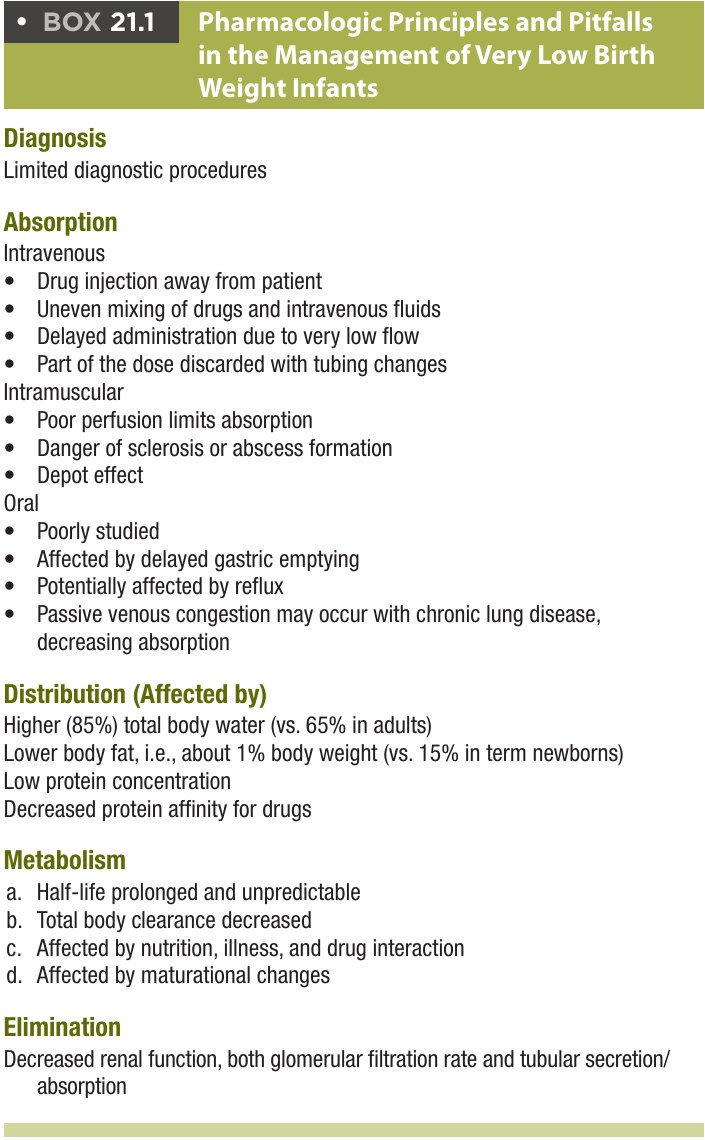
| 環節 | 原則與陷阱 |
|---|---|
| 診斷 | 可做的診斷程序有限 |
| 吸收:靜脈 | 注射點離病人太遠;藥物與靜脈輸液混合不均;流速極低造成給藥延遲;更換管路時部分劑量被丟棄 |
| 吸收:肌肉 | 灌流差限制吸收;有組織硬化或膿瘍形成的危險;儲存效應(depot effect) |
| 吸收:口服 | 研究不足;受胃排空延遲影響;可能受逆流影響;慢性肺病可能出現被動靜脈鬱血,降低吸收 |
| 分布(受下列影響) | 全身水分較高(85%,成人 65%);體脂較低,約占體重 1%(足月新生兒 15%);蛋白濃度低;蛋白對藥物的親和力下降 |
| 代謝 | 半衰期延長且難以預測;全身清除率下降;受營養、疾病與藥物交互作用影響;受成熟變化影響 |
| 排除 | 腎功能下降,包括腎絲球過濾率與腎小管分泌/吸收 |
診斷 Diagnosis
- 有效治療始於準確的診斷與症狀評估。新生兒體型小又脆弱,可能無法做有用但侵入性過高的診斷程序。
- 例子:慢性肺病新生兒常因空氣進入減少、血氧下降與呼吸音異常,而被當成「支氣管痙攣(bronchospasm)」治療。霧化支氣管擴張劑使症狀緩解,可能被解讀為證實診斷。這也許正確,但霧化時濕度增加,或氣管內管斜面移開柔軟的氣管壁,同樣可能帶來改善。
- 類似論點也適用於疑似新生兒感染、開放性動脈導管(patent ductus arteriosus)的臨床診斷、新生兒疼痛處置、藥物相關腎或肝毒性,以及胃食道逆流與呼吸暫停之間被宣稱的關聯。
- 結論:評估無效治療時應重新考慮診斷;同樣地,對治療為何成功下結論也要謹慎。
吸收 Absorption
定義吸收是藥物進入全身循環的過程,通常須穿過細胞膜或膜屏障;以速率(到達峰值的時間)與程度(劑量的百分比)描述。
靜脈給藥 Intravenous
- 是新生兒最常用的途徑,但仍受新生兒病理生理與靜脈輸液系統限制所挑戰:低流速、小容量、死腔容積、沖洗量有限。
- 因此藥物應盡量在靠近靜脈通路處輸入。若注射點離嬰兒較遠且流速低,藥物可能到得太慢或不完全,無法達到有效濃度。
- 輸液過濾器會進一步妨礙給藥:阻擋大分子、藥物吸附在濾器上,或讓較重的藥物沉降於過濾腔而混合緩慢。
- 對於峰值濃度重要的藥物(如 aminoglycosides),或組織穿透靠循環與組織間濃度梯度驅動的情況(如腦膜炎),這些限制可能導致治療不足。
肌肉注射 Intramuscular
- 用於緩慢釋放(如維生素 A 或 K、palivizumab),但不是靜脈通路的好替代品,多次給藥時應避免。
- 吸收與肌肉血流有關,取決於成熟度與疾病特性(如低體溫、休克)。
- 可能造成組織硬化而形成無菌性膿瘍,或形成大量肌肉內積聚後緩慢吸收,產生儲存效應(depot effect):血清濃度的上升與下降都隨時間緩慢演變。
口服給藥 Oral
- 慢性疾病新生兒偏好口服,但此途徑在急性病的早產兒研究不足。
- 成熟度影響胃與腸道 pH 及蠕動、胰臟活性與膽酸分泌,以及腸壁的系統前藥物代謝與轉運(首渡效應,first pass)。
- 胃液組成(膽鹽、滲透壓、pH)隨年齡變化,並受餵食種類與頻率影響。
- 許多新生兒有胃食道逆流與胃排空延遲,使吸收拉長並延後,降低峰值濃度,也可能減少吸收的總劑量。
- 右心房壓升高引起的被動腸靜脈鬱血會降低成人的藥物吸收,在重度支氣管肺發育不全(bronchopulmonary dysplasia)早產兒可能也是如此。
- 與少量奶水同時給藥,或在持續胃/十二指腸灌食時給藥,也可能改變吸收:容量會影響藥物在腸腔的溶解度,奶水會影響生體可用率(如鐵或 quinolone 與奶併服時的吸收)。
其他途徑 Other Routes
- 頰部、舌部或直腸給藥是另外的腸道途徑,全都伴隨變異性。臨床含意:腸道藥物治療失敗時,必須考慮途徑或餵食模式對吸收的影響。
- 原本只求局部作用的藥物或賦形劑(如經皮、吸入、神經周圍)若被意外吸收,也應列入考慮,它們同樣可能帶來相關副作用。
分布 Distribution
定義分布是藥物在各種體液、器官與組織之間的分配。決定因素包括器官血流;體液與組織的 pH 與組成;藥物的物理化學性質(脂溶性、分子量、解離常數);藥物轉運蛋白活性;以及與血漿蛋白(白蛋白、α1-酸性醣蛋白)和其他巨分子的結合程度。
| 指標 | 早產/極早產新生兒 | 足月新生兒 | 成人 |
|---|---|---|---|
| 全身水分 | 85%(早產) | 75% | 65% |
| 體脂 | 0.7% 或更低(極早產) | 12% | 原文未列 |
- 這些差異影響水溶性藥物(如 aminoglycosides、acetaminophen)、親脂性藥物(如 propofol)或非極性藥物(如 fentanyl)的分布。
- 嬰兒早期循環中的蛋白結合能力較低,因為血漿蛋白濃度較低(白蛋白、α1-酸性醣蛋白)且結合親和力較差。
- 與膽紅素的競爭性結合是新生兒要特別考慮的問題。
- 除少數例外,只有游離(未結合)藥物能穿過細胞膜、發揮藥理作用,並接受代謝與排除;但藥物濃度的測定通常反映總濃度(游離加蛋白結合)。
- 因此:即使新生兒的總濃度以成人標準看來偏低,游離濃度仍可能相當於甚至高於成人,因為蛋白結合較少。
- 疾病(敗血症)或治療介入(體外循環)會進一步影響分布。
代謝 Metabolism
- 藥物代謝酵素是藥物生物轉化程度的關鍵。肝臟雖被視為主要器官,腸道、肺與腎也有貢獻。
- 酵素分為第一相(phase I,非合成性):氧化、還原、水解;以及第二相(phase II,合成性):葡萄糖醛酸化、硫酸化、乙醯化。
- 代謝物之後可經腎、膽道或其他途徑排除,也可能具治療活性或造成不良反應。
第一相:細胞色素 P450 Cytochromes P450, CYPs
- 第一相反應的主要酵素。各 CYP 成熟速度與模式不同,在嬰兒早期影響最大。
- 單核苷酸多型性(single nucleotide polymorphisms, SNPs)或 DNA 序列置換可能降低 CYP 代謝活性;若無法形成多肽,則完全喪失活性(見 PGx)。
- 相反地,有些人遺傳到多個 CYP 拷貝,成為「超快代謝者(supermetabolizers)」(CYP2D6)。
第二相:結合酵素 Phase II Conjugation
- 尿苷 5-二磷酸葡萄糖醛酸轉移酶(UGTs)有多種形式,受質特異性不同(如 UGT1A1 對膽紅素、UGT2B7 對 morphine),但不像 CYPs 那樣絕對有選擇性。
同功酶的成熟模式 Isoenzyme-Specific Maturation
所有酵素都有同功酶特異的成熟過程,影響整個嬰兒期的藥物代謝。因此幾乎所有藥物的清除率在新生兒都低於年長兒童與成人,但不同藥物類別與不同個體間的成熟速率差異重大,無法簡單類推。
| 模式 | 出生後變化 | 原文舉例 |
|---|---|---|
| (a) 出生時低 | 出生時低,在頭幾個月或幾年內升到成人水準(多數 CYPs) | CYP2D6、UGT1A1 |
| (b) 出生時高 | 出生時高,之後下降 | CYP3A7 |
| (c) 穩定表現 | 表現量穩定 | 血漿酯酶(plasma esterase)、硫酸化(sulfation) |
- 這個分類對解釋甚至預測成熟期的藥物處置很有幫助,但要謹慎使用:不能把成人的「主要」與「次要」排除路徑直接縮小套用到(早產)新生兒。
- 缺少成人主要路徑時,次要路徑(代謝或原型排除)可能是新生兒更相關的清除途徑。例:caffeine 在新生兒經腎排除,在成人則經代謝(CYP1A2)。
- Acetaminophen 也是類似例子:葡萄糖醛酸結合在出生時通常低,硫酸化結合在出生時通常已活躍;這些不同模式反映在生命早期 acetaminophen 代謝的發育變化上。
- 除了年齡驅動的成熟,營養、疾病特性、PGx 或藥物交互作用也影響新生兒酵素與器官的表現型活性。
- 肝血流、藥物運入肝細胞、血清蛋白合成、藥物蛋白結合與膽汁分泌的成熟變化,使出生後藥物代謝更難準確預測。
排除 Elimination
- 藥物偶爾經肝膽途徑、經皮或經肺排除,但最常經腎。腎排除是原型藥物或代謝物最重要的路徑,經由腎絲球過濾或腎小管轉運(再吸收、分泌)。
腎臟 Renal
- 腎絲球功能出生後穩定上升,腎小管功能成熟較慢,造成腎絲球-腎小管失衡(glomerular-to-tubular imbalance)。
- 匯集以 polyfructose、Cr-EDTA、mannitol 或 iohexol 測得的 GFR,以體重與經期年齡(postmenstrual age, PMA)描述,顯示在 PMA 48 週達到成人值的一半。
- Salem 等人近期比較早產與足月新生兒,發現出生後年齡與胎齡(gestational age, GA)對 GFR 都有意義,直到 1.25 歲。
- 出生後腎絲球功能上升與心輸出量增加、腎血管阻力下降、腎內血流重新分布,以及腎絲球基底膜本身通透性改變有關。這些隨年齡的動態變化明顯影響藥物排除。
- 與藥物代謝相似,腎排除能力與藥物清除率的變異還受其他共變項影響:低血氧、腎毒性藥物、灌流不足、低體溫與併發腎臟疾病。
膽道 Biliary
- 膽道排除能力成熟似乎很快,出生後頭幾個月內達到成人活性。
- 在肝內結合的藥物可經膽汁排入腸道,在腸道可能被去結合而進行腸肝循環(enterohepatic recirculation),與膽紅素相似。
- 新生兒膽道排除研究不多,但靜脈營養相關膽汁鬱積等臨床狀況提示,它在不同病人與情境間可能相當多變。
轉運蛋白 Transporters
- 轉運蛋白在藥物攝取與移除上扮演重要角色。相較於酵素,其個體發生(ontogeny)記錄仍不完整,但已有一些模式被描述並納入生理基礎 PK 模型;近期回顧指出各轉運蛋白正浮現不同的發育模式。
- 有機陰離子轉運多肽(organic anion transporter polypeptides)在包括腎與肝的多種組織提供陰離子的促進性運輸。
- P-醣蛋白(P-glycoprotein, PGP)是屬於 ATP 結合匣/多重抗藥家族的外排轉運蛋白,阻止許多化合物穿過腸壁吸收或進入腦部。出生時表現有限,3 到 6 個月大時達到成人水準。
- 臨床意義:PGP 外排活性有限會升高新生兒中樞神經系統的鴉片類濃度,很可能解釋新生兒在鴉片類暴露後呼吸暫停發生率較高。
藥物遺傳學與藥物基因體學 Pharmacogenetics and Pharmacogenomics
- 人類基因體計畫描述了許多與新生兒、兒童、成人藥物 PK/PD 有關的蛋白結構(酵素、轉運蛋白、受體、受體後訊息傳遞路徑)。已鑑定出會改變活性的基因變異,許多是基於這些蛋白的 SNPs。
- 數種同功酶有很大的個體間變異,常可由遺傳的活性差異解釋。酵素 DNA 的單一核苷酸改變以星號標示,如 CYP2C9*1;這些改變可足以改變蛋白結構,使酵素活性下降、完全失活或上升。
- 許多 CYPs 都有已知 SNPs,其族裔差異有助於預測活性何時可能降低或升高。藥物轉運蛋白與受體也有類似情形。
- 了解影響 PK(代謝、轉運)或 PD(受體)的遺傳因素,對避免成人(某種程度上也包括兒童)意外的藥物效應很重要。個體化用藥的想法反映:特定效應/副作用不是隨機分布,而與轉運蛋白、代謝酵素或受體活性的遺傳變異有關。把這些知識用於調整新生兒用藥深具前景,也是新生兒精準醫療的範例。
從成人到新生兒的做法 From Adult to Newborn
- 評估新生兒 PGx 最常用的做法,是尋找先前在成人或兒童報告過的類似訊號。
- 已記錄多型性對新生兒藥物代謝有影響的酵素:CYP2C19(pantoprazole 去烷基化)、CYP2D6(tramadol O-去甲基化、codeine)、N-乙醯轉移酶 2(isoniazid 乙醯化)、UGT2B7(morphine 葡萄糖醛酸化)。
- 但這些酵素在出生後頭幾個月或幾年也在成熟,因此很難判定藥物代謝變異中有多少來自基因表現、成熟或其他共變項。
- 新生兒藥物代謝常偏低,以單純體重或異速生長(allometric)指數函數換算劑量,無法完全補償此族群的清除率差異。
- 成人的清除率常相差數倍,新生兒也漸漸顯現同等程度的變異,無論是來自隨 GA 的酵素表現成熟,或出生後蛋白合成被誘導。
為新生兒量身打造的 PGx Neonate-Tailored PGx
- PGx 也應配合新生兒,而非只複製成人觀察。遺傳研究可提供尚未充分描述之過程的資訊,如轉運蛋白或受體的個體發生(藥物遺傳一致性,pharmacogenetic concordance)。
- 近期例子:母親使用鴉片類後的新生兒戒斷症候群(neonatal abstinence syndrome)。特定的兒茶酚-O-甲基轉移酶(COMT,158 A > G)與 μ 鴉片受體(OPRM1,118 A > G)多型性,影響了戒斷症候群的程度與持續時間。
- 遺傳研究可聚焦於新生兒與小嬰兒世代中基因型與表現型的一致性。
評估遺傳變異貢獻的五個問題用於評估成熟之外,遺傳變異對 PK/PD 變異的貢獻:
- 哪些基因產物(若已知)與該藥物的處置有關?
- 功能性活性(如轉運蛋白、酵素或受體)的發育軌跡為何(若已知)?
- 對偶基因變異是否影響該藥物的功能?
- 對偶基因變異是否影響發育中的藥物處置表現型?
- 相關基因的發育情境為何?
藥物動力學原則 Pharmacokinetic Principles
藥物動力學描述藥物濃度在體內隨時間的變化。變化速率雖常以微分方程式表示,本節著重床邊實用的概念。
分隔腔 Compartment
- 在 PK 中,分隔腔指藥物可穿透的體液與組織空間,不一定等同解剖或生理容積。
- 最簡單的情況下,分隔腔對應血管空間,等於真實的體液容積(血液)。大分子或極性很高的分子可能局限在這個中央腔(central compartment),直到被排除或代謝。
- 許多藥物會可逆地擴散出中央腔,進入組織或其他體液空間,統稱周邊腔或組織腔(peripheral/tissue compartment)。擴散部分由分隔腔間的濃度與蛋白結合差異驅動,也受主動運輸(流入/外排)影響。
- 這些分隔腔很少被直接採樣,但可從藥物動力學的圖形或數學描述辨認其參與。描述動力學曲線所需的指數項數目,就是分隔腔數目(實際上可能更多)。臨床應用很少需要超過三個分隔腔。
表觀分布體積 Apparent Volume of Distribution
- 或許稱為稀釋體積(volume of dilution)更恰當:它是將劑量(mg 或 mg/kg)稀釋成觀察到的循環濃度(mg/L 或 μg/mL)所需體積(L 或 L/kg)的數學描述。
- 為方便單位消去,濃度以 mg/L 表示,等同美國較慣用的 μg/mL。
公式濃度(mg/L)= 劑量(mg/kg)÷ 表觀分布體積(L/kg)
- 許多藥物的分布體積不對應特定體液或組織,所以稱為「表觀」。在組織廣泛結合的藥物,分布體積可超過 1.0 L/kg,這在生理上不可能,凸顯它是算術性而非生理性的數值。
一級動力學 First-Order Kinetics
- 多數藥物的移除可用一級(指數或比例)動力學描述:每單位時間移除固定比例或百分比(如一個半衰期 50%),而非固定量(零級動力學)。
- 因此濃度越高,一段時間內移除的量越多。
公式
微分式:dC/dt = −kC
指數式:Ct = C0e−kt
取自然對數:ln Ct = ln C0 − kt
k 為速率常數(/hour),C0 為給藥後達到的初始濃度。
指數式:Ct = C0e−kt
取自然對數:ln Ct = ln C0 − kt
k 為速率常數(/hour),C0 為給藥後達到的初始濃度。
- 最後一式是直線方程式:ln Ct 對 t 作圖,截距為 ln C0,斜率為 −k。可用來計算半衰期並估計適當劑量。
- 較複雜方程式中的多個速率常數,以 k 加數字下標或希臘字母區分。
半衰期 Half-Life
- 排除半衰期(t1/2)是濃度下降 50% 所需時間。它與一級動力學相連,因為每段相等時間都移除相同比例(50%)。
- 數學式:t1/2 = ln 2 ÷ k = 0.693 ÷ k。
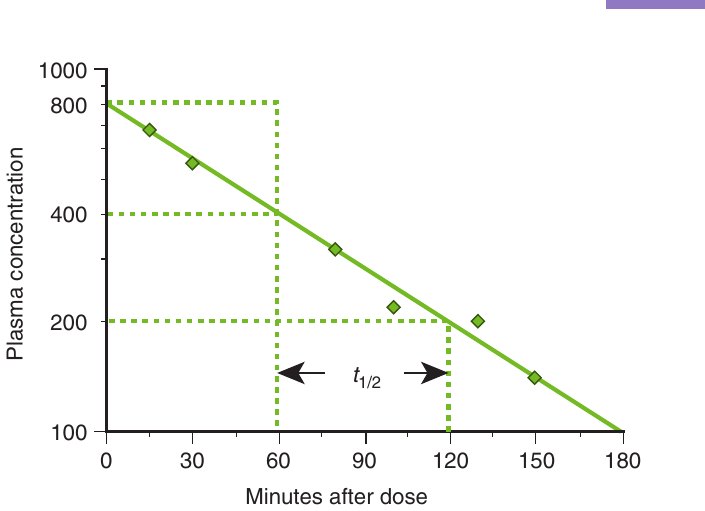
- 圖解法(Fig. 21.1):連續測得的濃度畫在半對數座標,以目視或線性迴歸求最佳擬合線。
- 例:濃度第一小時由 800 降到 400 mg/L,第二小時再由 400 降到 200 mg/L,半衰期即 1 小時。方程式為 C = 800e−0.693t,k = 0.693/hour,C0 = 800;t1/2 = 0.693 ÷(0.693/hour)= 1 hour。
- 高濃度時一個半衰期移除的藥量較多,但比例不變。
多分隔腔一級動力學 Multicompartment First-Order Kinetics
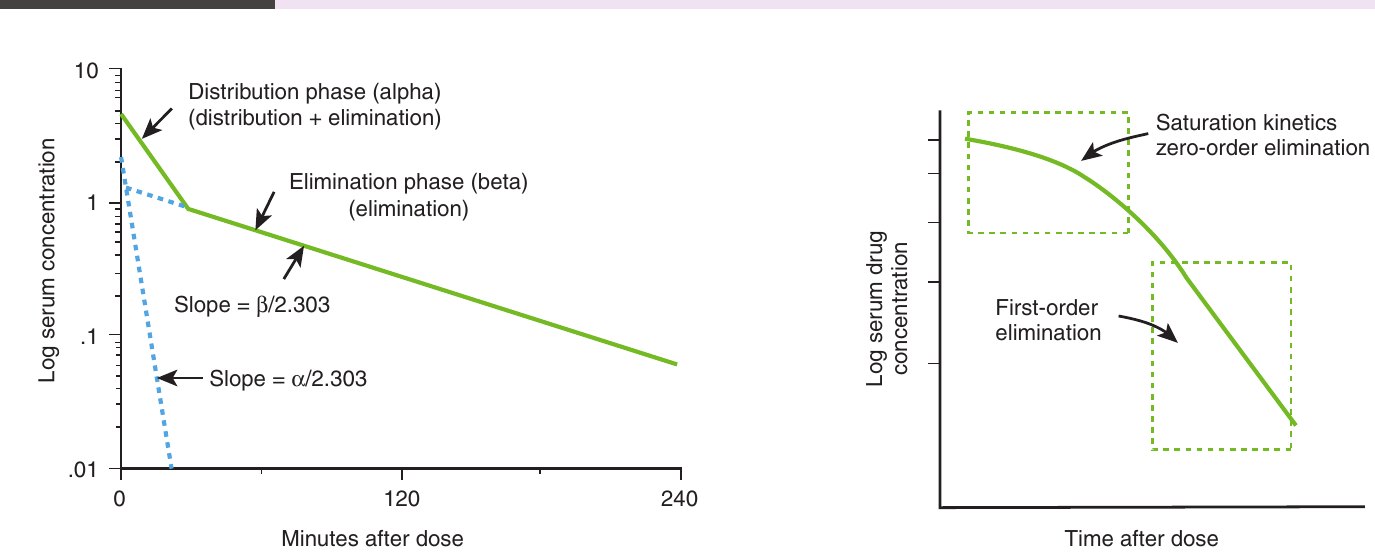
- 許多藥物從循環移除的速率常呈雙相:最初快速下降的分布(α)期,常持續 15 到 45 分鐘;接著是持續較慢的排除(β)期。
- 半對數圖最容易看出雙相過程。最適合以兩條直線描述時,稱為雙指數(biexponential),即二分隔腔一級動力學(Fig. 21.2)。
公式C = Ae−αt + Be−βt
α 為分布速率常數,β 為終端排除速率常數;A、B 分別是描述分布與排除兩條直線在 t = 0 的截距。
α 為分布速率常數,β 為終端排除速率常數;A、B 分別是描述分布與排除兩條直線在 t = 0 的截距。
- 靜脈給藥後,分布期的血管內藥物流失同時來自分布與排除。α 可由「初期總流失量」與「經排除流失量」之差作圖求得,得到 Fig. 21.2 血清濃度線下方較陡的直線,斜率為 α/2.303。
- 分布期或終端排除期只有單一斜率,不代表只經單一過程;觀察到的速率通常是各組織中數個速率不同、同時進行之過程的總和。
- 長時間觀察可能見到第三個速率(γ 期),通常歸因於藥物由深部組織腔重新平衡回血漿後的排除,稱為三分隔腔一級動力學。
- 藥物動力學以能準確描述濃度變化的最少分隔腔數表示。
表觀單分隔腔一級動力學 Apparent Single-Compartment First-Order Kinetics
- 半對數圖顯示單一斜率、沒有分布期時,稱為表觀單分隔腔一級動力學(見 Fig. 21.1)。
- 可見於兩種情況:藥物完全留在血管內或中央腔;或藥物在血液與周邊部位間極快速來回,直到以一級動力學被代謝或排除。
- 用「表觀」一詞,是因為仔細研究(如極早期採樣)常顯示即使曲線只有單一斜率,分布仍然發生。單分隔腔動力學意味藥物快速、完全且均勻地分布全身,這在臨床上很少發生。
- 許多新生兒 PK 研究採血不夠早,算不出分布期,便描述為單分隔腔動力學。若採樣始於分布期之後,濃度-時間點可能符合單分隔腔一級模型,由此求得排除速率常數(β)。
| 模型 | 半對數圖的樣子 | 意義與使用時機 |
|---|---|---|
| 表觀單分隔腔 | 單一斜率,看不到分布期 | 藥物留在中央腔,或在血液與周邊部位間極快速來回;也常見於採血太晚、錯過分布期的新生兒研究,此時求得的是排除速率常數 β |
| 二分隔腔 | 兩條直線:先陡(α 期,常 15 到 45 分鐘)後緩(β 期) | 需要兩個指數項;分布期的流失同時來自分布與排除 |
| 三分隔腔 | 長時間觀察時再出現第三個速率(γ 期) | 通常歸因於藥物由深部組織腔重新平衡回血漿後的排除;臨床上很少需要超過三個分隔腔 |
零級動力學 Zero-Order Kinetics
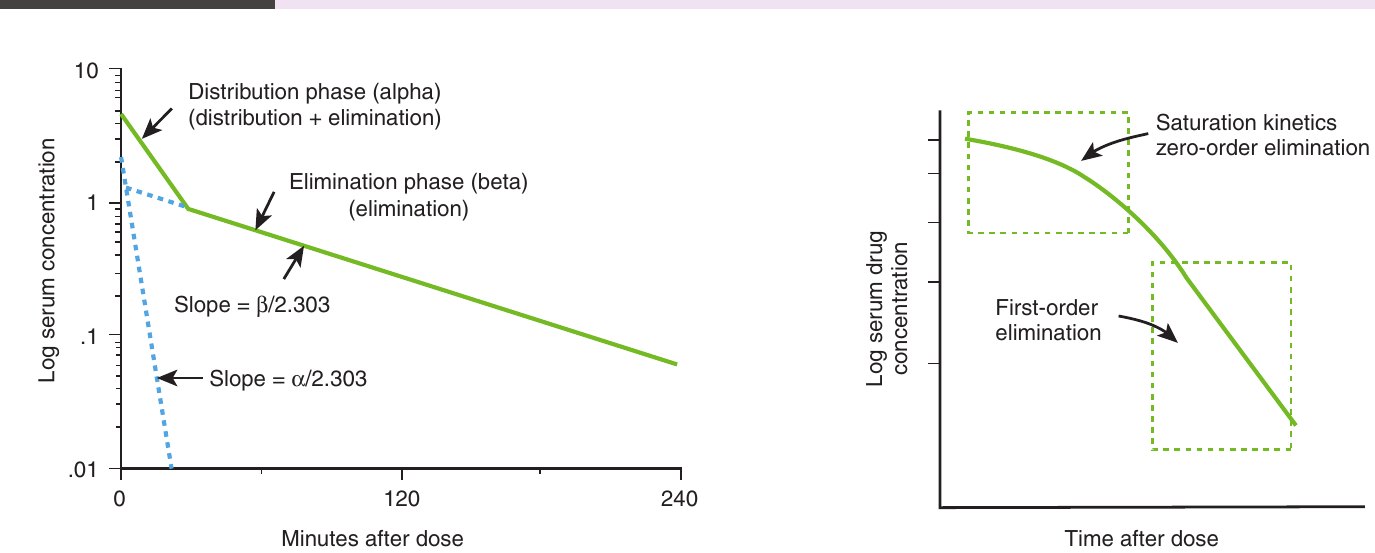
- 每單位時間移除固定量而非固定比例,可表示為 dC/dt = −k。
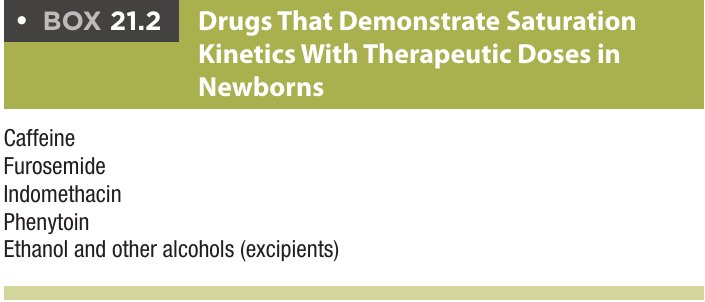
- 也稱飽和動力學(saturation kinetics),因為可能發生在過量藥物使酵素或轉運系統完全飽和,每段時間只能代謝或轉運固定量。
- 零級過程在半對數圖上呈曲線(Fig. 21.3)。
- 藥物過量使濃度很高,或排除路徑受損(如腎功能不全)時,動力學可能先呈零級,濃度降低後再轉為一級。
- 呈零級動力學的藥物,劑量小幅增加可能造成血清濃度不成比例地大幅上升。
- 某些藥物或賦形劑(excipients,作為藥物或其他活性物質載體或介質的非活性物質,如填充劑、防腐劑或色素)在臨床濃度下就呈零級動力學,必須警覺可能蓄積(Box 21.2)。
| 項目 | 一級 | 零級(飽和) |
|---|---|---|
| 單位時間移除 | 固定比例 | 固定量 |
| 速率式 | dC/dt = −kC | dC/dt = −k |
| 半對數圖 | 直線 | 曲線 |
| 濃度與移除量 | 濃度越高,同一時間移除量越多 | 酵素或轉運系統飽和,只處理固定量 |
| 加量後果 | 原文未特別說明 | 小幅加量可能使濃度不成比例大升 |
非分隔腔分析 Noncompartmental Analysis
- 以濃度-時間曲線下面積(area under the curve, AUC)描述藥物暴露,不預設排除模式或分隔腔數目。
- 核心是由劑量與 AUC 求清除率(clearance, CL):CL = Dose/AUC。靜脈給藥時可用此式直接求得清除率。
- 排除半衰期通常以 PK 研究末段對數轉換濃度的斜率估計。
- 有了清除率與排除速率,可再估計表觀分布體積(V):CL = V × k。
- 因此非分隔腔 PK 提供一個簡單方法評估基本參數,在缺乏或不需要完整 PK 資料時可用於給藥。
進階數學方法:族群與生理基礎藥物動力學模型 Advanced Mathematical Approaches: Population- and Physiology-Based Pharmacokinetic Models
- 新生兒 PK 研究仍有挑戰:樣本數、研究族群異質性、病人負擔(採血)。最佳採樣策略須同時考量時點與每位病人的樣本數,並以創新生物分析方法減少樣本體積。
族群方法 Population Approach
- 同時描述所有病人樣本的濃度-時間曲線,估計代表整組平均曲線的族群參數,以及定義個別病人的特定參數。
- 每位病人可少採幾個樣本,只要樣本分布在不同的指定時間、時間窗,甚至其他抽血時的機會性時點,涵蓋研究關心的完整時間範圍。
- 例子:一組 28 到 32 週新生兒於 1、4、12 小時採血;另一組 28 到 32 週新生兒於 0.5、2、8 小時採血。兩組相似病人的濃度合併分析,可同時提供分布期與排除期資訊,每位病人的採血量卻有限。
- 也可探討共變項以解釋族群內差異:出生後年齡、出生 GA、體重、性別、器官功能不全與疾病狀況,有助於了解看似相似的嬰兒為何 PK 不同。
- 因為樣本較少又能探索共變項,相關法規機關也強力支持在臨床研究中使用族群 PK。
生理基礎藥物動力學 Physiologically Based PK, PBPK
- 越來越被視為可靠預測新生兒 PK 的首選方法,尤其在藥物開發研究期間。
- 將藥物特定資訊(溶解度、pH、分子量)與解剖生理知識(此處是(早產)新生兒專屬,含疾病)結合成預測模型。
- 人體解剖結構以生理相關的分隔腔表示,彼此經血液循環相連。
| 方法 | 核心做法 | 優點 | 原文提到的適用情境 |
|---|---|---|---|
| 非分隔腔分析 | 以 AUC 描述暴露,由劑量與 AUC 求清除率 | 不預設排除模式或分隔腔數目,簡單 | 缺乏或不需要完整 PK 資料,但要取得基本參數以供給藥時 |
| 族群方法 | 同時分析所有病人的樣本,估計族群與個別參數 | 每人採樣較少,可用機會性時點;可探討共變項 | 新生兒臨床研究;獲法規機關強力支持 |
| PBPK | 結合藥物特定資訊與(早產)新生兒的解剖生理知識,建立預測模型 | 以經血液循環相連的生理分隔腔表示人體,可預測 PK | 尤其是藥物開發研究期間 |
目標藥物濃度策略 Target Drug Concentration Strategy
- 新生兒藥物治療常用此策略(Table 21.1):藉由在特定作用部位產生有效的游離藥物濃度,矯正特定問題。
- 作用部位(如中樞神經系統、皮下組織)通常無法直接監測,於是以循環濃度(某一數值或範圍)對應作用部位的有效濃度,得到「治療」濃度範圍。
- 注意:這些目標濃度常由其他病人族群外推而來,很少在新生兒驗證。

有效應用此策略的條件由 Spector 等人針對成人討論;用在新生兒時,凸顯了此族群用藥的特殊問題,以及適合做臨床濃度監測的特殊情境。部分條件如下:
- 有可靠、有效的分析方法,能用小量血液準確測定濃度。
- 個體間 PK 變異大,且已知族群動力學無法準確預測個體動力學。
- 藥效與血漿藥物濃度成比例。
- 療效與毒性之間濃度範圍狹窄(治療指數窄)。
- 藥理效應隨時間恆定,不產生耐受性。
- 有臨床研究確定目標與毒性濃度範圍。
治療藥物監測 Therapeutic Drug Monitoring (TDM)
- 基本假設(Table 21.1):血漿總濃度與劑量相關,也與循環游離濃度及作用部位游離濃度相關。測得的通常是總濃度,有活性的卻是游離部分(見「分布」一節)。
- TDM 兩大適應症:(1) 達到有效濃度;(2) 避免毒性濃度。
- 但濃度範圍不是絕對反映,只是有效治療的間接指標。治療終點是病人反應,不是特定濃度範圍。
- 新生兒常監測 aminoglycoside 或 glycopeptide 抗生素濃度,但目前認為毒性在新生兒遠比成人少見。由於新生兒毒性證據有限,對於培養證實的感染,測濃度以達到有效濃度比避免毒性更重要。
- 已知目標濃度與動力學參數時,可估算達標劑量:單次推注,或推注後接持續輸注。TDM 通常涵蓋以濃度做 PK 評估,之後調整或不調整劑量。
- 作者預期不久的將來,劑量調整將由 MIPD 工具引導。MIPD 是新的給藥典範,結合藥物與疾病的數學模型、個別病人特徵(TDM、體重、年齡)及疾病特徵(如病原體感受性),計算最佳劑量,最好在床邊完成。隨著電腦科技在床邊日益普及,這是非常實際可行的目標,有潛力大幅改善 TDM 結果的詮釋,並與病人其他相關資訊整合。
以藥物動力學為基礎的給藥 Pharmacokinetic-Based Dosing
下列公式既可用來引導給藥,也可用來推導個別病人的動力學參數。
劑量公式Dose = C × Vd =(Cdesired − Cinitial)× Vd
單位:mg/kg =(mg/L)×(L/kg)。C 為濃度,Vd 為表觀分布體積。
單位:mg/kg =(mg/L)×(L/kg)。C 為濃度,Vd 為表觀分布體積。
- 此式可估計要使濃度上升或下降時所需的劑量改變。
- 第一劑的起始濃度為零;之後各劑計算分布體積時,應使用該劑由前一谷值到峰值的濃度變化量(Δ)。
- 要快速達到目標濃度,可先給負荷劑量(loading dose),再接維持輸注。
維持輸注公式輸注速率 = k × Vd × C
單位:(mg/kg)·min−1 = min−1 ×(L/kg)×(mg/L)。k 為排除速率常數。
單位:(mg/kg)·min−1 = min−1 ×(L/kg)×(mg/L)。k 為排除速率常數。
- 穩定狀態(steady state):組織濃度達到平衡,移除的藥量等於輸入的藥量。
- 達到穩定狀態所需時間取決於排除半衰期。負荷劑量不會縮短這段時間,但能讓病人快速達到治療濃度,之後在穩定狀態期間以輸注維持。
- 若清除率下降,輸注時的穩定狀態濃度會等比例上升;同時半衰期延長、速率常數下降。
- NICU 多數持續輸注藥物並不測濃度,因此要考慮針對降低清除率的因素調整劑量,例如腎或肝功能不全,或腎、肝血流減少,以避免高且可能有毒的濃度。
重複給藥與「高原原則」 Repetitive Dosing and the "Plateau Principle"
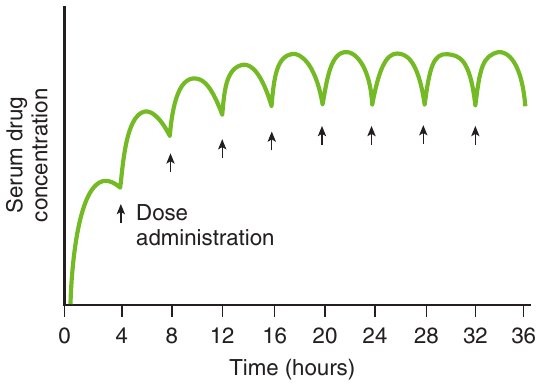
- 一般療程中,前一劑尚未完全排除就給下一劑,藥物因而在體內蓄積。重複給藥時,每劑後的峰值與谷值都會上升,直到達到穩定狀態。
- 穩定狀態(高原)濃度在每個給藥間隔內排除量等於給藥量時達到;其水準與半衰期、劑量,以及給藥間隔相對於排除半衰期的關係有關。
- Fig. 21.4 是假設性的濃度-時間曲線:半衰期 4 小時的藥物每 4 小時口服一次,給藥間隔等於一個半衰期。濃度隨給藥(吸收)與排除而起伏。
- 到達穩定狀態時,每劑之間的峰值與谷值都相同。
- 給藥間隔與半衰期的比值越短,藥物蓄積越高。如同輸注,到達穩定狀態所需時間主要取決於排除半衰期,不是給藥間隔。
| 給藥次數 | 蓄積完成度 |
|---|---|
| 第三劑後 | 88% |
| 第四劑後 | 94% |
| 第五劑後 | 97% |
| 給藥間隔 | 穩定狀態峰值與谷值 | 說明 |
|---|---|---|
| 一個半衰期 | 第一劑後峰、谷值的 2 倍 | Fig. 21.4 的情境 |
| 半個半衰期 | 第一劑後峰、谷值的 3.4 倍 | 下一劑前濃度下降較少,每日總藥量較多,穩定狀態濃度高出許多 |
輸注與重複給藥的共通原則
- 無論持續輸注或間歇給藥,到達穩定狀態的時間都由排除半衰期決定,不由負荷劑量或給藥間隔決定。
- 到達穩定狀態的條件也相同:排除的藥量等於給予的藥量。
- 半衰期長的早產兒要等更久才到高原,fentanyl 就是例子;若要較快達到有效濃度,需靠負荷劑量,並留意毒性可能增加。
- 縮短給藥間隔不只增加每日總藥量,也使下一劑前濃度下降較少,因此穩定狀態的峰值與谷值都升高。
清除率 Clearance
- 藥物清除率如同肌酸酐清除率,描述單位時間內藥物被完全清除的血液體積。它與器官血流及器官代謝或移除藥物的內在能力成比例。
- 最簡單的形式,清除率與單一器官血流(Q)及動靜脈濃度差相對於循環藥量的比例有關。
- 全身清除率通常反映多個器官的合併清除率,這些器官的酵素活性與血流速率各不相同。
- 清除率可由藥物出現在體外的速率測得(如尿肌酸酐清除率),或由藥物從血中消失的速率相對於血中濃度求得。
公式
單一器官:CL = Q ×(Carterial − Cvenous)÷ Carterial
計算用定義:CL = Dose/AUC =(Dose/τ)÷ Css = 輸注速率 ÷ Css
τ 為給藥間隔,Css 為平均穩定狀態濃度。持續輸注時即輸注速率(mg/kg/h)除以 Css。
移項求劑量:輸注速率 = Css × CL
計算用定義:CL = Dose/AUC =(Dose/τ)÷ Css = 輸注速率 ÷ Css
τ 為給藥間隔,Css 為平均穩定狀態濃度。持續輸注時即輸注速率(mg/kg/h)除以 Css。
移項求劑量:輸注速率 = Css × CL
- 胎兒與嬰兒發育期間,多種藥物的全身清除率明顯改變,因為腎清除率或藥物代謝酵素活性隨胎齡或出生後年齡上升。
- 若有不同發育階段的清除率與分布體積數值,可用來估算達到並維持與期望臨床反應相關之「治療」濃度所需的劑量。
- 腎清除的例子:aminoglycosides 或 vancomycin 使用較高劑量(mg/kg)與進一步延長的給藥間隔,以補償較大的分布體積(影響峰值)與較低的腎清除率(影響谷值)。
Fentanyl:發育中代謝清除的實例 Fentanyl as an Example
- 鎮痛效果與血清 fentanyl 濃度 1 到 2 ng/mL 有關。
- 若以持續輸注開始鎮痛,需要五個半衰期才達穩定狀態;半衰期從足月新生兒 3 小時到早產兒 12.7 小時。因半衰期長,若不給負荷劑量較快達到有效濃度,病人可能有很長時間治療不足。
- 一般而言,開始鎮痛治療或調高鎮痛藥輸注劑量時,都應先給負荷劑量,依中央腔(循環)估計分布體積與目標濃度計算。
- 負荷劑量縮短達到較高有效濃度的時間,但也增加毒性的可能,鴉片類或 milrinone 都有此類報告。
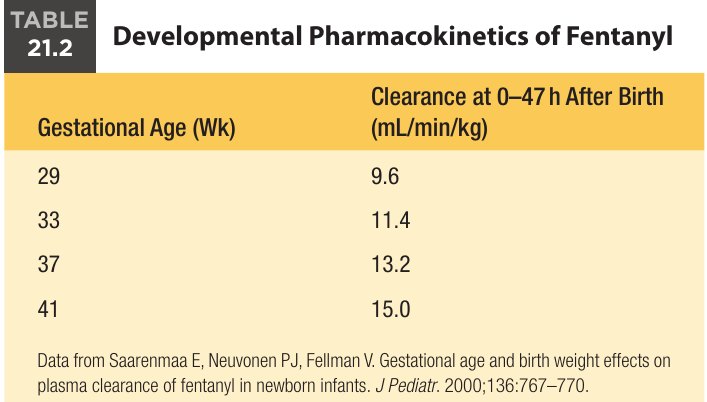
- Fentanyl 清除率隨 GA 與出生後年齡上升。38 名於出生後 47 小時內開始治療的新生兒,由清除率對 GA 的線性圖推得不同 GA 的平均清除率(Table 21.2)。
| 參數 | 數值 | 情境 |
|---|---|---|
| 表觀中央分布體積 | 1.45 L/kg | 新生兒麻醉時單劑研究 |
| 穩定狀態分布體積 | 5.1 L/kg | 同樣由單劑計算 |
| 穩定狀態分布體積 | 17 L/kg | 持續輸注期間計算 |
- 親脂性藥物單次推注後的表觀穩定狀態分布體積,通常小於持續輸注時的數值,因為輸注時全身組織逐漸被藥物飽和。
- Fentanyl 脂溶性高,由中央腔快速分布到周邊組織。大的分布體積很可能反映輸注期間藥物離開循環、穿透脂肪與腦等周邊組織的階段。
- 開始輸注或調高速率後,可能要 15 到 60 小時(五個半衰期)才達穩定狀態,病人可能需要重複推注以維持中央腔的有效血漿濃度。
- 最佳做法是重複計算出的負荷劑量,直到達到期望的臨床效果。這也說明為何鎮靜尤其應依期望的臨床效果調整劑量;清除率計算則可引導達到有效鎮靜的起始劑量。
計算範例:33 週早產兒,目標 fentanyl 濃度 2 ng/mL
此濃度被視為鎮痛濃度;ng/mL 等於 μg/L。動力學參數取自 Koehntop 等人的早產兒報告。
- 負荷劑量:C(μg/L)= 負荷劑量(μg/kg)÷ Vdcentral(L/kg)→ 負荷劑量 = 2 μg/L × 1.45 L/kg = 2.9 μg/kg
- 輸注速率:輸注速率(μg/kg/h)= C(μg/L)× CL(mL/kg/h)= 2 μg/L × 11.4 mL/kg/min × L/1000 mL × 60 min/h = 1.4 μg/kg/h
- 研究也報告 fentanyl 清除率隨出生後年齡上升,可能與負責代謝的 CYP3A4 活性成熟有關,或與出生後肝血流增加有關,因為 fentanyl 的肝臟抽取率(hepatic extraction rate)高。
- 對這類高肝抽取率藥物,清除率的限速因子是肝血流。有研究者觀察到腹內壓上升會降低 fentanyl 清除率,很可能因肝血流減少。
- 已知會改變清除率的臨床共變項應用來調整起始劑量,但劑量調整主要仍依期望的臨床效果,並要考慮之後產生的藥物耐受性(tolerance,即需要更高濃度才能達到相同效果)。
模型化與模擬 Modeling and Simulations
- 可用來估計重要發育變化與疾病過程對分布體積、排除速率與全身清除率的影響,並找出可能需要調整劑量的臨床情境(如藥物交互作用、基因多型性、年齡增長、腎功能受損)。
- 數學模擬以病人族群測得的 PK 參數範圍,建立給藥後的理論 PK 曲線;可計算 100 到 1000 位假設病人,界定給藥後可能出現的濃度範圍。
- 對血清濃度已與療效相關的藥物(如抗感染藥),這能估算需要多大劑量才達有效濃度。
- 也可用於臨床研究設計,協助決定受試者人數、最佳採樣時點、共變項、表現型分析與族群分析。
| 要回答的問題 | 公式 | 使用時的提醒 |
|---|---|---|
| 給了這個劑量,濃度會多高? | C = Dose ÷ Vd | Vd 是表觀值,不對應特定體液;可超過 1.0 L/kg |
| 濃度要從現值調到目標,要給多少? | Dose =(Cdesired − Cinitial)× Vd | 第一劑起始濃度為零;之後用前一谷值到峰值的變化量 |
| 半衰期多長? | t1/2 = 0.693 ÷ k | 只適用於一級過程;可在半對數圖上由最佳擬合線讀出 |
| 輸注要多快才能維持濃度? | 輸注速率 = k × Vd × C = Css × CL | 清除率下降時,穩定狀態濃度等比例上升 |
| 清除率是多少? | CL = Dose/AUC =(Dose/τ)÷ Css = V × k | 靜脈給藥時,可由 AUC 直接求得 |
| 單一器官的清除率? | CL = Q ×(Carterial − Cvenous)÷ Carterial | 全身清除率通常是多個器官的合併結果 |
藥物動力學的臨床應用 Clinical Applications of Pharmacokinetics
如何估計劑量調整 How to Estimate Dose Adjustments
以 gentamicin 與 phenobarbital 示範前述 PK 與 TDM 原則。計算只需一般計算機,對半衰期長的藥物,估計值已足夠在床邊調整劑量。
Gentamicin
- 假設的最佳目標濃度:峰值 6–10 μg/mL,谷值 0.5–2 μg/mL。
- 案例:水腫的早產兒接受第四劑常規劑量(4 mg/kg)後,峰值 4.5 μg/mL;峰值後 18 小時的谷值 2.25 μg/mL。
- 解讀:峰值低於預期,表示分布體積大於預期;谷值高於預期,表示半衰期長於預期。
- 先確認給藥與採血時間(這是重要步驟)。濃度在 18 小時內由 4.5 降 50% 到 2.25 μg/mL,半衰期為 18 小時(假設動力學為指數且一級)。
- 求分布體積Vd(mL/kg)= Dose(mg/kg)×(1000 μg/mg)÷ ΔC(μg/mL)= 4.0 × 1000 ÷(4.5 − 2.25)= 1777 mL/kg
- 定給藥間隔為確保谷值 2.0 μg/mL 或以下,每兩個半衰期給藥一次,即每 36 小時。第四劑後經過兩個半衰期,濃度應約為 1.1 μg/mL(2.25 μg/mL 的 50%)。
- 定劑量由谷值 1.1 升到 6 μg/mL 以上,需要濃度差 4.9 μg/mL 或更多。Dose =(1777/1000)×4.9 = 8.7 mg/kg。
- 驗算第一輪6.00 μg/mL 在一個半衰期後降到 3.0,兩個半衰期(36 小時)後降到 1.5 μg/mL。
- 驗算第二輪再給 8.7 mg/kg 使峰值上升 4.9 到 6.4 μg/mL,一個半衰期後降到 3.2,兩個半衰期後降到 1.6 μg/mL。
最後一劑後的峰、谷值變動,都落在前述最佳濃度範圍內。
Phenobarbital
- 案例:3.6 kg 窒息新生兒發生難以控制的癲癇。兩劑 20 mg/kg phenobarbital 後仍持續發作,再加 10 mg/kg 才停止。負荷劑量後 24 小時開始維持劑量 7 mg/kg/day。
- 第 10 天嬰兒越來越嗜睡。口服維持劑量後 2 小時採血,濃度 50 μg/mL。暫停給藥,每日檢測濃度。
| 時間 | 濃度(μg/mL) |
|---|---|
| 24 小時 | 40 |
| 48 小時 | 31 |
| 72 小時 | 25 |
| 96 小時 | 21 |
- 測得 21 μg/mL 後立即恢復維持劑量(7 mg/kg),給藥後峰值 30 μg/mL。由此計算分布體積,以及把濃度維持在 20 到 30 μg/mL 的劑量。
- 求分布體積Vd(L/kg)= Dose(mg/kg)÷ ΔC(mg/L)= 7.0 ÷(30 − 21)= 7 ÷ 9 = 0.78 L/kg
- 估半衰期直接觀察:濃度由 50 降到 25 μg/mL 花了 72 小時,因此從 30 降到 15 μg/mL 也應需 72 小時。
- 估每日下降量假設排除速率不變,每 24 小時(三分之一個半衰期)約下降 5 μg/mL。
- 估每日劑量要把濃度拉回 30 μg/mL,即補回 5 μg/mL:ΔC(mg/L)= Dose(mg/kg)÷ Vd(L/kg)→ 5 = Dose ÷ 0.78;原文得出 Dose 為 3.6 mg/kg。
這個估算的限制把半衰期切成幾等分是近似法,因為它把濃度變化當成線性而非指數。原文提到,更準確地說濃度在半個半衰期內下降 59%。此近似雖違反某些 PK 原則,仍可用來把每三分之一半衰期的濃度變化,估為一個半衰期變化量的三分之一,因此 24 小時約降 5 μg/mL。
藥物不良反應 Adverse Drug Reactions
- 不良事件評估包括訊號偵測、因果關係評估與嚴重度評估。在這幾方面,把混淆因子與藥物不良事件區分開來都是主要挑戰。
| 研究 | 族群 | 結果 |
|---|---|---|
| 前瞻性研究 | 連續收治的 200 名新生兒 | 60 名(30%)發生 136 件 ADR;20 件危及生命,24 件中等強度(延長住院);約 50% 新生兒有多重 ADR |
| 較新的研究 | NICU 或中度照護單位(intermediate care unit)的 313 名混合族群新生兒 | 116 件 ADR(17%);其中 44% 需要特定治療 |
- 藥物相關罹病與死亡的原因多樣且複雜:缺乏此族群專屬的仿單標示、缺乏適合年齡的新生兒友善劑型、多重用藥頻繁,再加上器官功能未成熟與大量共病,都會增加 ADR 風險。
- 因果關係:Du 等人提出並驗證了偵測 NICU ADR 的演算法。但近期一項新生兒事件的前瞻性觀察研究顯示,評估者內與評估者間的因果判定一致性仍只有尚可(kappa 分數 ≤0.3)。
- 嚴重度:國際新生兒聯盟(International Neonatal Consortium, INC)近期發表不良事件嚴重度量表(Adverse Event Severity Scale)。參數是立即的功能後果(對符合年齡的行為與基本生理功能),以及隨之而來的照護改變。此通用量表再細分為 35 項事件特定嚴重度標準,涵蓋神經、心血管、呼吸、感染、腸胃或一般新生兒照護事件。
新生兒藥物不良反應實例 Illustrations of Adverse Drug Reactions in Neonates
Chloramphenicol 與灰嬰症候群 Grey Baby Syndrome
- Chloramphenicol 於 1940 年代上市,建議劑量為體重 15 kg 以下者 50 到 100 mg/kg/day。
- 1959 年 Sutherland 報告 3 例接受高劑量(最高 230 mg/kg/day)新生兒猝死;在此之前,該藥被視為「耐受良好且無毒」。
- Burns 等人對新生兒敗血症預防做對照試驗,四組為:(1) 不治療;(2) 僅 chloramphenicol;(3) penicillin 加 streptomycin;(4) penicillin、streptomycin 加 chloramphenicol。
- 接受 chloramphenicol(100 到 165 mg/kg/day)的兩組死亡率較高(60% 與 68%),死亡過程呈現 chloramphenicol 蓄積引起的刻板症狀與徵象,命名為灰嬰症候群。
- 症狀:腹脹、周邊灌流差與發紺、血管運動塌陷、呼吸不規則,並在症狀出現後數小時內死亡。
這段歷史的啟示
- 機轉是葡萄糖醛酸化不足。
- 因為在年長兒童與成人耐受良好,便認為對新生兒也無毒。
- 雖然已知其清除需要葡萄糖醛酸結合,而此功能在新生兒尚未成熟,仍給予新生兒更高劑量。
- 100 到 165 mg/kg/day 可致命這個意外發現之所以能被證明,是因為 Burns 等人的研究設有適當對照組。
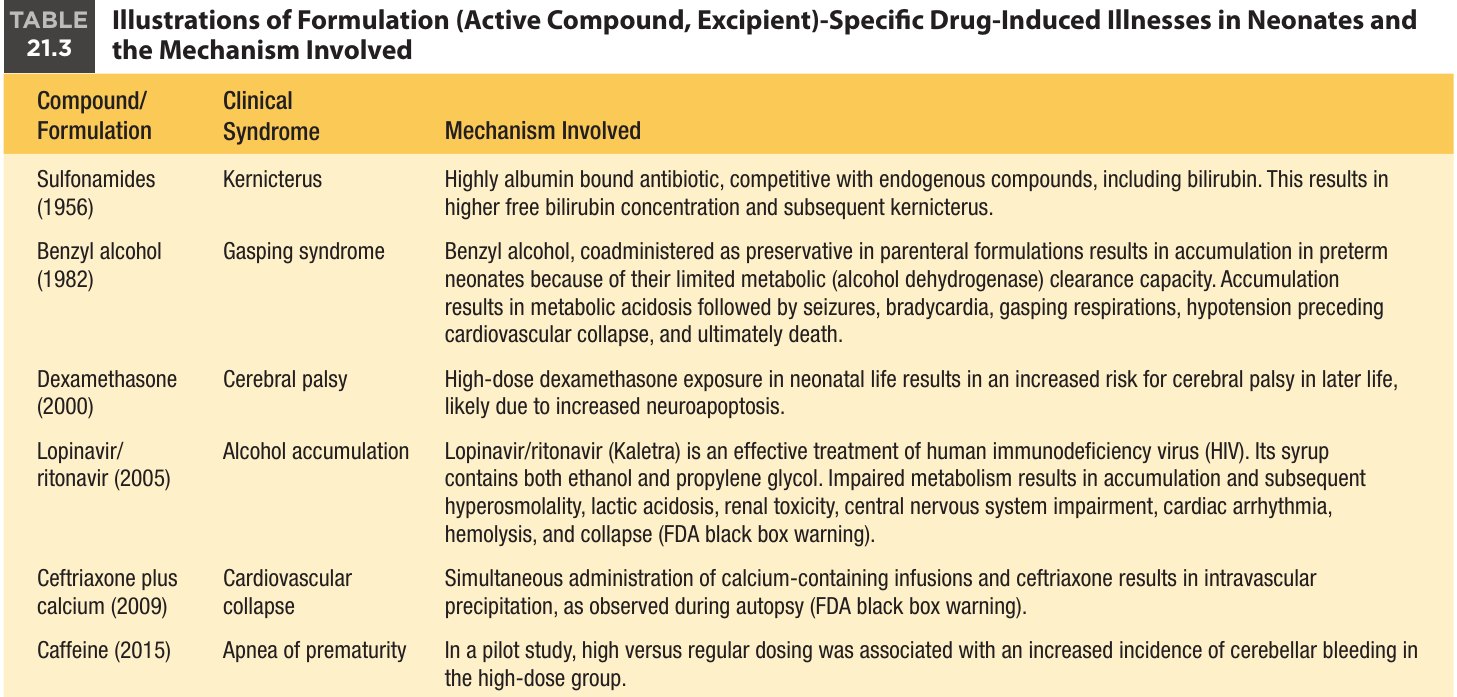
- Table 21.3 彙整類似的案例觀察與機轉,說明這類情形至今仍可能發生。
| 藥物/劑型(年份) | 臨床症候群 | 機轉 |
|---|---|---|
| Sulfonamides(1956) | 核黃疸(kernicterus) | 高度與白蛋白結合的抗生素,與包括膽紅素在內的內生性物質競爭,使游離膽紅素升高,繼而發生核黃疸 |
| Benzyl alcohol(1982) | 喘息症候群(gasping syndrome) | 作為注射劑防腐劑一併給予,早產兒代謝(alcohol dehydrogenase)清除能力有限而蓄積;造成代謝性酸中毒,接著癲癇、心搏過緩、喘息呼吸、低血壓,之後心血管塌陷,最終死亡 |
| Dexamethasone(2000) | 腦性麻痺 | 新生兒期高劑量暴露增加日後腦性麻痺風險,可能因神經細胞凋亡(neuroapoptosis)增加 |
| Lopinavir/ritonavir(2005) | 酒精蓄積 | Kaletra 是有效的 HIV 治療,糖漿含乙醇與丙二醇。代謝受損導致蓄積,繼而高滲透壓、乳酸中毒、腎毒性、中樞神經功能受損、心律不整、溶血與塌陷(FDA 黑框警語) |
| Ceftriaxone 加鈣(2009) | 心血管塌陷 | 含鈣輸液與 ceftriaxone 同時給予造成血管內沉澱,見於屍檢(FDA 黑框警語) |
| Caffeine(2015) | 早產兒呼吸暫停 | 先導研究中,高劑量相較常規劑量,與高劑量組小腦出血發生率增加有關 |
減少與預防新生兒照護的用藥錯誤 Reduction and Prevention of Medication Errors in Newborn Care
- 用藥錯誤是新生兒罹病與死亡的重要原因,且常可預防。許多錯誤沒有後果,有些則造成嚴重不良影響。
- 代價包括明顯的(直接傷害、住院延長、額外矯正治療)與較隱微的(監測與規範用藥的成本)。
- 兩項 NICU 研究中,約三分之一的「醫源性」事件可預防,四分之一與藥物有關。藥物錯誤見於開立處方階段,也見於給藥階段。
- 前五大可預防錯誤:劑量錯誤;藥物不適合該病況;未監測藥物副作用;溝通失敗;未監測藥物濃度。
- 開立、調配、發放與給藥的流程常很複雜,可能直接造成錯誤,但幾乎每個單位都能降低錯誤頻率。
- 要有效減少 NICU 可預防的標靶錯誤,需要條碼給藥系統(barcode medication administration,核對藥物與病人),並在需要進一步操作(如稀釋)時加上雙重核對。
- 這類系統複雜又昂貴,但照護者不必等待全院藥事流程改變,也能採取完全由自己掌控的步驟。處方與醫囑是溝通工具,臨床人員卻常未投入足夠注意力使其清楚易讀、不含糊。
開立處方時應注意
- 寫出完整指示,不用縮寫。
- 避免模糊指示(如「依指示服用」)。
- 標明確切的劑量強度。
- 不要縮寫藥名(如 MS 可能指 morphine sulfate 或 magnesium sulfate)。
- 不要用「U」代表單位,它可能被誤認為「0」。
- 避免小數點後多餘的零(如 5.0 mg)。
- 使用小數點前的零(如 0.5 mg)。
- 盡量減少口頭醫囑。
- 確保處方與簽名清晰可讀,必要時在簽名旁以正楷寫出開立者姓名。
- 藥事流程的改變也有效。Campino 等人評估組合式介入(care bundle,含流程標準化與教育),顯示錯誤明顯減少:計算錯誤由 1.35% 降到 0%;準確度錯誤率在床邊由 54.7% 降到 23%,在醫院藥局由 38.3% 降到 14.6%。
- 一篇關於減少新生兒用藥錯誤介入的系統性回顧,找出多種有效措施:科技(如電子處方)、組織(指引、流程)、人員(員工教育)、藥事(臨床藥學服務)、危害與風險分析(錯誤偵測工具),或上述組合(組合式照護概念)。
| 類別 | 原文舉例 |
|---|---|
| 科技 | 電子處方;條碼給藥系統(核對藥物與病人) |
| 組織 | 指引、作業流程 |
| 人員 | 員工教育 |
| 藥事 | 臨床藥學服務 |
| 危害與風險分析 | 錯誤偵測工具 |
| 組合 | 組合式照護(如流程標準化加教育) |
| 個別處方者 | 清楚、明確、可讀的處方與醫囑寫法,不必等待全院流程改變 |
藥物經母乳排除 Drug Elimination in Breast Milk
- 經母乳的藥物暴露仍是醫師與家屬困惑及擔憂的來源,但相關知識持續增加,資訊也較易取得,例如 LactMed。《妊娠與哺乳標示最終規則》(Pregnancy and Lactation Labeling Final Rule)提供工具,用以產生並蒐集更可靠的哺乳期母親用藥資訊。
- 常見的安全迷思是「有疑慮就別哺乳」;然而哺乳本身對嬰兒與母親都有益處。
- 平均而言,哺乳嬰兒經母乳接受的藥量約為母親劑量的 2% 到 3%。有機鹼或脂溶性藥物在乳汁的濃度可能高於母親血清,但這不必然影響嬰兒。
- 較平衡的觀點舉例:
- 服用抗癲癇藥母親的嬰兒,哺乳者的神經發育結果優於未哺乳或哺乳不足 6 個月者。
- 使用鴉片類的母親哺乳可能有助於控制新生兒戒斷症候群;減少或停止哺乳時,戒斷徵象甚至可能增加。
- 相對地,這也可能與新生兒過度鎮靜有關。
- 經母乳藥物暴露的現有資料,已依關切程度遞減分類:從哺乳期間與嬰兒不良影響相關的藥物,到藥理上值得關切的藥物,再到未與哺乳問題相關的藥物。確實會在哺乳期間造成問題的藥物清單短得出奇。
新生兒藥物開發仍是明顯而共同的需求 Neonatal Drug Development Remains an Obvious and Shared Need
- 近年立法措施使兒童藥理研究與仿單變更大幅增加,可惜只有少數包含新生兒的仿單變更。
- 新生兒科醫師應了解,目前用於新生兒的幾乎所有藥物,最初都是為其他族群開發,之後才調整用於新生兒。
- 推動開發的關鍵,是以新生兒生理與藥理為基礎,同時納入非新生兒領域的現有知識。家庭在研究中的核心角色,以及整個新生兒團隊在研究設計、執行與詮釋上的價值,都至關重要。
- 界面活性劑(surfactant)是新生兒藥物發現可能帶來影響的明顯例證。
- 藥物開發期間,新生兒給藥應整合疾病、新生兒生理,以及該藥 PK/PD 的知識。後續 PD 評估涵蓋療效與安全性,需要針對此族群的有效工具與方法。
- 國際新生兒聯盟(INC):作為 Critical Path Initiative 的一部分而建立,是新生兒社群發展共識聲明的論壇,內容包括方法標準化、照護標準共識、族群專屬生物標記、模型方法、試驗設計、臨床結果評估工具與劑型議題,最終目標是改善並加速新生兒藥物開發。
- INC 是國際多方利害關係人架構,促進美國、歐洲、日本與加拿大的法規機關、學界、臨床研究者、產業、家長與 NICU 人員互動。
- Critical Path Initiative 是 FDA 更廣泛的國家策略,用以推動醫療產品開發、評估與製造之科學流程的創新。
總結 Summary
- 新生兒藥物治療須應用 PK(吸收、分布、代謝、排除)與 PD(期望的療效與不想要的副作用)基本原則來估算並個體化劑量。
- 然而快速成熟的胎兒與新生兒缺乏符合胎齡的動力學資料,治療仍常依經驗性、仿單外(off-label)處方。再加上 NICU 新生兒藥物暴露廣泛,這是危險的,也可能解釋不良、有時致命的藥物反應為何如此頻繁。
- 適合新生兒治療學的研究方法有其獨特困難,但近年立法與方法學進展提供了更多協助;近期的合作計畫應能進一步推動新藥與既有藥物用於新生兒的開發。
| 環節 | 本章提到的影響因素 |
|---|---|
| 吸收 | 輸液系統限制、肌肉血流、胃腸 pH 與蠕動、胰臟活性與膽酸分泌、腸壁首渡效應、胃液組成、餵食種類與頻率、逆流與胃排空延遲、右心房壓升高造成的腸靜脈鬱血、共同給藥的奶量 |
| 分布 | 全身水分與體脂、血漿蛋白濃度與親和力、與膽紅素競爭結合、轉運蛋白活性、敗血症、體外循環 |
| 代謝 | 同功酶成熟、營養、疾病特性、PGx、藥物交互作用、肝血流、藥物運入肝細胞、血清蛋白合成、膽汁分泌 |
| 排除 | GA 與出生後年齡、低血氧、腎毒性藥物、灌流不足、低體溫、併發腎臟疾病;膽道排除可能受靜脈營養相關膽汁鬱積等狀況影響 |
| 藥物 | 用來說明什麼 |
|---|---|
| Phenobarbital | 新生兒少數使用 TDM 的藥物;用 Vd 與半衰期估算床邊劑量調整 |
| Gentamicin 與其他 aminoglycosides | TDM、峰值重要的藥物;高劑量配延長間隔,以補償分布體積大與腎清除率低 |
| Caffeine | 成人主要路徑不能直接套用(新生兒經腎,成人經 CYP1A2);列於飽和動力學藥物;高劑量先導研究的小腦出血訊號 |
| Acetaminophen | 水溶性藥物;葡萄糖醛酸結合與硫酸化的不同成熟模式 |
| Fentanyl | 非極性、脂溶性藥物;三種分布體積、負荷劑量與清除率的計算、高肝抽取率、耐受性 |
| Morphine | UGT2B7 的受質;該酵素的多型性對新生兒藥物代謝的影響已有記錄 |
| Chloramphenicol | 葡萄糖醛酸化不足造成蓄積的灰嬰症候群;對照組的重要性 |
臨床反思:NICU 視角 Clinical Reflection—NICU Perspective
臨床上可帶走的重點
- 治療無效時先回頭檢視診斷;治療有效時,也別急著認定診斷已被證實。
- 靜脈給藥並非必然到位:注射點離病人的距離、低流速、死腔與過濾器都可能使藥物太慢或不完全到達,對重視峰值的藥物或腦膜炎尤其重要。
- 新生兒的總濃度「偏低」不等於游離濃度偏低;測得的總濃度與有活性的游離藥物不是同一件事。
- 不能把成人的主要與次要排除路徑直接縮小套用;caffeine 與 acetaminophen 都是例子。
- 新生兒的 TDM 目標濃度常由其他族群外推,而治療終點是病人反應。對培養證實的感染,測 aminoglycoside 或 glycopeptide 濃度以達到有效濃度較為重要。
- 負荷劑量不縮短達到穩定狀態的時間,但能較快達到治療濃度,代價是毒性可能增加。
- NICU 多數持續輸注藥物不測濃度,清除率下降時穩定狀態濃度會等比例上升,因此要考慮腎、肝功能與血流變化並調整劑量。
- 調整給藥前,先確認給藥與採血時間;gentamicin 案例把這一步稱為重要步驟,因為峰值與谷值的解讀、半衰期與分布體積的計算,都建立在這些時間正確的前提上。
- 留意賦形劑:可能呈零級動力學而蓄積,Table 21.3 也顯示活性成分與賦形劑都可能致病。
- 藥物在年長病人耐受良好,不代表對新生兒無毒;chloramphenicol 的教訓來自設有對照組的研究。
- 處方書寫是可立即自行改善的環節:不縮寫藥名、不用「U」、不留多餘的零、保留小數點前的零、減少口頭醫囑。
- 母親用藥時,「有疑慮就別哺乳」是迷思;確實造成問題的藥物清單很短,但鴉片類可能與新生兒過度鎮靜有關。
閱讀時請留意 Points to Verify
原文內部不一致
- Phenobarbital 維持劑量:原文列出 5 mg/L = Dose ÷ 0.78 L/kg,結果寫 3.6 mg/kg;但 5 × 0.78 的積明顯大於 3.6(接近 4)。3.6 同時是該案例的體重(kg),是否誤植待查。
- Gentamicin 分布體積單位:計算行寫「4000 mL/2.25 kg = 1.777 mL/kg」,但其後都使用 1777 mL/kg,兩處相差千倍;分母的 2.25 實為濃度差(μg/mL),不是體重。本筆記的計算步驟採用與後續一致的 1777 mL/kg。
- Gentamicin 濃度差的取法:PK 給藥一節說應取「前一谷值到峰值」的變化量,此例卻用峰值 4.5 減去峰值之後 18 小時的谷值 2.25,原文未說明兩者關係。
- 體脂數據:內文為極早產 0.7% 或更低、足月 12%;Box 21.1 為約 1%、足月 15%。
- ADR 百分比:第二項研究寫 313 名新生兒、116 件 ADR「(17%)」,但 116/313 約為 37%;原文未說明 17% 的分母。
- Fentanyl 達穩定狀態時間:半衰期 3 到 12.7 小時,五個半衰期的上限應略高於原文所寫的 60 小時,原文可能為取整。
- Phenobarbital「59%」:原文寫濃度在半個半衰期內下降 59%。此數字與指數衰減不符:半個半衰期後剩下約 71%,下降約 29%;29 約為一個半衰期下降量(50)的 59%,原文可能指後者。
- 2.303 的說明:原文寫「除以 2.303 將對數轉為自然對數」,方向疑似相反:Fig. 21.2 的斜率 α/2.303、β/2.303 是把自然對數的速率常數換到常用對數座標上。
- 用詞疑似誤植:分隔腔一節寫藥物「eliminated by elimination or metabolism」,語意重複;嚴重度量表列舉事件類別時「infectious」出現兩次;成熟模式 (a) 以「most CYPs」開頭,舉例卻含非 CYP 的 UGT1A1。
- Table 21.3 的 caffeine 列:「Clinical Syndrome」欄填的是早產兒呼吸暫停(用藥適應症),實際的不良事件是機轉欄的小腦出血,與其他列的欄位用法不同。