PART XIX · DERMATOLOGIC CONDITIONS · CHAPTER 95
血管異常與其他皮膚先天性缺陷Vascular Anomalies and Other Cutaneous Congenital Defects
本章重點 Key Points
- 嬰兒血管瘤(infantile hemangioma, IH)是嬰兒期最常見的軟組織腫瘤:足月新生兒發生率 4% 到 5%,極早產兒可達 23%。
- 家長常擔心 IH 出血,但嚴重出血很少發生,也沒有凝血病變或 Kasabach-Merritt 現象(Kasabach-Merritt phenomenon, KMP)的風險。
- Propranolol 是非選擇性 β 阻斷劑,治療 IH 的效果是意外發現的。
- 葡萄酒色斑(port-wine stain)可單獨出現,也可能與潛在遺傳疾病有關,其中最常見的是 Sturge-Weber 症候群。雷射治療可使許多葡萄酒色斑明顯改善,減輕臉部外觀缺損帶來的情緒痛苦。
- 新生兒皮膚的局部色素減退可能是單獨現象,也可能是皮膚外異常的標記。
- 先天性黑色素細胞痣(congenital melanocytic nevi, CMN)是源自神經嵴細胞、於子宮內形成的缺陷瘤(hamartoma),常依預估成人大小的最大徑分類。小型與中型痣的黑色素瘤風險低;大型與巨大型風險較高,為 4.5% 到 10%。
導論與血管異常分類 Introduction and Classification of Vascular Anomalies
- 先天性皮膚缺陷的範圍很廣,可依組織或細胞來源分類,也可依在皮膚內的位置分類。本章介紹最常見、臨床上最重要的血管異常與其他皮膚先天性缺陷。
命名混亂與 ISSVA 分類 Nomenclature and the ISSVA Classification
- 皮膚血管異常的命名與致病機轉長期混淆,曾造成診斷延誤及不當治療與處置。
- 例如「海綿狀血管瘤(cavernous hemangioma)」曾同時用於描述血管腫瘤與血管畸形;「血管瘤(hemangioma)」也被不加區分地用來涵蓋行為、預後、形態與治療都不同的各種血管腫瘤。
- 國際血管異常研究學會(International Society for the Study of Vascular Anomalies, ISSVA)的分類系統最近一次於 2015 年更新,目的是讓診斷、歸類與處置更精確。
血管異常的基本二分法
- 血管腫瘤(vascular tumors):表現為細胞增生(cellular hyperplasia)。再細分為良性、局部侵犯性與惡性。
- 血管畸形(vascular malformations):由單一或多種畸形、發育不良的血管組成。依主要的異常管道類型分類,可來自單一管道類型,或為微血管、靜脈、淋巴、動脈血管合併受累的混合型。
- 另有一小群暫時無法分類的血管異常(provisionally unclassified vascular anomalies)。
- 單純型與合併型血管畸形可再依血流特性區分,也可依是否合併其他臨床特徵或症候群分類(Table 95.2)。
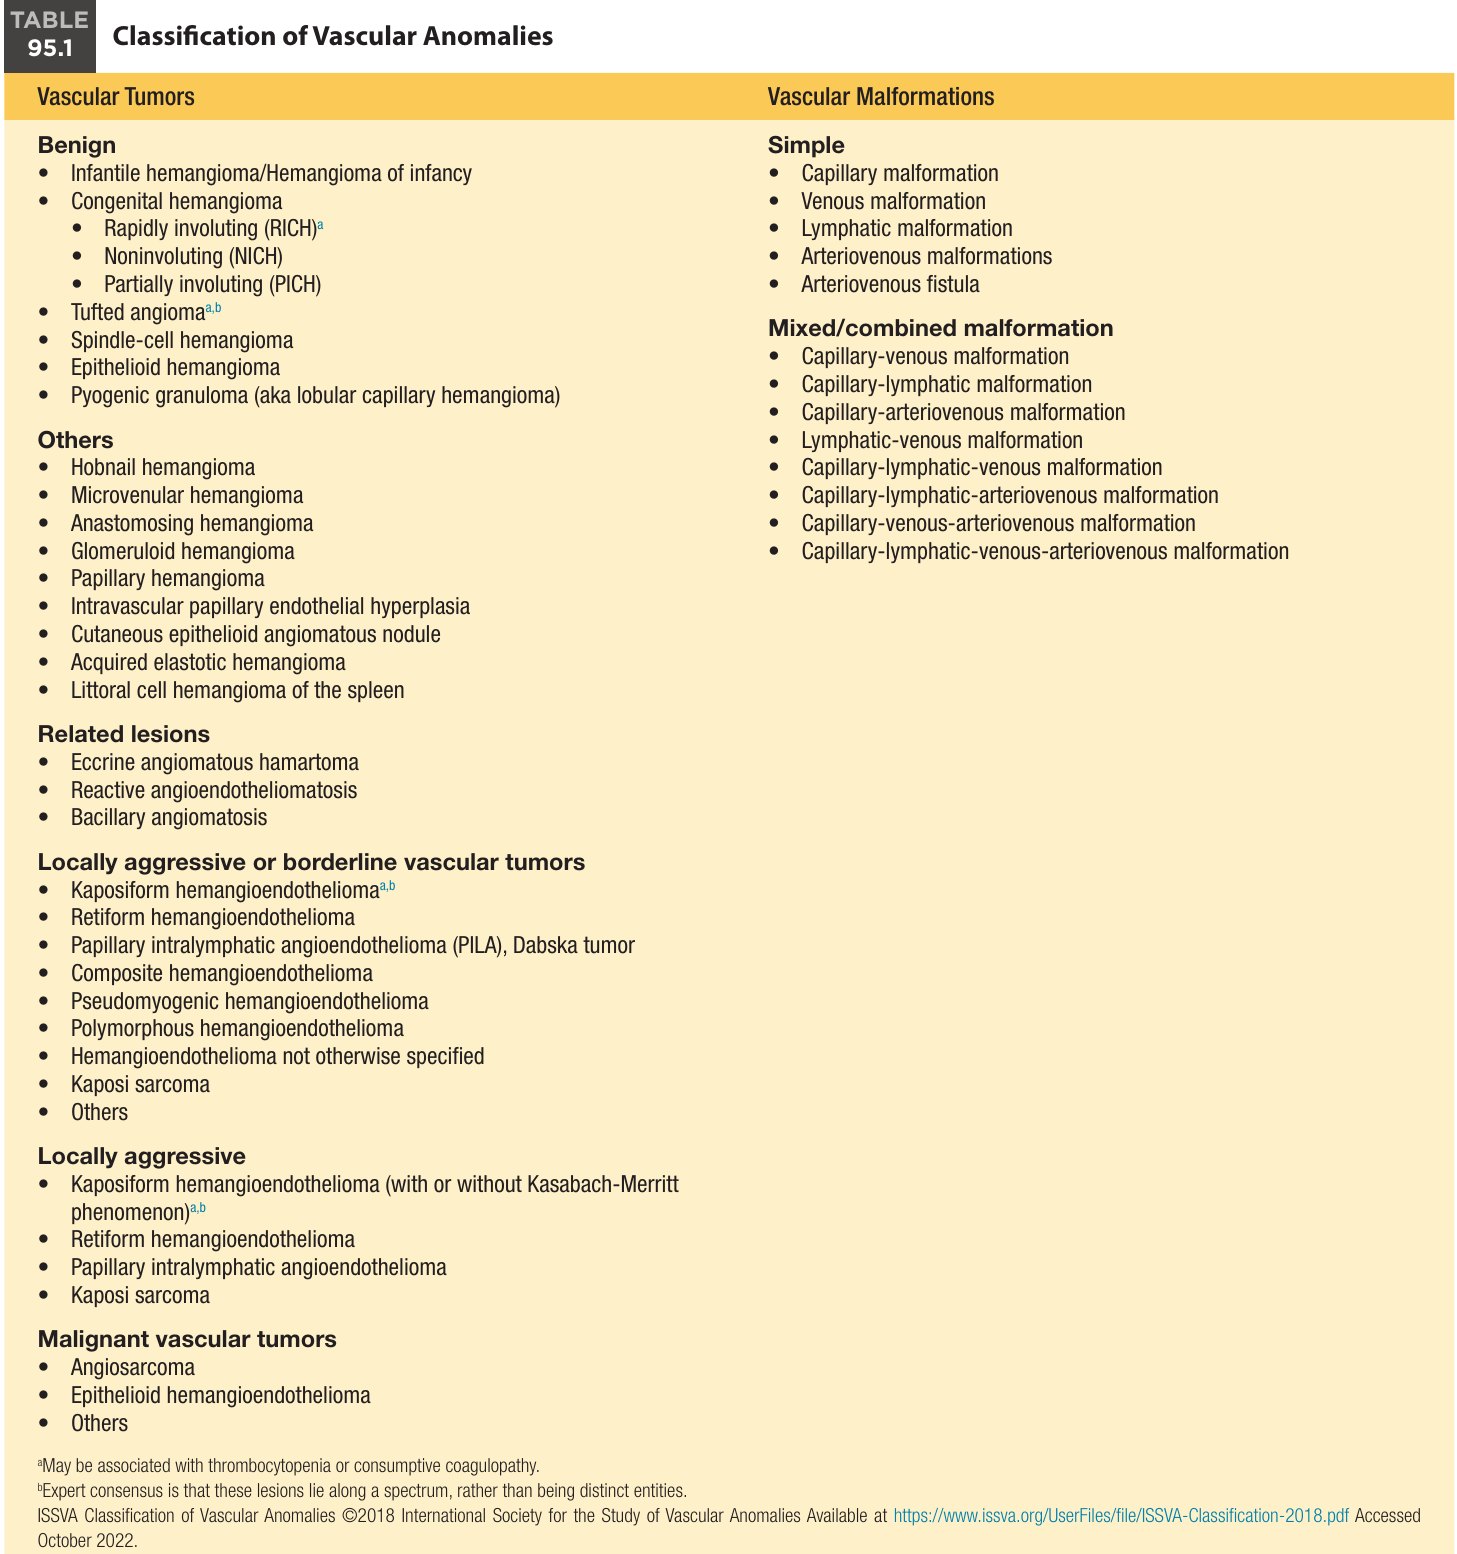
Table 95.1 重點整理
- 良性血管腫瘤:嬰兒血管瘤;先天性血管瘤(快速消退型 RICH、不消退型 NICH、部分消退型 PICH);叢狀血管瘤(tufted angioma);梭形細胞血管瘤(spindle-cell hemangioma);上皮樣血管瘤(epithelioid hemangioma);化膿性肉芽腫(pyogenic granuloma,又稱小葉性微血管血管瘤 lobular capillary hemangioma)。
- 其他:hobnail、microvenular、anastomosing、glomeruloid、papillary 血管瘤,血管內乳頭狀內皮增生(intravascular papillary endothelial hyperplasia),皮膚上皮樣血管瘤樣結節(cutaneous epithelioid angiomatous nodule),後天彈性纖維性血管瘤(acquired elastotic hemangioma),脾臟 littoral cell 血管瘤。
- 相關病灶:小汗腺血管瘤樣缺陷瘤(eccrine angiomatous hamartoma)、反應性血管內皮瘤病(reactive angioendotheliomatosis)、桿菌性血管瘤病(bacillary angiomatosis)。
- 局部侵犯性或交界性:卡波西樣血管內皮瘤(kaposiform hemangioendothelioma, KHE)、retiform 血管內皮瘤、乳頭狀淋巴管內血管內皮瘤(papillary intralymphatic angioendothelioma, PILA;Dabska tumor)、composite、pseudomyogenic、polymorphous 血管內皮瘤、未另分類之血管內皮瘤、卡波西肉瘤(Kaposi sarcoma)及其他。
- 惡性:血管肉瘤(angiosarcoma)、上皮樣血管內皮瘤(epithelioid hemangioendothelioma)及其他。
- 可能合併血小板減少或消耗性凝血病變(標註 a):RICH、叢狀血管瘤、KHE。
- 屬同一光譜(標註 b):叢狀血管瘤與 KHE。
- 單純型畸形:微血管畸形(capillary malformation, CM)、靜脈畸形(venous malformation, VM)、淋巴管畸形(lymphatic malformation, LM)、動靜脈畸形(arteriovenous malformation, AVM)、動靜脈瘻管(arteriovenous fistula)。
- 混合/合併型畸形:微血管-靜脈、微血管-淋巴、微血管-動靜脈、淋巴-靜脈、微血管-淋巴-靜脈、微血管-淋巴-動靜脈、微血管-靜脈-動靜脈,以及微血管-淋巴-靜脈-動靜脈畸形。
血管畸形相關症候群 Syndromes Associated With Vascular Malformations
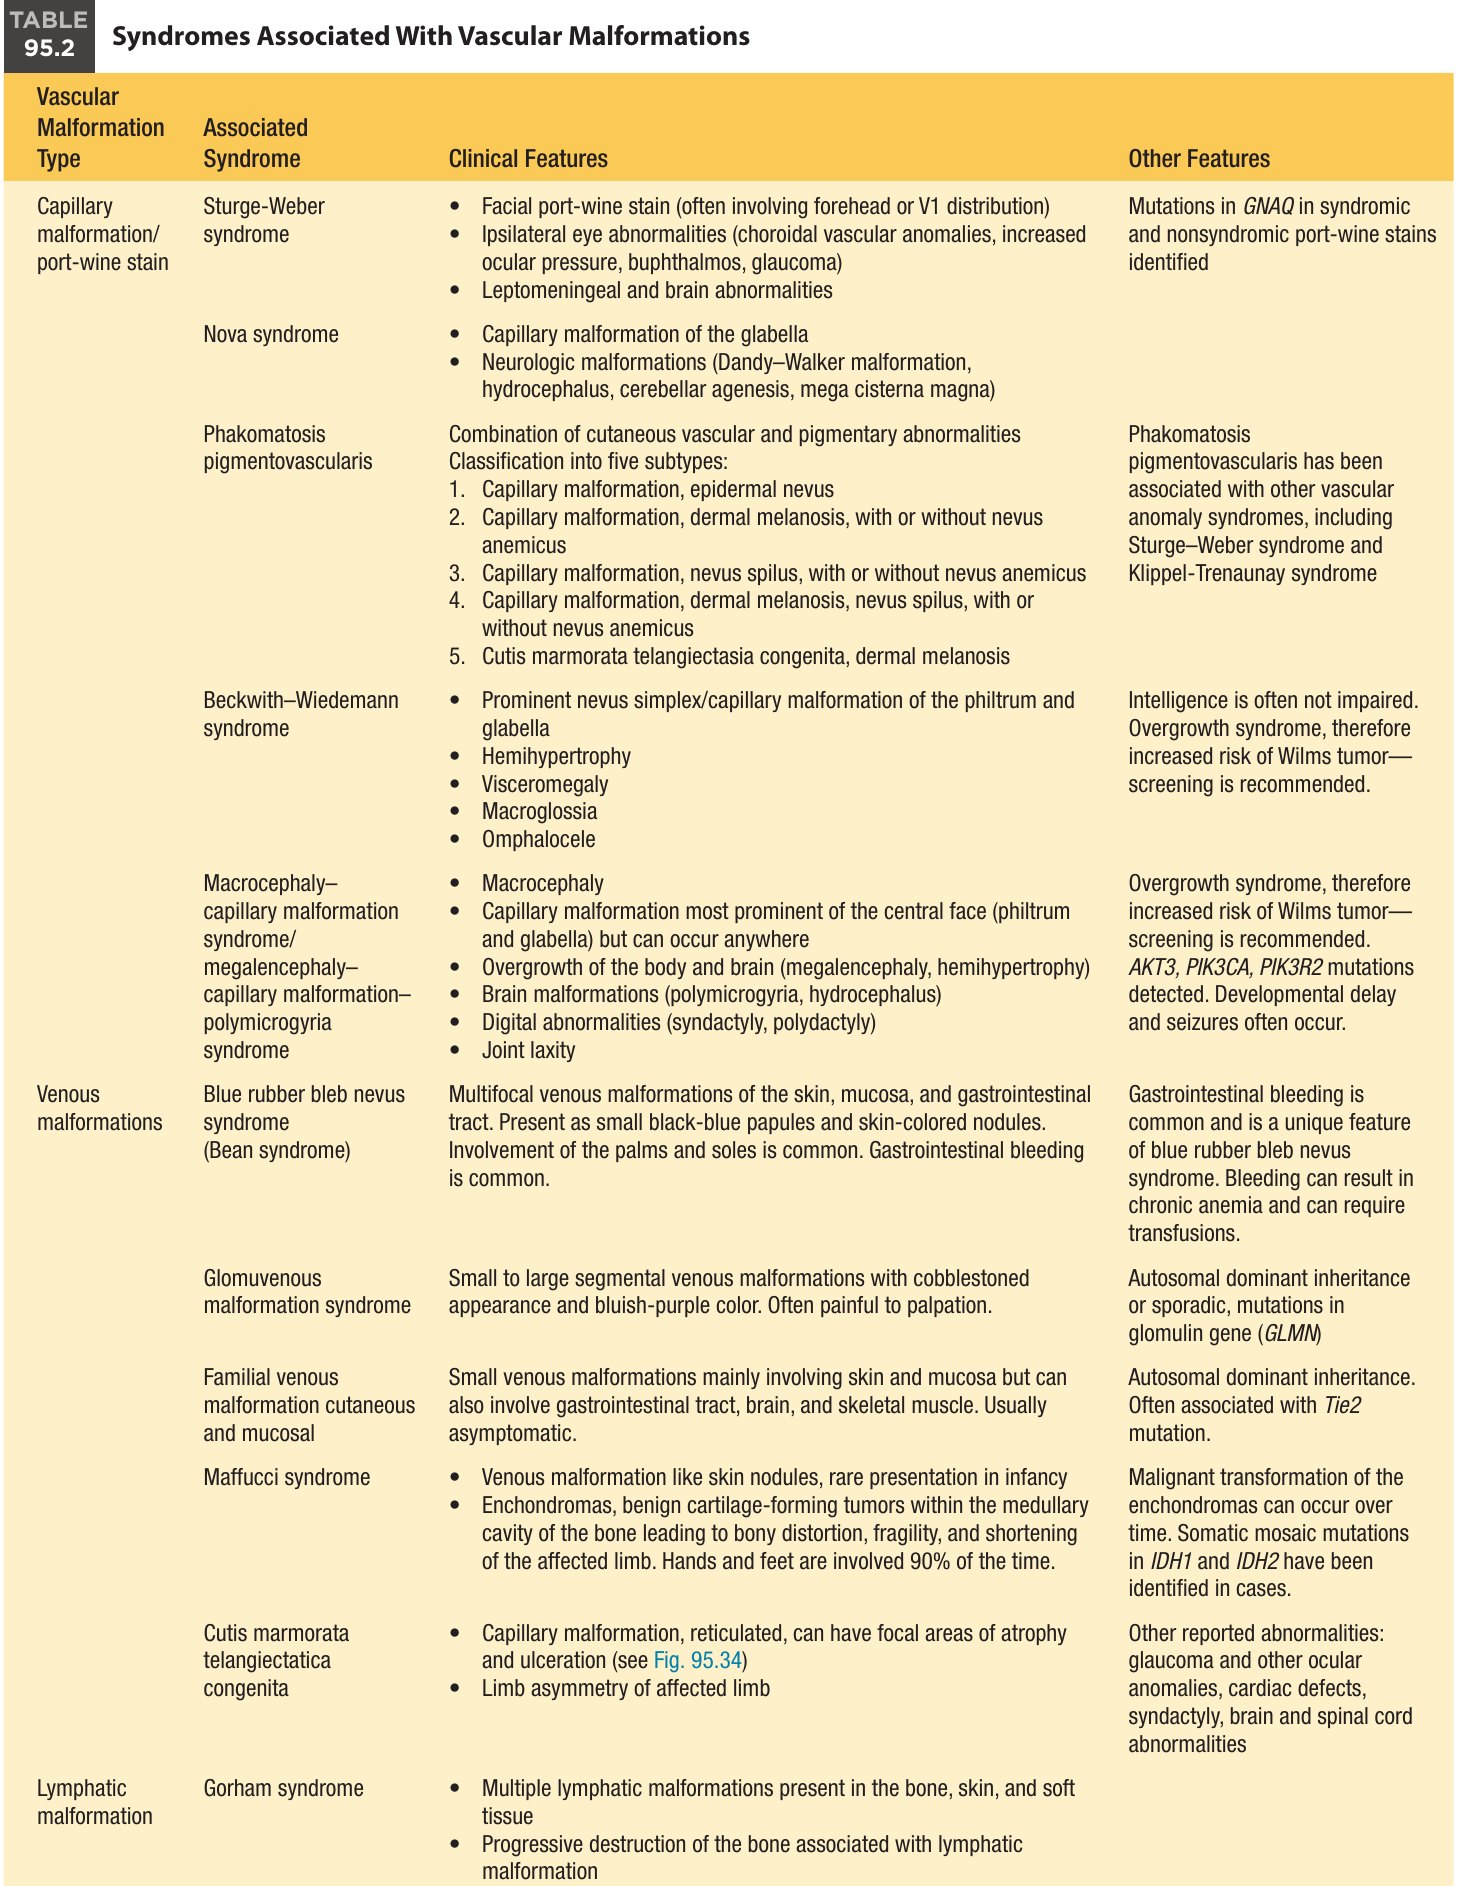
| 症候群 | 臨床特徵 | 其他特徵 |
|---|---|---|
| Sturge-Weber 症候群 | 臉部葡萄酒色斑(常累及前額或 V1 分布);同側眼部異常(脈絡膜血管異常、眼壓升高、牛眼 buphthalmos、青光眼);軟腦膜與腦部異常 | 症候群性與非症候群性葡萄酒色斑皆發現 GNAQ 變異 |
| Nova 症候群 | 眉間(glabella)微血管畸形;神經系統畸形(Dandy-Walker 畸形、水腦、小腦發育不全、巨大枕大池 mega cisterna magna) | — |
| 色素血管性斑痣性錯構瘤病(phakomatosis pigmentovascularis) | 皮膚血管與色素異常並存,分五型:(1) CM+表皮痣;(2) CM+真皮黑色素沉著,有或無貧血痣(nevus anemicus);(3) CM+斑點痣(nevus spilus),有或無貧血痣;(4) CM+真皮黑色素沉著+斑點痣,有或無貧血痣;(5) 先天性毛細血管擴張性大理石樣皮膚+真皮黑色素沉著 | 曾與其他血管異常症候群相關,包括 Sturge-Weber 與 Klippel-Trenaunay 症候群 |
| Beckwith-Wiedemann 症候群 | 人中與眉間明顯的單純痣/微血管畸形;半身肥大;內臟腫大;巨舌;臍膨出 | 智能通常不受損;屬過度生長症候群,Wilms 腫瘤風險增加,建議篩檢 |
| 巨頭-微血管畸形症候群/巨腦-微血管畸形-多小腦回症候群 | 巨頭;微血管畸形以顏面中央(人中、眉間)最明顯,但可出現於任何部位;身體與腦部過度生長(巨腦、半身肥大);腦部畸形(多小腦回、水腦);指趾異常(併指、多指);關節鬆弛 | 過度生長症候群,Wilms 腫瘤風險增加,建議篩檢;可測得 AKT3、PIK3CA、PIK3R2 變異;常有發展遲緩與癲癇 |
| 藍色橡皮皰痣症候群(blue rubber bleb nevus syndrome,Bean 症候群) | 皮膚、黏膜與腸胃道多發性靜脈畸形,呈黑藍色小丘疹及膚色結節;手掌腳掌常受累 | 腸胃道出血常見,是本症的獨特特徵;可造成慢性貧血並需輸血 |
| 球靜脈畸形症候群(glomuvenous malformation syndrome) | 小到大的節段性靜脈畸形,呈鵝卵石狀、藍紫色;觸診常痛 | 體染色體顯性或散發,GLMN(glomulin)基因變異 |
| 家族性皮膚黏膜靜脈畸形 | 小型靜脈畸形,主要在皮膚與黏膜,也可累及腸胃道、腦與骨骼肌;通常無症狀 | 體染色體顯性;常與 Tie2 變異相關 |
| Maffucci 症候群 | 靜脈畸形樣皮膚結節,嬰兒期少見;內生軟骨瘤(enchondroma,骨髓腔內良性成軟骨腫瘤),造成患肢骨骼變形、脆弱與縮短;手腳受累佔 90% | 內生軟骨瘤隨時間可惡性轉化;部分病例發現體細胞嵌合 IDH1、IDH2 變異 |
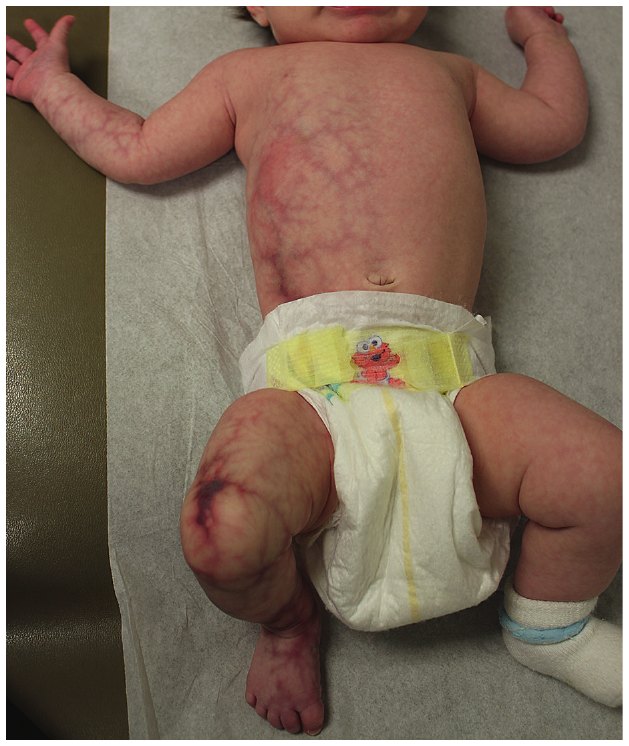
| 先天性毛細血管擴張性大理石樣皮膚(cutis marmorata telangiectatica congenita) | 網狀微血管畸形,可有局部萎縮與潰瘍(Fig. 95.34);患肢不對稱 | 其他報告的異常:青光眼及其他眼部異常、心臟缺損、併指、腦與脊髓異常 |
| Gorham 症候群 | 骨、皮膚與軟組織多發性淋巴管畸形;伴隨淋巴管畸形的進行性骨質破壞 | — |
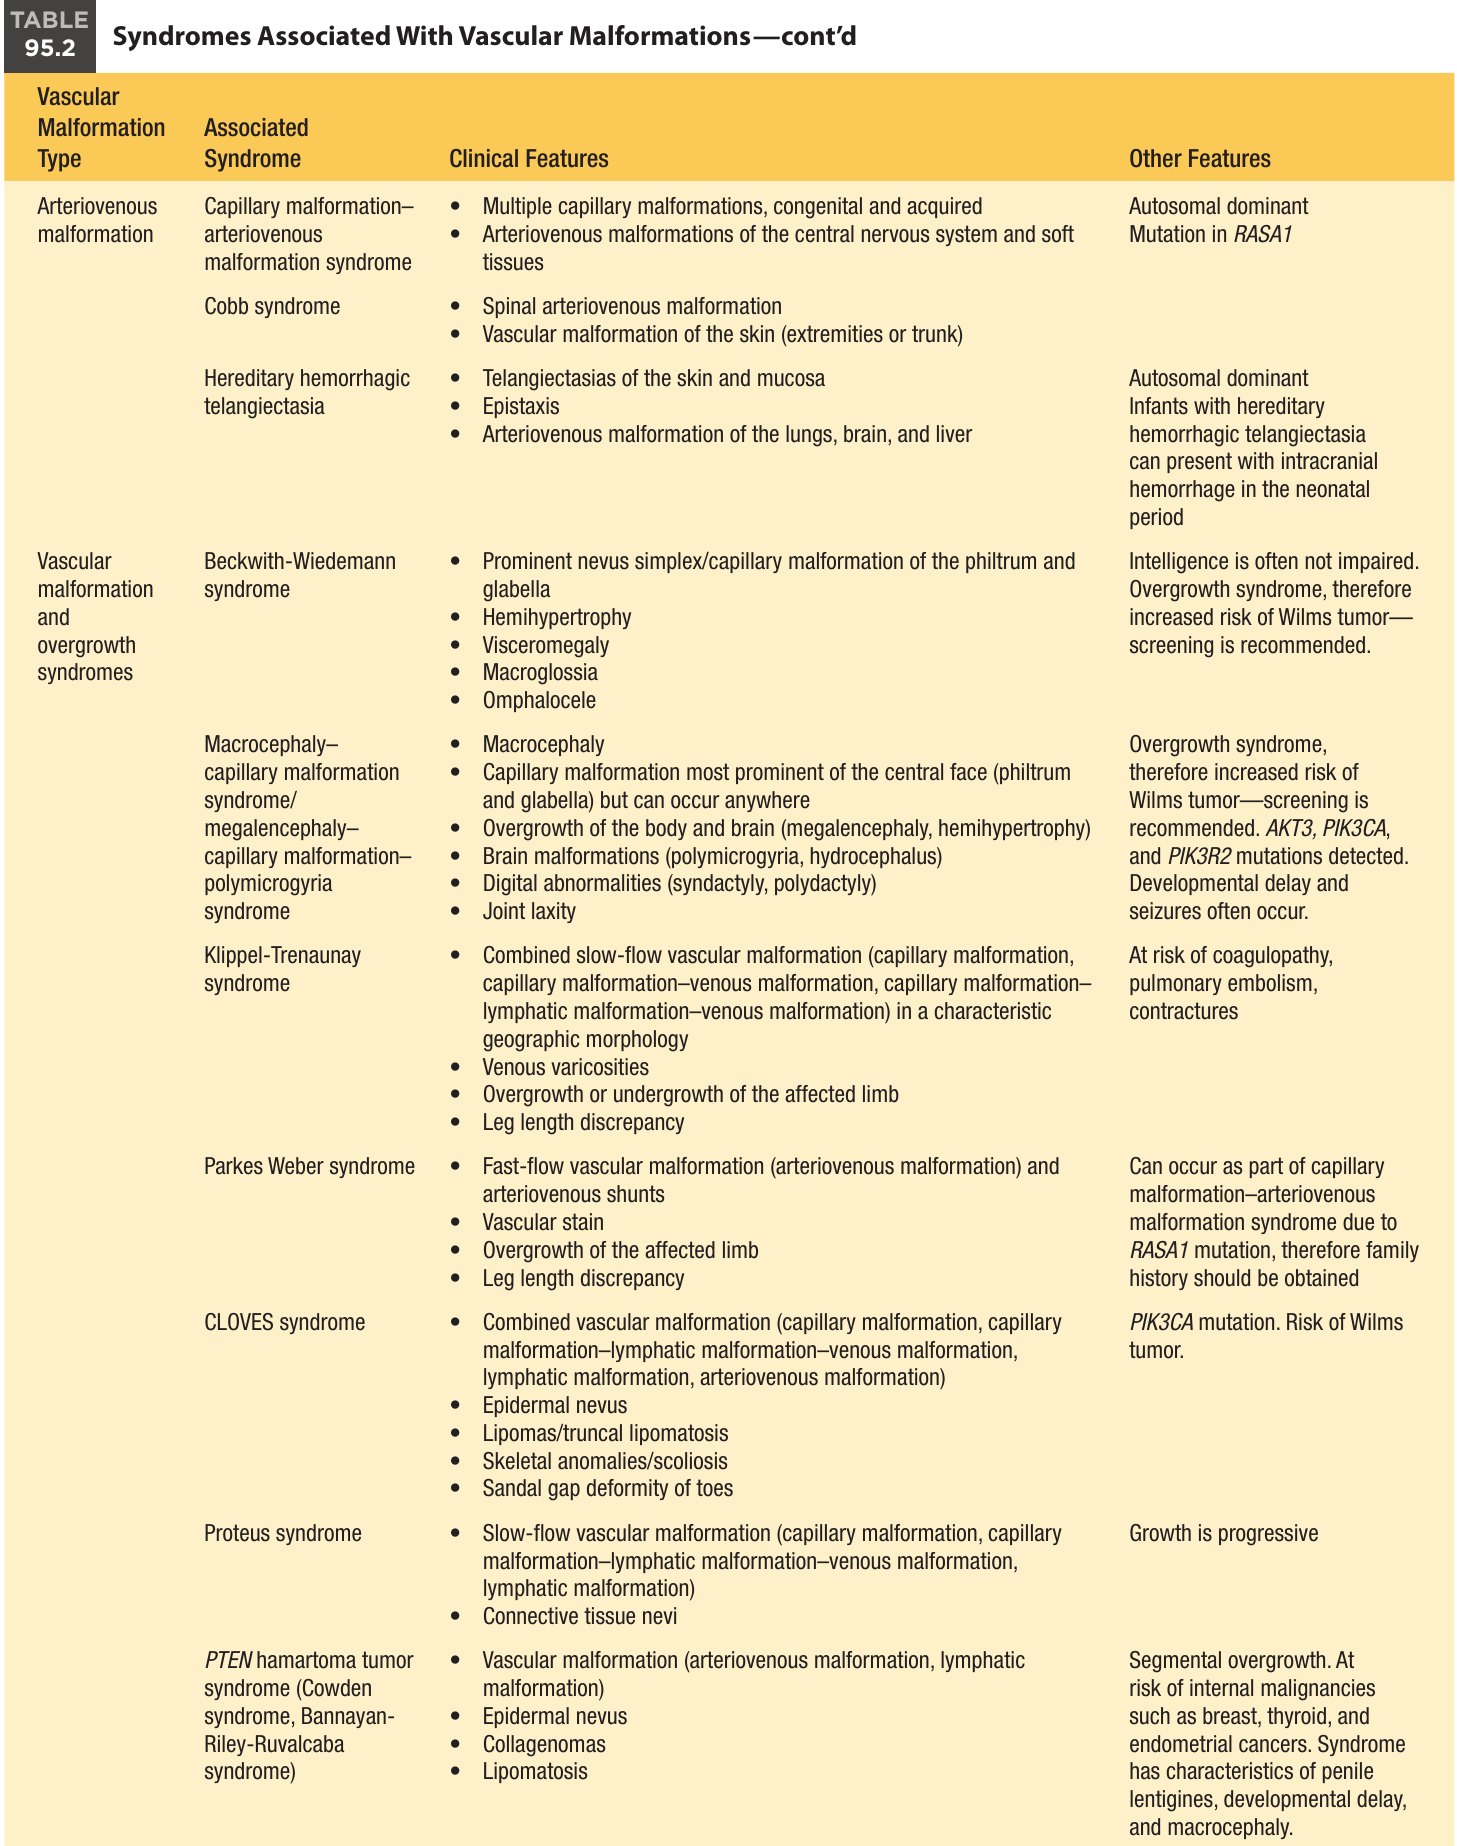
| 症候群 | 臨床特徵 | 其他特徵 |
|---|---|---|
| 微血管畸形-動靜脈畸形症候群(CM-AVM) | 多發性微血管畸形(先天與後天皆有);中樞神經與軟組織的 AVM | 體染色體顯性;RASA1 變異 |
| Cobb 症候群 | 脊髓 AVM;皮膚血管畸形(四肢或軀幹) | — |
| 遺傳性出血性微血管擴張症(hereditary hemorrhagic telangiectasia) | 皮膚與黏膜微血管擴張;鼻出血;肺、腦、肝 AVM | 體染色體顯性;嬰兒可於新生兒期以顱內出血表現 |
| Klippel-Trenaunay 症候群 | 合併型慢流速血管畸形(CM、CM-VM、CM-LM-VM),呈特徵性地圖樣形態;靜脈曲張;患肢過度生長或生長不足;腿長不等 | 有凝血病變、肺栓塞與攣縮的風險 |
| Parkes Weber 症候群 | 快流速血管畸形(AVM)與動靜脈分流;血管斑;患肢過度生長;腿長不等 | 可作為 RASA1 變異所致 CM-AVM 症候群的一部分,因此應詢問家族史 |
| CLOVES 症候群 | 合併型血管畸形(CM、CM-LM-VM、LM、AVM);表皮痣;脂肪瘤/軀幹脂肪瘤病;骨骼異常/脊柱側彎;足趾涼鞋縫畸形(sandal gap deformity) | PIK3CA 變異;有 Wilms 腫瘤風險 |
| Proteus 症候群 | 慢流速血管畸形(CM、CM-LM-VM、LM);結締組織痣 | 生長呈進行性 |
| PTEN 缺陷瘤腫瘤症候群(Cowden 症候群、Bannayan-Riley-Ruvalcaba 症候群) | 血管畸形(AVM、LM);表皮痣;膠原瘤(collagenoma);脂肪瘤病 | 節段性過度生長;有乳房、甲狀腺、子宮內膜等內臟惡性腫瘤風險;特徵為陰莖雀斑樣痣、發展遲緩與巨頭 |
- 表中過度生長症候群另列出 Beckwith-Wiedemann 症候群與巨頭-微血管畸形症候群,內容與前表相同。
血管腫瘤 Vascular Tumors
嬰兒血管瘤:流行病學 Infantile Hemangiomas—Epidemiology
- 嬰兒血管瘤(infantile hemangioma, IH)是嬰兒期最常見的軟組織腫瘤。
- 發生率:足月新生兒 4% 到 5%;出生體重低於 1000 g 的早產兒,報告可達 23%。
- 族群差異:女性較多(高 2.3 到 2.9 倍),白人較多。
- 最重要的危險因子是低出生體重:出生體重每減少 500 g,風險增加 40%。
- 其他危險因子:早產、多胎妊娠、子癲前症、胎盤異常、高齡產婦、體外受精。
嬰兒血管瘤:臨床特徵 Clinical Features
自然病程
IH 的生長模式獨特,足月兒與早產兒相似。
- 出生時不存在或幾乎看不出來。
- 出生後最初幾週出現前驅病灶:蒼白的血管收縮區、微血管擴張性紅斑,或「瘀青樣」區域(Fig. 95.1)。
- 潛伏期 1 到 3 週多數血管瘤在短暫潛伏後開始快速增生。
- 出生後 3 個月內快速生長期,大部分生長發生在 5 到 8 週齡;至多 80% 的 IH 在 3 個月齡時已完成生長。
- 至 9 到 12 個月齡快速期後仍可較緩慢地生長。
- 之後相對穩定,接著自發消退。
- 4 歲時消退歷時多年,約 90% 的消退於 4 歲時可見。
- 生長的特點是在預先界定的區域內增加體積,而非其他腫瘤較典型的真正放射狀生長。
- 消退徵象:鮮紅色轉暗為較紫的顏色,並出現由中央向外擴散的灰白色變化。
- 3 個月齡以下嬰兒若出現白色變化,有時是即將潰瘍的標記。
- 消退不等於皮膚完全恢復正常:可殘留微血管擴張、解剖變形(臉部最明顯)及永久質地改變,包括殘餘纖維脂肪組織,以及彈性纖維流失造成皮膚鬆弛與細皺紋。曾潰瘍的血管瘤也可留下永久疤痕。
生長極少或無生長的 IH(Abortive Hemangiomas)
- 增生是 IH 的關鍵特徵,但不是絕對的定義條件。
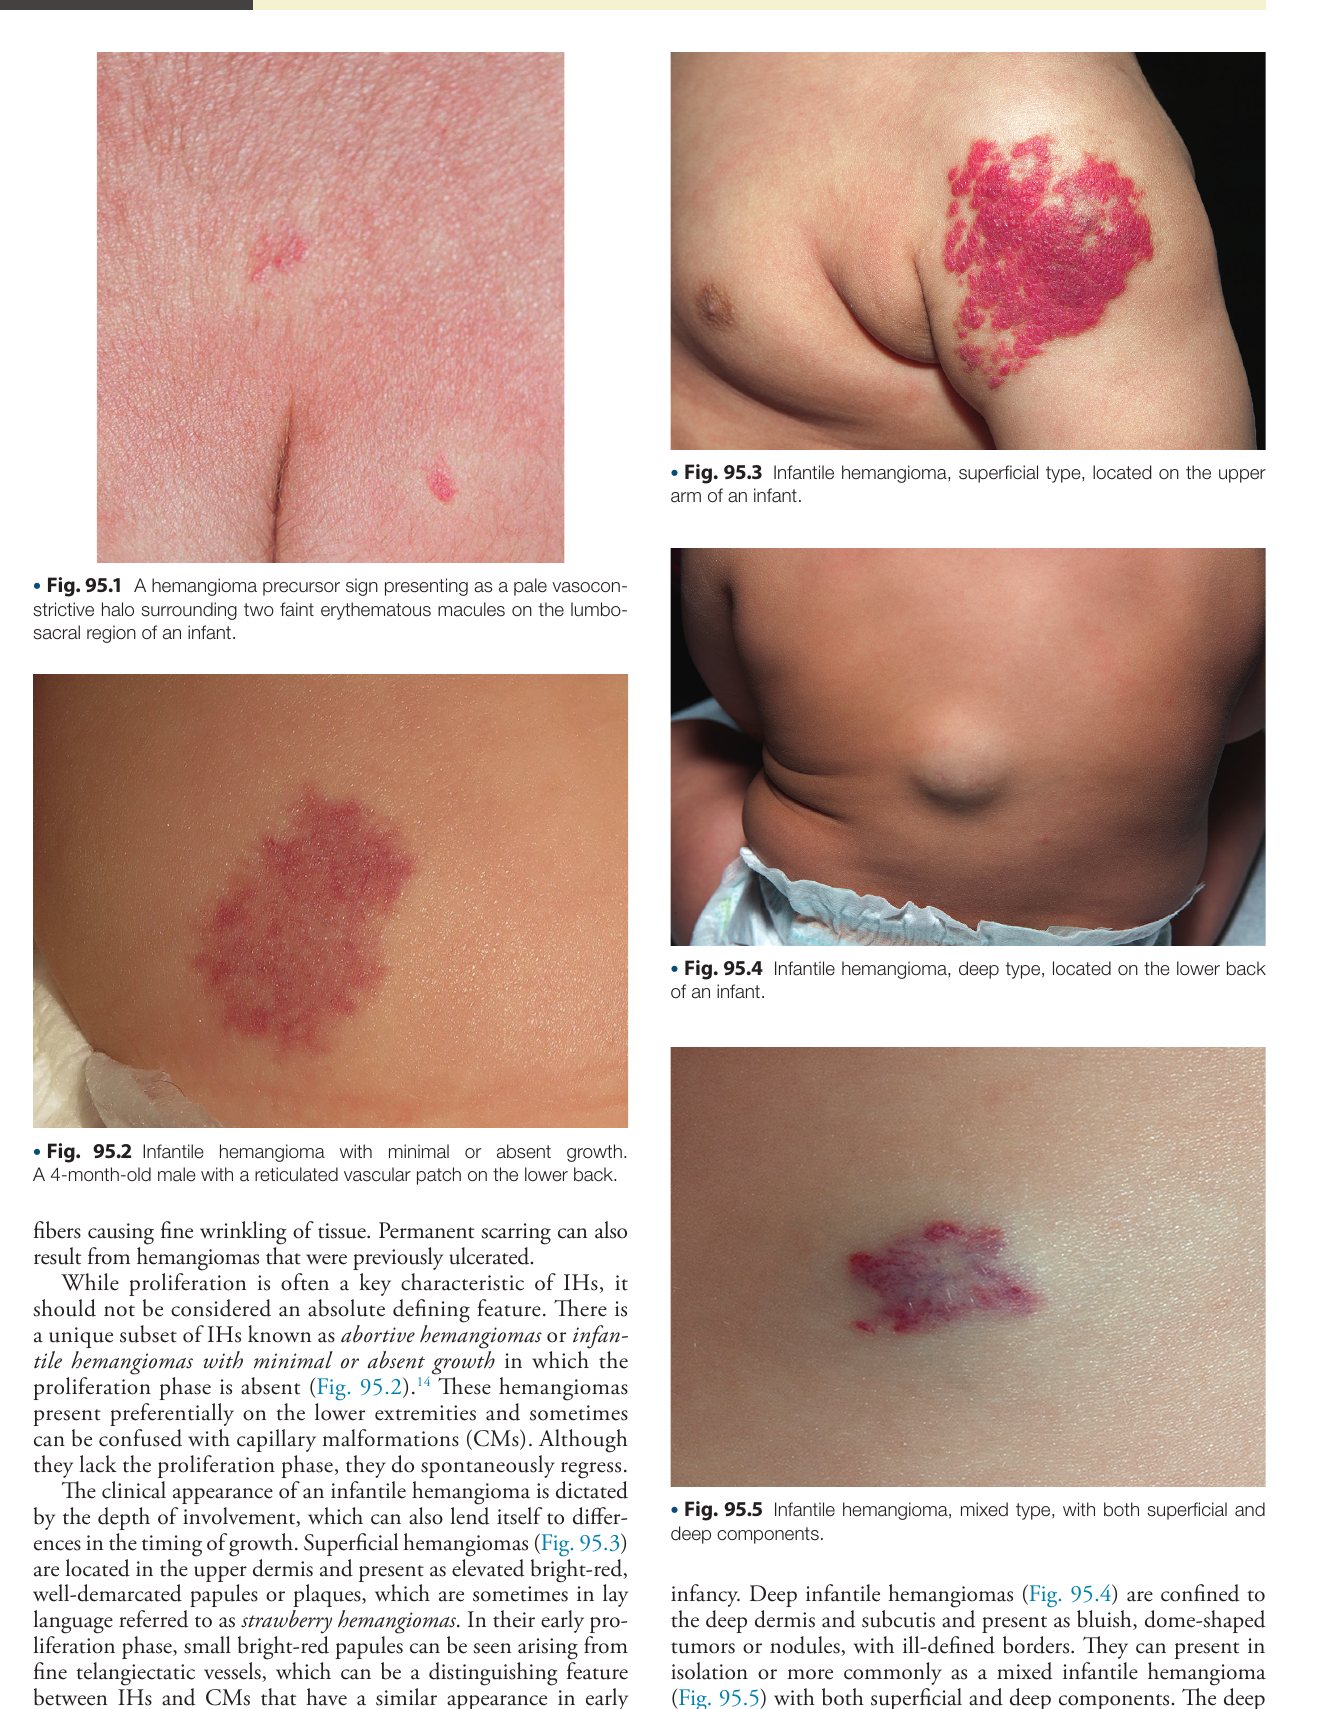
- 有一獨特亞群稱為 abortive hemangiomas,或 infantile hemangiomas with minimal or absent growth,沒有增生期(Fig. 95.2)。
- 好發於下肢,有時會與微血管畸形(CM)混淆。
- 雖無增生期,仍會自發消退。
依深度分型
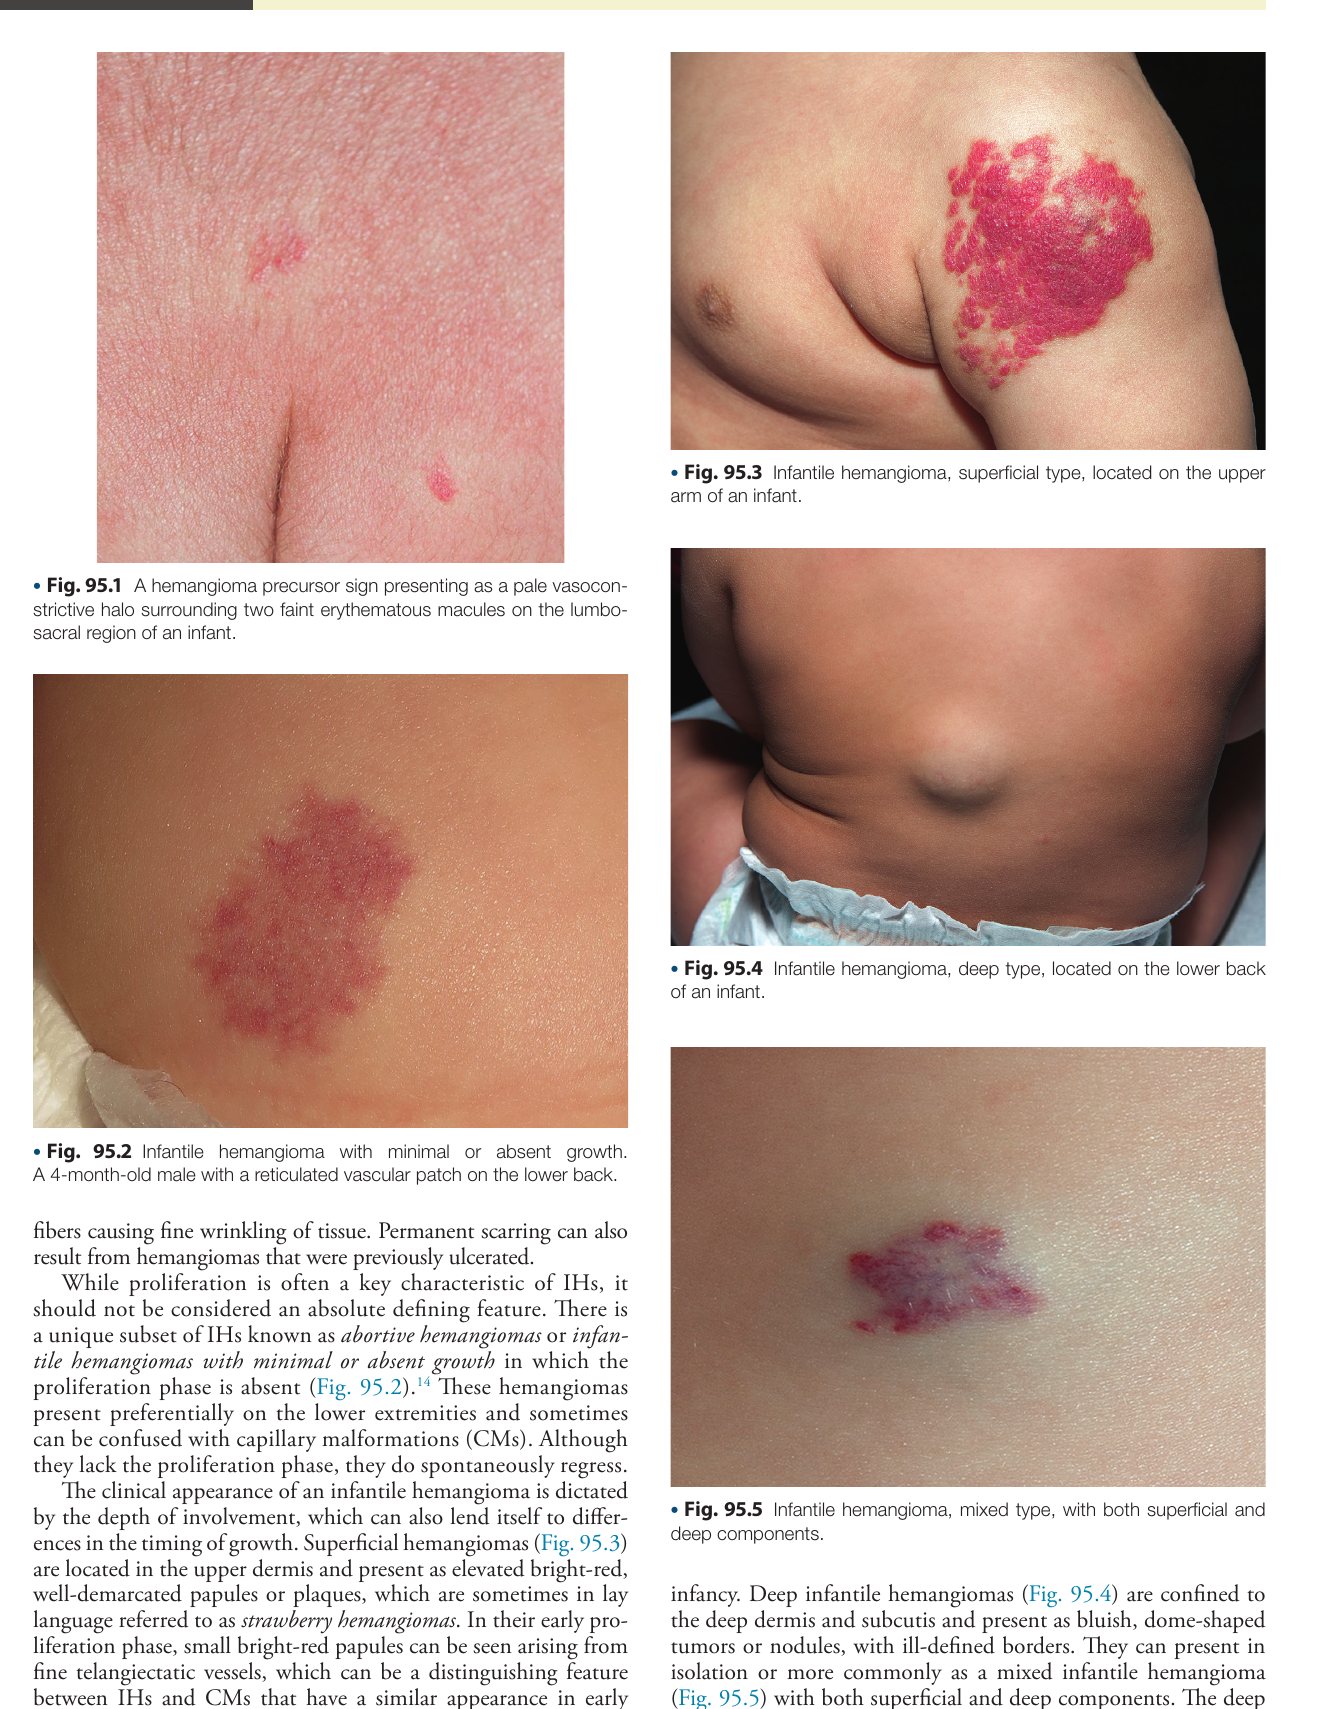
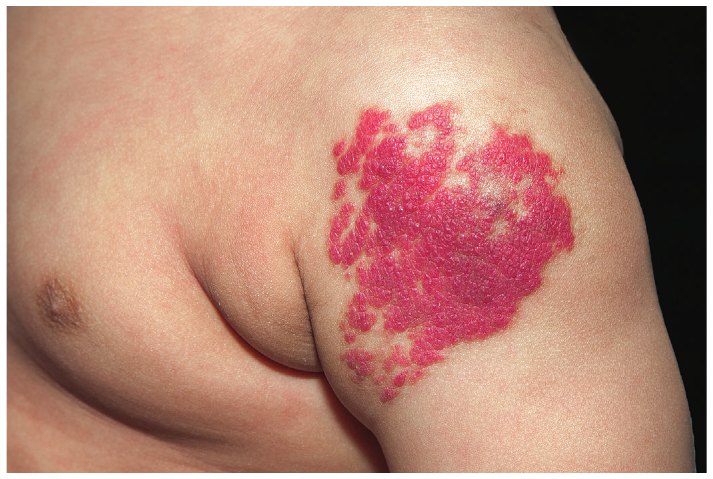
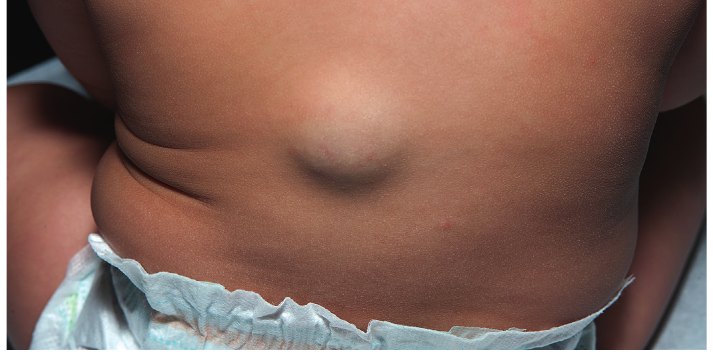
IH 的外觀取決於侵犯深度,深度也影響生長時序。
| 類型 | 位置 | 外觀 | 重點 |
|---|---|---|---|
| 表淺型(superficial) | 上真皮層 | 隆起、鮮紅、邊界清楚的丘疹或斑塊;俗稱草莓血管瘤(strawberry hemangioma) | 早期增生期可見細小微血管擴張上長出鮮紅小丘疹,可用來區分外觀相近的早期 CM |
| 深層型(deep) | 真皮深層與皮下 | 藍色、圓頂狀腫瘤或結節,邊界不清 | 可單獨出現 |
| 混合型(mixed) | 同時具表淺與深層成分 | — | 較單純深層型常見 |
- IH 的深層成分生長模式不同:出現較晚,約在 2 到 3 個月齡;生長時間較長,有時甚至持續數年。
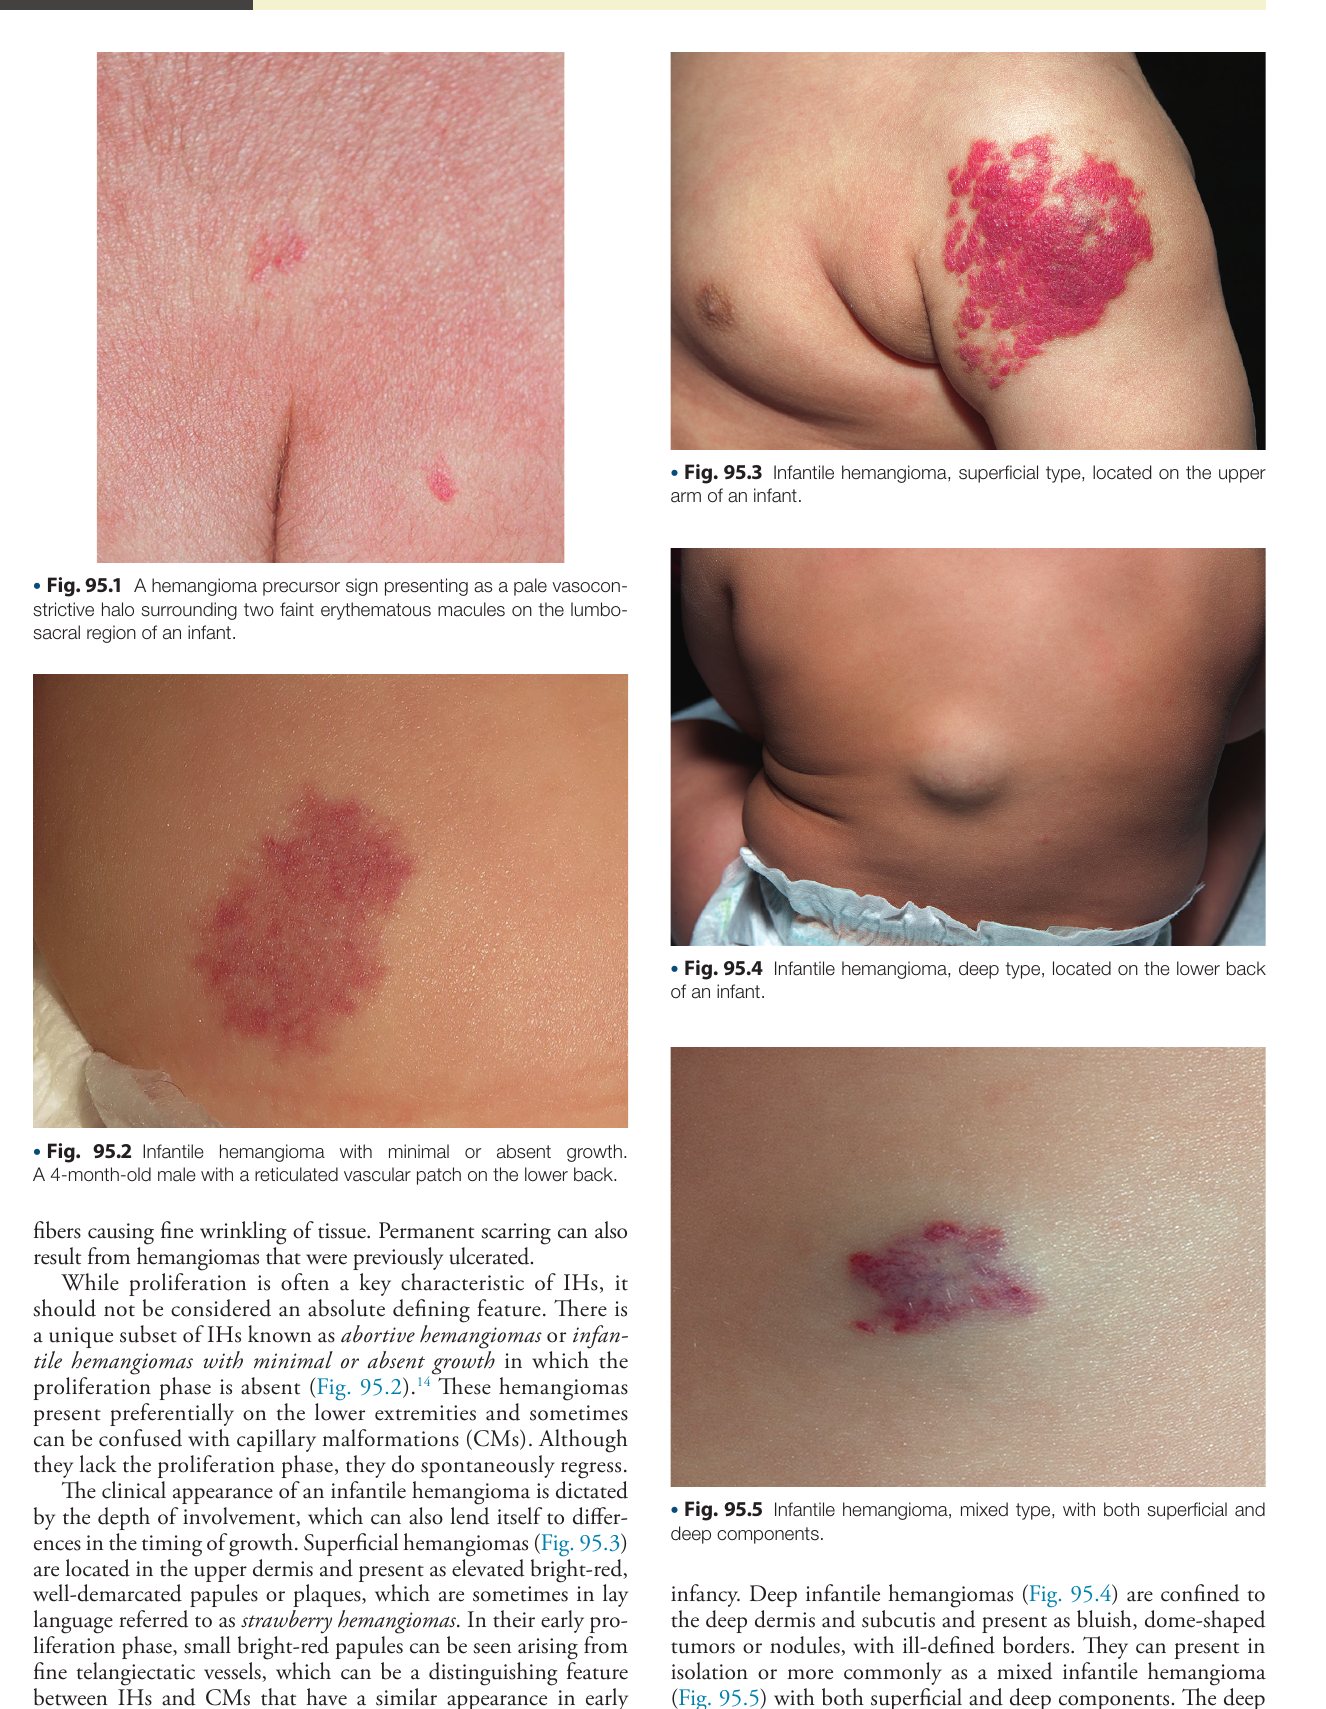
依形態與範圍:局灶型與節段型
- 局灶型(focal):看起來由單一點長出。
- 節段型(segmental):被認為源自胚胎發育單位或基板(placode),皮膚分布與這些發育單位相對應。
- 節段型有合併異常與症候群的風險;與深層 IH 一樣,有時生長期延長,罕見情況下可持續數年。
- 大型臉部或頭皮血管瘤:應評估 PHACE 症候群(posterior fossa abnormalities, infantile hemangioma, arterial abnormalities, coarctation of the aorta, eye abnormalities)。可合併中線缺陷,如臍上縫(supraumbilical raphe)與胸骨裂(sternal cleft),因此有時稱 PHACES。
- 會陰血管瘤或腰薦區節段型血管瘤:應評估潛在脊椎與泌尿生殖異常,可能為下列症候群:
- LUMBAR:lower body hemangioma, urogenital abnormalities, ulceration, myelopathy, bony deformities, anorectal malformations, renal abnormalities。
- SACRAL:spinal dysraphism, anogenital abnormalities, cutaneous, renal and urologic abnormalities, associated with angioma of the lumbosacral localization。
- PELVIS:perineal hemangioma, external genitalia malformations, lipomyelomeningocele, vesicorenal abnormalities, imperforate anus, skin tag。
出血與 KMP 的澄清
- 家長常擔心出血,可向其保證嚴重出血很少發生。
- 過去認為大型 IH 與凝血病變及 KMP 有關,但現已顯示 KMP 不會發生於 IH,只見於其他血管腫瘤,如叢狀血管瘤與卡波西樣血管內皮瘤。
嬰兒血管瘤:致病機轉 Pathogenesis
- IH 由血管新生(vasculogenesis)與血管增生(angiogenesis)失調所致。起始因素有多種假說,尚無單一統一的原因,但缺氧很可能扮演重要角色。
- 內皮幹/前驅細胞來源:有強力證據支持。從 IH 組織分離 CD133+ 內皮前驅細胞並注入裸鼠,可形成具 IH 獨特免疫組織化學與生長特徵的腫瘤。
- 單株性:從 IH 分離的內皮細胞具單株性,提示腫瘤由調控內皮增生的一個或多個基因體細胞變異造成。
- 獨特標記:IH 內皮細胞表現 glucose transporter 1(GLUT1)、merosin 與 Lewis Y 抗原,胎盤內皮細胞也表現這些標記,但其他腫瘤或血管畸形沒有。
- 組織學:細胞密度增加,形成小型竇狀血管通道。
- 胎盤假說:有人提出 IH 可能來自異位胎盤組織,依據是兩者內皮細胞特徵相似、生命週期相近。低出生體重兒 IH 風險增加,尤其母親有子癲前症或前置胎盤時,兩者都與胎盤缺氧相關,也被視為支持此連結的證據。
- 缺氧:很可能是重要的觸發訊號。子宮內缺氧是局灶型血管瘤的危險因子,動脈異常造成的區域性缺氧是節段型血管瘤的危險因子。
推測的分子路徑
- 缺氧壓力作為觸發訊號。
- 經 hypoxia-inducible factor α 路徑,使血管內皮生長因子(vascular endothelial growth factor)過度表現。
- 胎兒組織中的 CD133+ 內皮前驅細胞增生,並分化為未成熟內皮細胞,以及周細胞(pericyte)、樹突細胞與具成脂潛能的間質細胞。
- 成脂潛能可能在消退期發揮作用,此時血管被纖維脂肪組織取代。消退期內皮細胞也表現凋亡標記 caspases。
嬰兒血管瘤:診斷 Diagnosis
- 多數情況可憑臨床外觀與特徵性演變診斷;偏離典型者才形成診斷難題。
- 都卜勒超音波:容易執行,可能有助於區分 IH 與低流速畸形或非血管性腫瘤。
- MRI 或血管攝影:大型或阻塞性病灶(如眼部、上呼吸道)可能需要,用來界定範圍或相關異常(如 PHACE、LUMBAR 症候群)。
- 皮膚切片:可診斷模仿血管性胎記的非血管性腫瘤,例如毛母質瘤(pilomatricoma)、幼年黃色肉芽腫(juvenile xanthogranuloma, JXG)、蘭格漢氏細胞組織球增生症(Langerhans cell histiocytosis)、嬰兒肌纖維瘤病(infantile myofibromatosis)、橫紋肌肉瘤(rhabdomyosarcoma)。
- GLUT1 染色:對 IH 高度選擇性且具特異性,可與其他血管腫瘤區分。GLUT1 也表現於血腦障壁與胎盤組織,但未見於其他血管腫瘤,包括先天性血管瘤;對非典型表現特別有幫助。
- 先天性血管瘤(NICH、RICH、PICH)為 GLUT1 陰性。
嬰兒血管瘤:併發症 Complications
多數 IH 無併發症且自發消退,不需介入;約 10% 到 15% 會出現需要治療的併發症。
局部併發症:潰瘍 Ulceration
- 最常見的併發症,可見於至多 30% 的病例(Fig. 95.6),造成明顯疼痛不適,並在潰瘍區留下永久疤痕。
- 好發時機有二:快速增生期之前(可為血管瘤的初發表現),或生長期末(通常約 4 個月齡)。
- 機轉:確切機轉不明,一般認為與組織缺氧有關,即腫瘤長得超過血液供應。
- 較常見於:大型血管瘤、節段分布、同時具表淺與深層成分的混合形態。
- 高風險部位:摩擦或長期潮濕處,如下唇、頸部、皺褶處、肛門生殖區與尿布區。將近三分之一的潰瘍性血管瘤位於尿布區。
- 治療:所有潰瘍性血管瘤都受益於局部傷口照護,且合併治療優於單一治療。選項包括:
- 局部 brimonidine 0.2% 或 timolol 0.5%。
- 局部抗生素 mupirocin 或 metronidazole。
- 脈衝染料雷射(pulsed dye laser)。
- 全身性 propranolol。
- 局部止痛劑可減輕疼痛與不適。
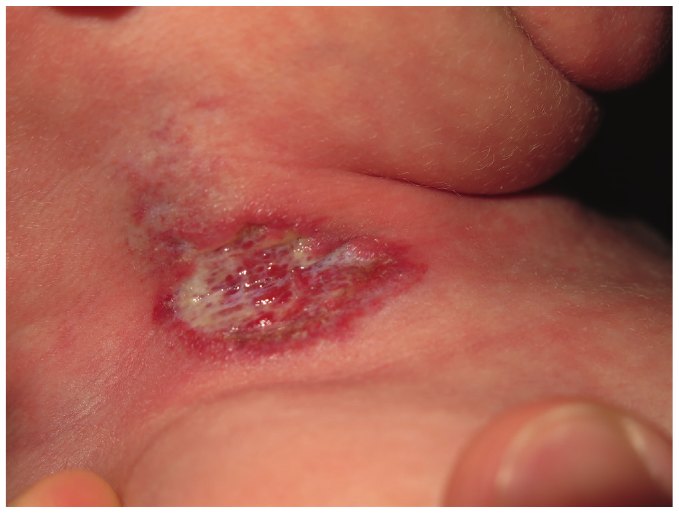
局部併發症:外觀缺損 Disfigurement
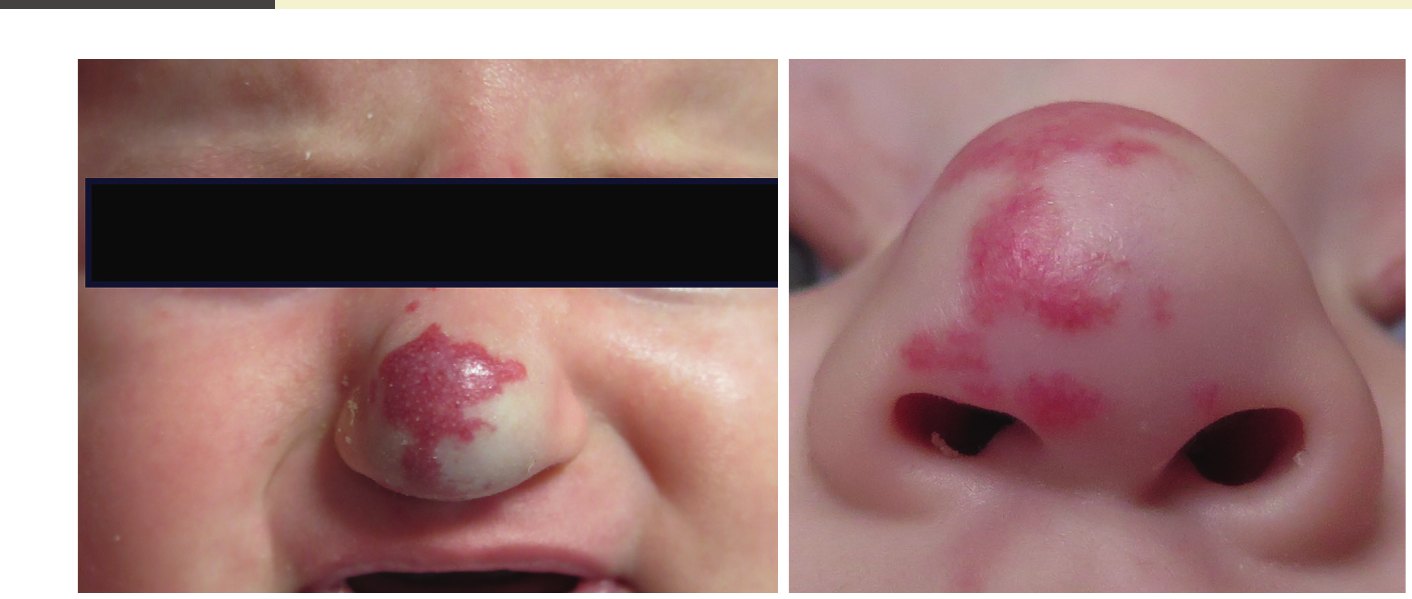
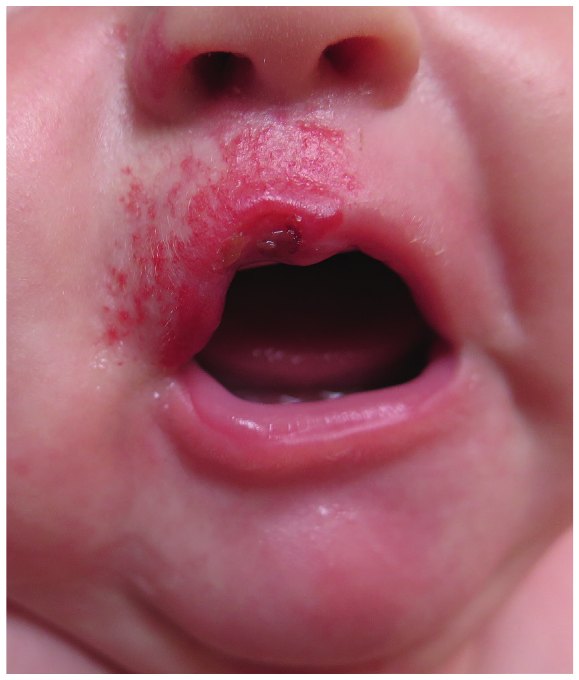
- 除了暫時性的外觀缺損(顏面中央血管瘤)外,大型血管瘤及表淺成分明顯者,可使患兒留下永久疤痕。
- 鼻尖:有形成球狀鼻尖或「Cyrano」畸形的風險(Fig. 95.7),原因是增生期鼻翼軟骨被撐開。早期開始 propranolol 可保留鼻部輪廓;若持續變形,可能需手術減積(debulking)。
- 唇部:有變形及破壞唇部自然輪廓的風險,且潰瘍與永久疤痕風險高(Fig. 95.8)。
- 胸部:女嬰胸部中央大型血管瘤或累及乳房組織者,可相當影響外觀,部分病例造成永久性乳房發育不全(Fig. 95.9)。
- 單就外觀缺損,即使不影響功能,在某些情況下也是藥物治療的合理適應症,應予考慮。消退不保證皮膚完全恢復,可能對家庭與病人造成終身的心理社會與情緒後遺症。
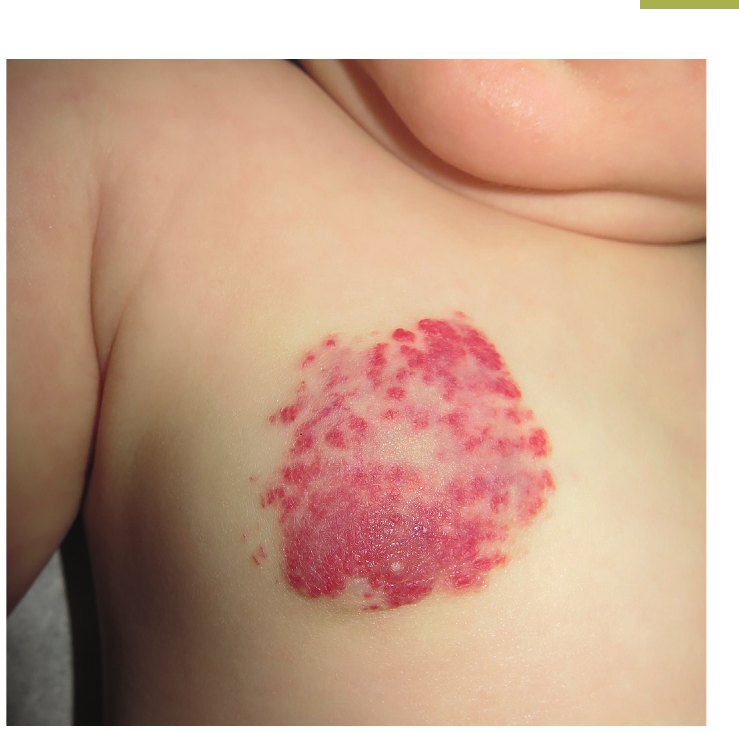
功能性併發症:眼周血管瘤 Periocular Hemangiomas
- 位於眼瞼或眼眶周圍者有視力受損風險,嚴重時可導致弱視。
- 弱視機轉:直接壓迫眼球造成散光或近視;或因體積大而遮蔽視軸,或造成斜視。
- 眼眶周圍較大型及節段型血管瘤的眼部併發症風險最高。
- 深層球後 IH:可表現突眼,也可造成斜視與視力變化。
- 深層與混合型:也可造成淚管阻塞與暴露性角膜病變。
- 積極、早期開始治療,並由兒童眼科醫師評估,有助於預防部分併發症。可能需要 MRI 等影像評估範圍或深層成分。
功能性併發症:耳部血管瘤 Auricular Hemangiomas
- 耳部 IH 有耳廓變形、軟骨破壞、潰瘍、潰瘍時可能感染,以及可能影響聽力的高風險。
- 此區節段型血管瘤併發症率較高,並可能有感音性與傳導性聽力喪失風險。
可能危及生命:呼吸道血管瘤 Airway Hemangiomas
- IH 造成呼吸道阻塞是危及生命的併發症,需立即評估與治療。可伴或不伴皮膚 IH。
- 最高風險:「鬍鬚分布」(beard distribution),特別是左或右耳前區、下巴、下唇與頸前。
- 這些部位中有 4 處以上受累,有症狀呼吸道血管瘤風險為 63%。
- 鬍鬚分布的病灶越多,呼吸道受累風險越高。
- 累及臉部第 3 節段的節段型血管瘤,呼吸道受累風險為 29%。
- 臨床表現:最常於 6 到 12 週齡出現,表現為雙相喘鳴(biphasic stridor)或沙啞、哮吼樣哭聲。
- 部位:聲門下最常見,也可累及口腔、口咽、下咽、喉及上氣管。
- 處置:轉介兒童耳鼻喉科評估呼吸道,並立即開始全身性治療。依範圍可能需合併多種內外科治療,包括 propranolol、口服與病灶內類固醇、vincristine、干擾素 α(interferon alpha)、手術切除與雷射。
可能危及生命:肝血管瘤 Hepatic Hemangiomas
- 肝臟 IH 可能導致嚴重併發症,如鬱血性心衰竭與消耗性甲狀腺功能低下(consumptive hypothyroidism)。
- 皮膚 IH 5 個以上(任何大小、任何部位,Fig. 95.10)者應篩檢肝臟 IH。
- 研究顯示,皮膚血管瘤 5 個以上者 16% 有肝血管瘤證據,少於 5 個者則無。
- 大型或節段型 IH 的肝臟 IH 風險似乎沒有較高。
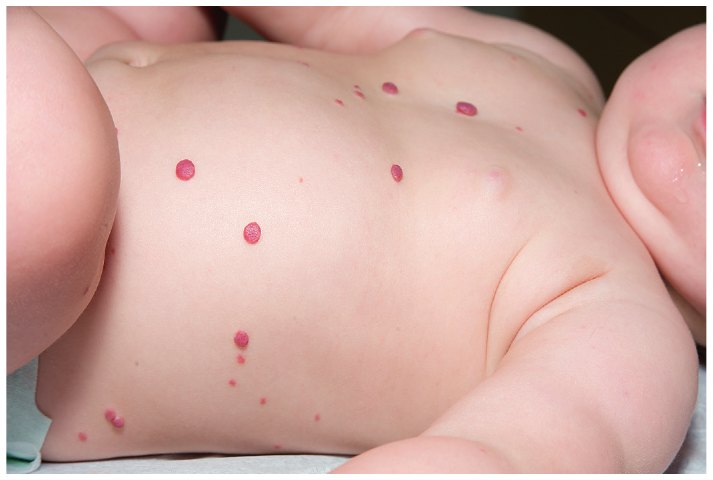
可能危及生命:腮腺血管瘤 Parotid Hemangiomas
- 可侷限於腮腺,或作為臉部第 3 節段上頜分布節段型 IH 的一部分。
- 增生期可比典型 IH 更長,因而治療時間可能較長。
- 功能性併發症:鄰近結構(耳、唇)變形;外耳道狹窄造成傳導性聽力喪失。
- 危及生命的併發症:與聲門下血管瘤相關,較少見者為鬱血性心衰竭與消耗性甲狀腺功能低下。
嬰兒血管瘤:治療 Treatment
- 多數 IH 無併發症且自發消退,約 10% 到 15% 會出現需治療的併發症。
- 治療適應症:外觀缺損或有外觀缺損風險、潰瘍、功能受損。
- 治療方式包括局部或全身藥物、手術或雷射,依生長階段、部位、潛在併發症與相關疾病選擇。
- 一般而言,藥物治療為第一線;手術與雷射是在藥物介入之後考慮的輔助或第二線治療。
積極不介入 Active Nonintervention
- 多數病灶的初始選擇,保留給沒有外觀缺損、潰瘍或功能受損風險者,通常是非臉部的小型局灶血管瘤。
- 預期性指導:向家屬說明 IH 的自然病程,即出生後最初幾個月快速生長、之後多年緩慢消退。展示其他孩子血管瘤生長與消退的前後照片,有助於說明病程並減輕家長擔憂。
- 出血:大量出血在 IH 中少見。外傷造成的輕微出血與一般表淺傷口相同,短時間壓迫即可。
- 不可低估殘留外觀問題:絕大多數 IH 不需治療且自發消退,但仍應依部位與大小考慮治療。至多 40% 的血管瘤會留下可能影響外觀的永久皮膚變化。
- 臉部或其他可見部位變形可能造成心理與社交問題。一項小型研究發現,未治療且已消退的臉部血管瘤病人,社交焦慮較高、社交主動性較低,比較對象是接受治療的臉部 IH 兒童。因此,併發症潛在風險較高的病灶應考慮早期介入。
局部治療 Topical Therapies:Timolol
- Timolol maleate 是非選擇性 β 腎上腺素受體阻斷劑,2010 年首度報告用於 IH,對表淺且薄的血管瘤效果最好。
- 核准用於兒童青光眼;局部塗於 IH 表面屬仿單外使用(off-label)。
- 偏好劑型為 timolol 凝膠形成溶液(gel forming solution)0.5%。
- 一般耐受良好,沒有明顯全身副作用。但近期一項前瞻性研究顯示,每天 2 次、每次 1 滴時仍有全身吸收,測得濃度低於 0.2 ng/mL,低於可能開始出現全身作用的濃度。
- 需謹慎的族群:開始治療時月經後年齡低於 44 週的早產兒,以及體重低於 2500 g 的低出生體重兒,因為此族群有少數症狀性心搏過緩的個案報告。不過這些個案的劑量超過 0.2 ng/mL,且治療部位吸收多變或增加,例如眼瞼等薄皮膚部位、黏膜及潰瘍處。
- 黏膜與潰瘍性血管瘤的吸收多變,應謹慎使用,但也有用於這些部位而無不良反應的報告。
- 隨機對照試驗:近期一項試驗顯示,timolol 雖耐受良好,但在 24 週時,完全或接近完全消退的比例與安慰劑沒有差異。
全身治療:Propranolol
- 非選擇性 β 腎上腺素受體阻斷劑,2008 年偶然發現可治療 IH。此前數十年已以較高劑量用於心臟病兒童。
- 2014 年,Hemangeol(propranolol hydrochloride)獲美國 FDA 核准,是唯一核准的 IH 全身治療;propranolol 成為第一線全身治療。
Propranolol 劑量與療程數據
- IH 劑量範圍:每天 1 到 4 mg/kg,分次給予(每天 2 或 3 次)。
- 平均劑量每天 2.1 mg/kg 時,反應率 98%。
- 已有 3 項隨機對照試驗;最大型試驗中,療效最高的是每天 3 mg/kg、6 個月療程。
- 儘管如此,多數臨床人員使用每天 2 mg/kg 的維持劑量,因為超過每天 2 mg/kg 的給藥方式沒有明顯增加療效,但不良事件率上升。
- 最常見副作用:腸胃不適、睡眠障礙、肢端發紺(acrocyanosis);整體輕微且可逆。
- 嚴重不良反應:症狀性低血壓、低血糖、心搏過緩與支氣管痙攣不常發生;隨機對照試驗中,安慰劑組的發生頻率相近。
- 反彈生長:停藥後可能發生。療程少於 9 個月者較 12 到 15 個月療程者更可能發生。
全身治療:皮質類固醇 Corticosteroids
- 發現 propranolol 之前,口服類固醇是第一線治療。Prednisone 或 prednisolone 劑量為每天 2 到 5 mg/kg,最佳效果約在每天 3 mg/kg。
- 1 到 2 週內,30% 的血管瘤有明顯反應,但 40% 反應不明確。
- 副作用:最明顯者為庫欣樣外觀、胃食道逆流、失眠、易怒、暫時性生長遲緩、高血糖;罕見者為腎上腺功能不足、高血壓與骨質疏鬆。
- 比較研究顯示,propranolol 的臨床反應更快、更有效,需要手術介入較少,整體耐受性也較好。
- 類固醇單一治療已不再用於 IH,現保留給複雜及難治病例,可與 propranolol 或其他治療併用。
- 病灶內類固醇注射:可用於美觀敏感且併發症率高部位的小型局部血管瘤,如唇、鼻尖、眼瞼,也可作為其他局部或全身治療的輔助。
- 病灶內注射併發症:皮膚萎縮、皮膚壞死;眼周注射可造成眼動脈阻塞與失明,因此眼周病灶內類固醇注射只應由經驗豐富的兒童眼科醫師執行。
其他藥物 Other Therapies
- 干擾素 α 與 vincristine 過去曾用於治療 IH,效果不一,且有潛在不良反應,現僅保留給難治病灶。
- 口服 sirolimus(mammalian target of rapamycin, mTOR 抑制劑)目前已在少數此類病例中被考慮使用。
手術性治療:雷射 Laser Therapy
- 脈衝染料雷射(pulsed dye laser)已用於多種 IH 情境。用於無併發症血管瘤的單一治療,資料有爭議;與 propranolol 或 timolol 併用似乎較有效。
- 也用於促進潰瘍癒合,以及減少消退中血管瘤的殘餘紅斑與微血管擴張。
- 一項納入 121 名嬰兒的隨機前瞻對照試驗發現,脈衝染料雷射用於無併發症血管瘤不優於觀察等待。
- 雷射無法阻止血管瘤預定的生長模式,在增生期角色有限;增生期使用的風險之一是潰瘍。
- 相對地,消退期若有殘餘發紅或微血管擴張,雷射可能比自然消退更快改善,但對纖維脂肪殘留沒有效果。
手術性治療:手術切除 Surgical Excision
- 藥物難治、有症狀且仍在增生的血管瘤。
- 有危及生命的功能受損之緊急情況。
- 反覆大量出血。
- 大型、影響外觀的有蒂病灶,日後會留下明顯纖維脂肪殘留或疤痕者,也可能受益。
傷口照護 Wound Care
- 潰瘍是治療上的挑戰,但所有潰瘍都受益於局部傷口照護及可能的封閉性敷料。敷料種類依滲出量與潰瘍位置選擇。
- 難以包紮的部位(如尿布區),頻繁且大量塗抹凡士林有效。
- 常建議的敷料包括含凡士林紗布、海藻來源的藻酸鹽敷料。
- Becaplermin 凝膠(重組人類血小板衍生生長因子)仿單外使用,在小型病例系列報告有顯著癒合效果;但該產品現有 FDA 警語,使用前必須納入考量。
- 止痛:應考慮局部麻醉藥(注意塗抹的體表面積百分比),以及口服止痛藥如 acetaminophen 或 ibuprofen。
- 應高度警覺次發感染,依需要適當使用局部或口服抗生素。
- 保守治療無效時,脈衝染料雷射可能減輕疼痛並加速上皮再生。
- 潰瘍會癒合,但必定留下疤痕。
| 治療 | 適用情況 | 關鍵數據或證據 | 主要限制 |
|---|---|---|---|
| 積極不介入 | 沒有外觀缺損、潰瘍或功能受損風險者,多為非臉部小型局灶病灶 | 至多 40% 留下永久皮膚變化,不可低估殘留問題 | 需預期性指導與追蹤自然病程 |
| 局部 timolol | 表淺且薄的血管瘤 | 0.5% 凝膠形成溶液;隨機對照試驗 24 週時與安慰劑無差異 | 仿單外使用;早產兒、低體重兒與吸收多變部位需謹慎 |
| Propranolol | 第一線全身治療 | 每天 1 到 4 mg/kg 分次給予;多數用每天 2 mg/kg 維持 | 腸胃與睡眠問題、肢端發紺;停藥後可反彈生長 |
| 口服類固醇 | 複雜及難治病例,可與其他治療併用 | 每天 2 到 5 mg/kg,最佳效果約每天 3 mg/kg | 副作用多,已不作單一治療 |
| 病灶內類固醇 | 唇、鼻尖、眼瞼等小型局部血管瘤 | 可作為其他治療的輔助 | 皮膚萎縮與壞死;眼周注射有失明風險 |
| 干擾素 α、vincristine、sirolimus | 僅用於難治病灶 | sirolimus 目前僅在少數病例中被考慮 | 干擾素 α 與 vincristine 有潛在不良反應 |
| 脈衝染料雷射 | 併用藥物、促進潰瘍癒合、消退期殘餘發紅 | 121 名嬰兒的試驗顯示不優於觀察等待 | 增生期角色有限且有潰瘍風險;對纖維脂肪殘留無效 |
| 手術切除 | 藥物難治、緊急功能受損、反覆大量出血、大型有蒂病灶 | 屬輔助或第二線治療 | 原文未列手術併發症 |
嬰兒血管瘤:檢查與相關疾病 Work-Up and Associations
不同大小與部位血管瘤的相關疾病與檢查完整列於 Table 95.3,以下再強調幾種特殊情況。
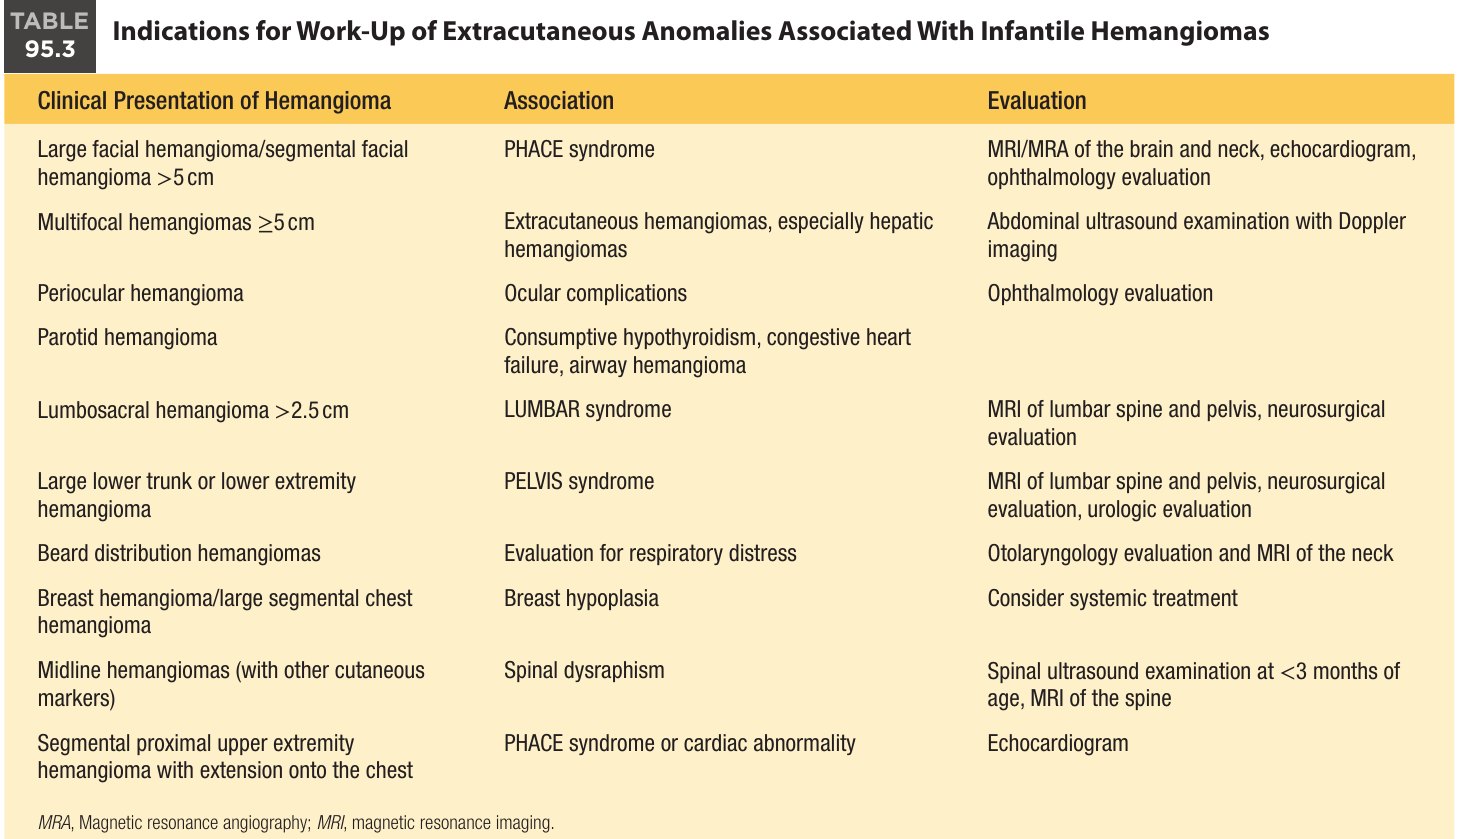
| 血管瘤表現 | 相關疾病 | 評估 |
|---|---|---|
| 大型臉部/節段型臉部血管瘤 >5 cm | PHACE 症候群 | 腦與頸部 MRI/MRA、心臟超音波、眼科評估 |
| 多灶性血管瘤 ≥5 cm(原表寫法) | 皮膚外血管瘤,尤其肝血管瘤 | 腹部超音波合併都卜勒 |
| 眼周血管瘤 | 眼部併發症 | 眼科評估 |
| 腮腺血管瘤 | 消耗性甲狀腺功能低下、鬱血性心衰竭、呼吸道血管瘤 | 原表未列 |
| 腰薦部血管瘤 >2.5 cm | LUMBAR 症候群 | 腰椎與骨盆 MRI、神經外科評估 |
| 大型下軀幹或下肢血管瘤 | PELVIS 症候群 | 腰椎與骨盆 MRI、神經外科評估、泌尿科評估 |
| 鬍鬚分布血管瘤 | 評估呼吸窘迫 | 耳鼻喉科評估與頸部 MRI |
| 乳房血管瘤/大型節段型胸部血管瘤 | 乳房發育不全 | 考慮全身治療 |
| 中線血管瘤(合併其他皮膚標記) | 脊柱閉合不全(spinal dysraphism) | <3 個月齡時脊椎超音波、脊椎 MRI |
| 節段型近端上肢血管瘤延伸至胸部 | PHACE 症候群或心臟異常 | 心臟超音波 |
內臟受累/肝血管瘤 Visceral Involvement
- 瀰漫性新生兒血管瘤病(diffuse neonatal hemangiomatosis)(見 Fig. 95.10)表現為廣泛散布的表淺小血管瘤。
- 病灶可僅限皮膚,稱良性新生兒血管瘤病(benign neonatal hemangiomatosis)。
- 若合併肝、腸胃道、肺及/或中樞神經系統血管瘤病,可併發內臟出血、肝腫大、高輸出性心衰竭,或不明原因貧血或血小板減少,死亡率顯著。
- 大型孤立肝血管瘤也可發生鬱血性心衰竭。
節段型血管瘤:PHACE 症候群
- 特徵:臉部、頭皮或頸部大型(>5 cm)節段型血管瘤,合併相關異常與發育缺陷。
- 縮寫:posterior fossa malformations、hemangioma、arterial anomalies、cardiac anomalies/coarctation of the aorta、eye abnormalities。可見胸骨裂與臍上縫等中線缺陷,故有時稱 PHACES。
- 流行病學:確切發生率不明,但可能比 Sturge-Weber 症候群(SWS)更常見。女性明顯居多,女男比 9:1。
- 一項前瞻研究中,表面積 22 cm2 以上的臉部 IH 嬰兒有 31% 符合 PHACE 診斷標準(依專家共識);約 90% 的受影響嬰兒有超過一項皮膚外發現。
PHACE 確定診斷標準
- 診斷標準由共識小組正式訂定,臨床特徵分組為主要標準。
- 條件一:臉部節段型 IH,或臉部/頭皮 IH 大於 5 cm,加上 1 項主要或 2 項次要標準。
- 2016 年修訂:另納入頸部、上軀幹,或軀幹與近端上肢的節段型血管瘤,加上 2 項主要標準。
| 節段 | 區域 | 相關風險 |
|---|---|---|
| 第 1、4 節段 | 額顳(frontotemporal)、額鼻(frontonasal) | 與腦部結構及腦血管異常相關性較高 |
| 第 2 節段 | 上頜臉部 | 與 PHACE 相關的風險似乎較低 |
| 第 3 節段或鬍鬚分布 | 下頜 | 心臟異常與呼吸道 IH 風險較高 |
- 最常見且可能最嚴重的後遺症是神經系統的,包括腦部結構異常與腦血管異常。也可見腦動脈進行性狹窄與阻塞;曾有毛毛樣血管病變(moyamoya-like vasculopathy)及動脈缺血性中風的報告。
- 近期報告的其他共病:頭痛、內分泌異常、聽力異常、語言遲緩、吞嚥困難與牙齒異常。
疑似 PHACE 症候群需安排的評估
- 心臟超音波:評估主動脈縮窄或其他心臟結構異常;若異常,可能加做心臟 MRI/磁振血管攝影(magnetic resonance angiography, MRA)。
- 頭頸部含顯影劑 MRI 與 MRA:評估腦血管與結構異常。
- 眼科視網膜檢查。
- 完整身體檢查:特別注意腹側中線缺陷。
- 其他檢查:依徵象與症狀安排。
節段型血管瘤:Lumbar/Sacral/Pelvis 症候群
- 與 PHACE 類似,下半身大型血管瘤可能合併潛在結構異常。
- 薦部與腰部血管瘤可能揭示脊柱閉合不全,包括脊髓栓繫(tethered spinal cord)、脂肪脊髓脊膜膨出(lipomyelomeningocele)、肛門閉鎖、腎臟異常或外生殖器異常。
- LUMBAR、SACRAL、PELVIS 等縮寫都描述相似的疾病:腰薦或會陰區節段型血管瘤合併區域性異常。
- 確切診斷標準尚未定義。腰薦或會陰區 IH 若為大型、中線、節段型,或合併其他皮膚標記(脂肪瘤、臀溝偏移、皮贅、皮膚發育不全 aplasia cutis),應篩檢潛在異常。
- 一項前瞻研究中,大於 2.5 cm 的腰薦部血管瘤有 35% 在 MRI 上有脊柱閉合不全證據。
- 腰薦區節段型血管瘤典型上生長極少或無生長,持續呈帶粗大微血管擴張的斑片,可能延誤診斷;這類病灶潰瘍風險也高。
先天性血管瘤 Congenital Hemangiomas
- 少見且獨立的血管增生類型,出生時已完全形成。
- 不像 IH 在出生後經歷特徵性增生,增生期發生在子宮內。
- 與 IH 不同,為 GLUT1 陰性。
- 依臨床病程分三大亞型:RICH、NICH、PICH。通常為單發,較常見於四肢與頭頸部。
| 項目 | RICH | NICH | PICH |
|---|---|---|---|
| 全名 | 快速消退型(rapidly involuting) | 不消退型(noninvoluting) | 部分消退型(partially involuting) |
| 外觀 | 三種表現,見下文 | 藍色或粉紫色血管斑片、斑塊或結節,上覆粗大微血管擴張,周邊有蒼白血管收縮環 | 殘餘血管病灶形態類似 NICH |
| 病程 | 常於出生後最初數週開始快速消退,14 個月齡前完成 | 持續存在,隨孩子等比例生長,不會自發消退 | 消退持續至 12 到 30 個月齡後停止,殘留終身 |
| 併發症 | 潰瘍、出血;暫時性凝血病變合併血小板減少 | 部分可更突出或引流靜脈增加;懷孕或青春期可出現症狀,最明顯為疼痛 | 沒有併發症報告 |
快速消退型先天性血管瘤 RICH
- 三種臨床表現:(1) 隆起的紫羅蘭色腫瘤,周邊血管明顯;(2) 隆起腫瘤,上覆粗大微血管擴張,周邊有血管收縮或蒼白暈;(3) 粉紫色腫瘤,有深部浸潤性結節。有時上方有多毛。
- 消退後:可有殘餘萎縮、微血管擴張、持續明顯的血管或粟粒疹(milia)。
- 罕見亞型:RICH fetal involution type,在子宮內完全消退。
- 併發症:出生後不久可潰瘍與出血,可能疼痛,並在潰瘍處留下永久疤痕。
- 暫時性凝血病變:有合併血小板減少的報告;血小板下降短暫且非進行性,與 KMP 不同。此現象可能使 RICH 被誤診為與 KMP 相關的腫瘤(叢狀血管瘤、KHE),因此可能需切片確診。
不消退型先天性血管瘤 NICH
- 外觀如上表(Fig. 95.11)。病灶持續存在,並隨孩子等比例生長。
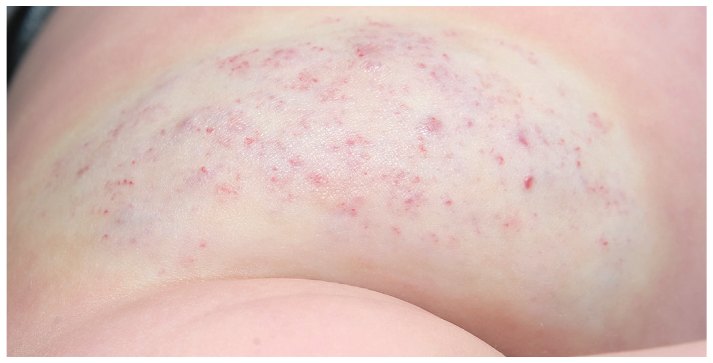
部分消退型先天性血管瘤 PICH
- 一小群先天性血管瘤開始消退,持續至 12 到 30 個月齡,之後消退停止。
- 殘餘病灶終身存在,形態類似 NICH;目前沒有併發症報告。
- PICH 的存在提示所有先天性血管瘤可能屬於同一光譜。
卡波西樣血管內皮瘤與叢狀血管瘤 Kaposiform Hemangioendotheliomas and Tufted Angiomas
- KHE 與叢狀血管瘤(tufted angioma)是罕見血管腫瘤,生長潛能分別為局部侵犯性與良性,被認為屬於同一光譜,並與危及生命的 KMP 相關。
Kasabach-Merritt 現象(KMP)
- 病灶內血小板被捕捉,造成嚴重且危及生命的血小板減少。
- 合併消耗性凝血病變:D-dimer 升高、纖維蛋白原下降、凝血酶原時間與部分凝血活酶時間延長。
- 凝血病變嚴重度不一。
叢狀血管瘤
- 典型於嬰兒期或幼兒期出現,為單發、暗紅色、硬化的血管斑塊(Fig. 95.12),上方可有多毛、色素沉著及/或微血管擴張。
- 不如 KHE 具侵犯性,浸潤也沒有那麼深。
- 部分先天或早發病例有自發消退報告。
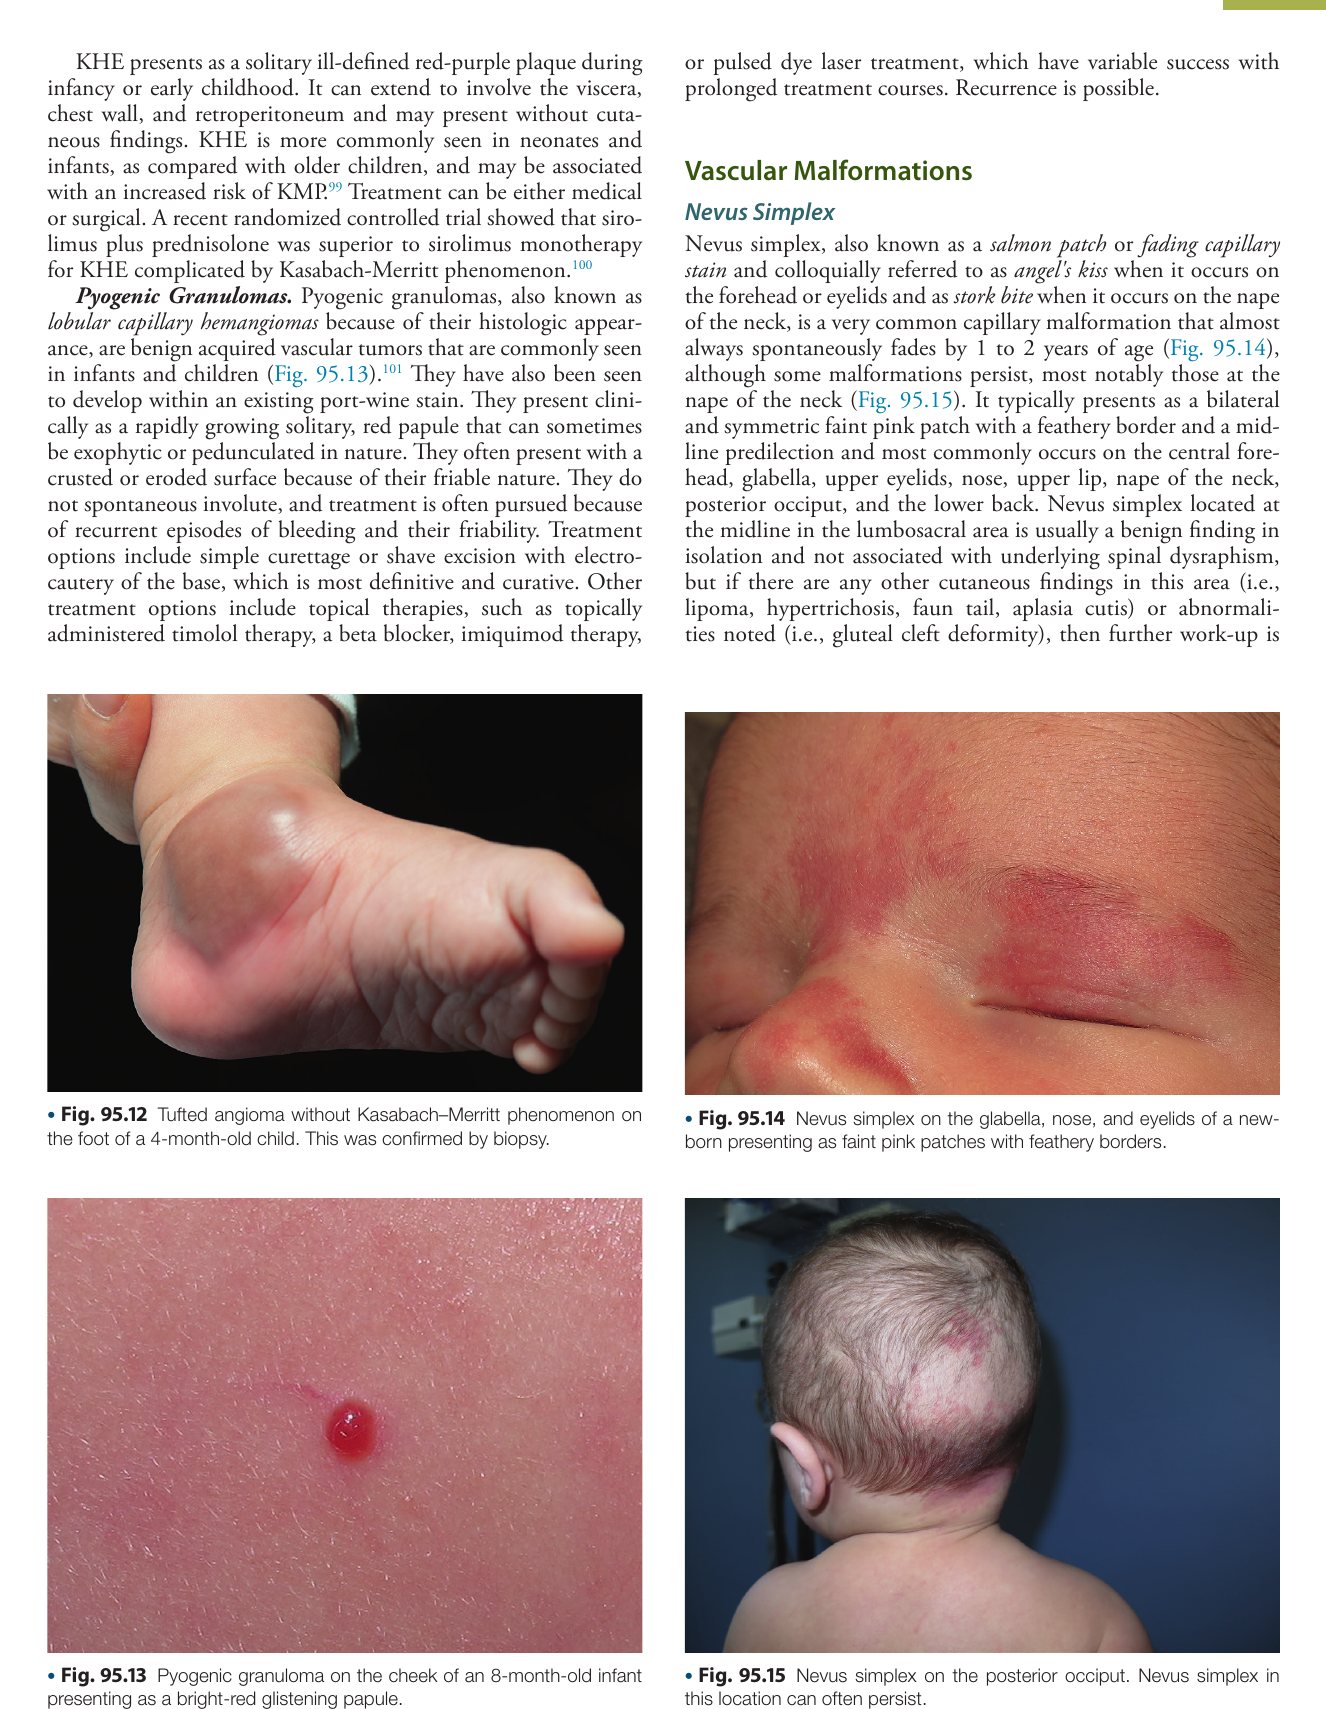
卡波西樣血管內皮瘤
- 於嬰兒期或幼兒期表現為單發、邊界不清的紅紫色斑塊。
- 可延伸累及內臟、胸壁與後腹腔,也可能沒有皮膚表現。
- 新生兒與嬰兒較大孩子常見,且可能與 KMP 風險增加相關。
- 治療可為內科或外科。近期隨機對照試驗顯示,對合併 KMP 的 KHE,sirolimus 加 prednisolone 優於 sirolimus 單一治療。
化膿性肉芽腫 Pyogenic Granulomas
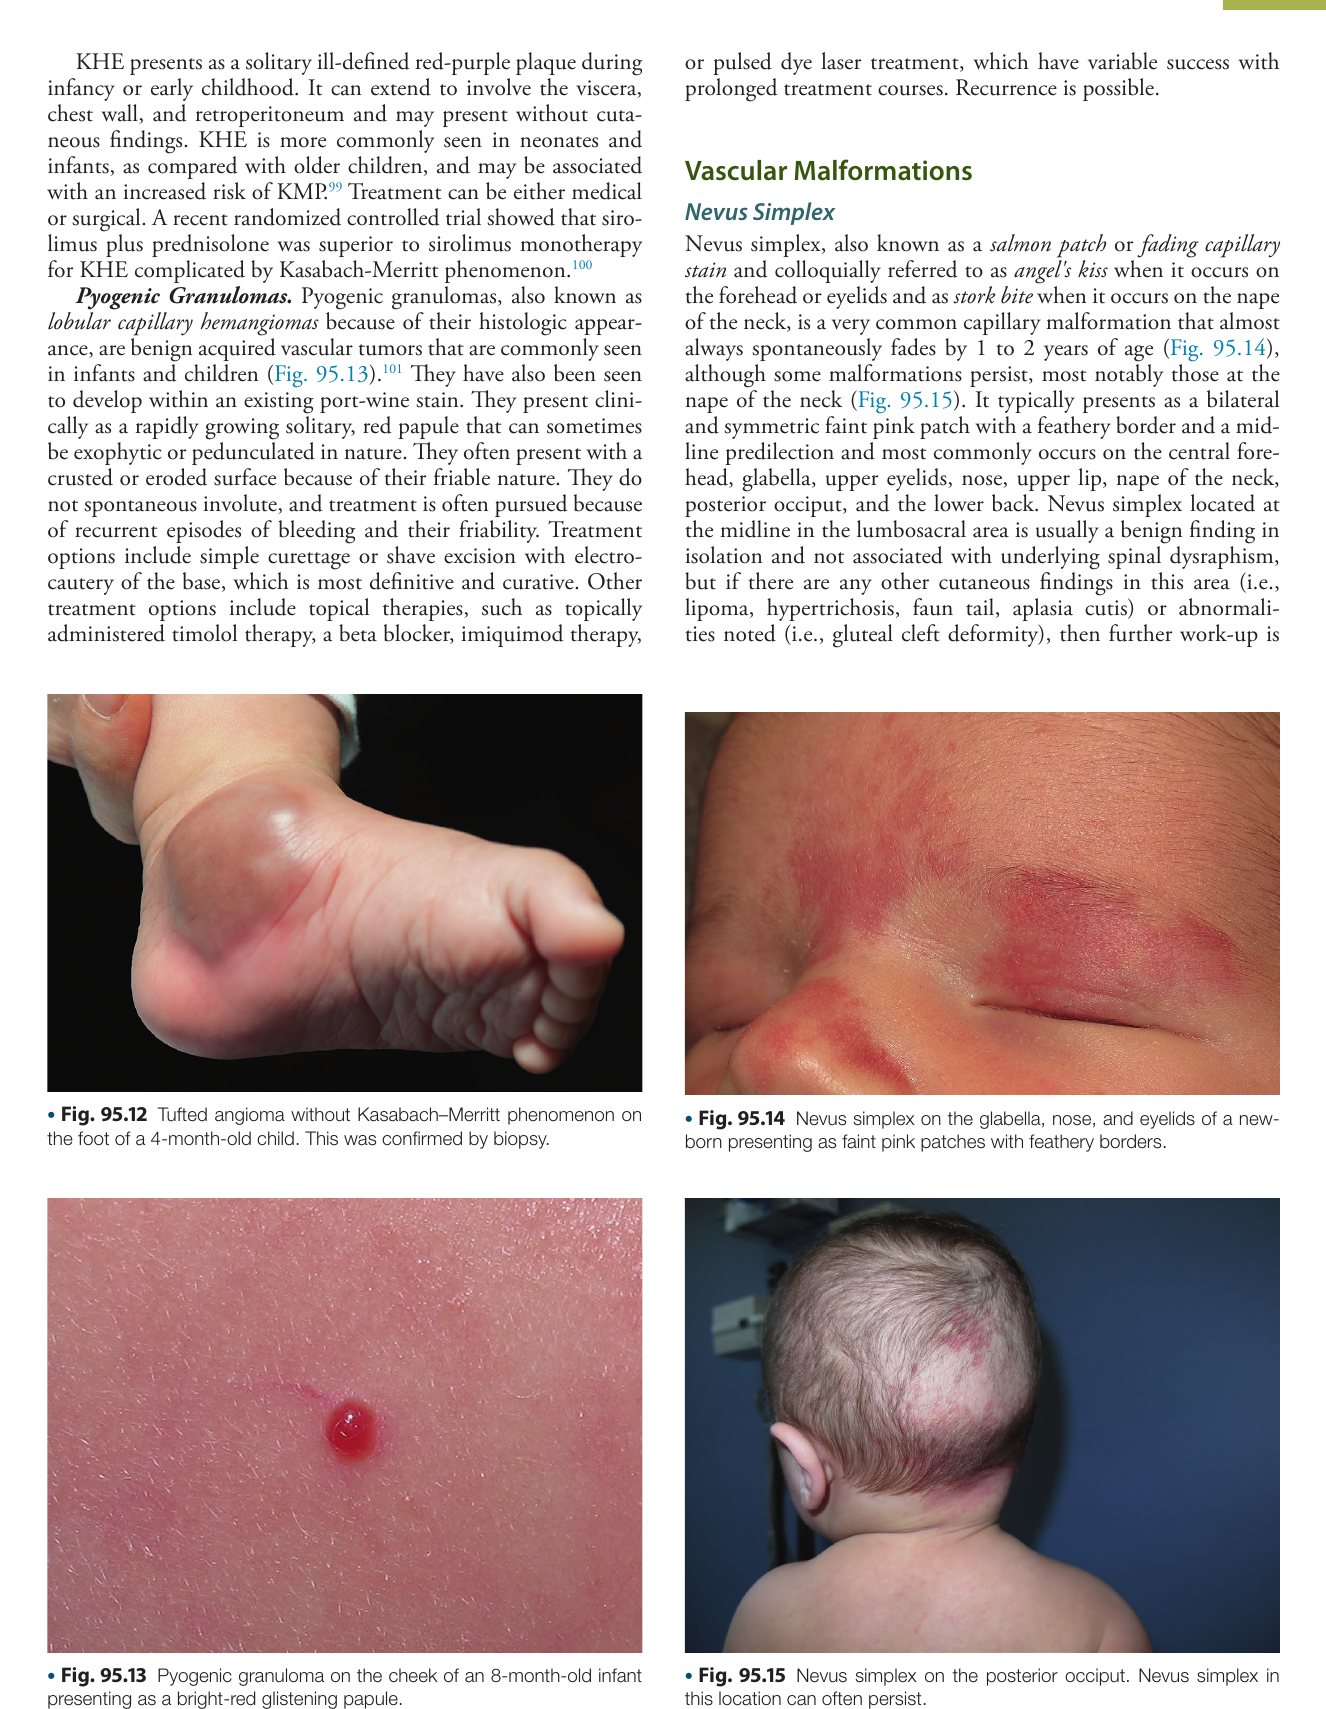
- 又稱小葉性微血管血管瘤(lobular capillary hemangioma,因組織學外觀得名),是良性後天血管腫瘤,常見於嬰幼兒與兒童(Fig. 95.13),也可在既有葡萄酒色斑內發生。
- 表現:快速生長的單發紅色丘疹,有時外生或有蒂;因組織脆弱,表面常結痂或糜爛。
- 病程:不會自發消退;常因反覆出血與脆弱而治療。
- 最確定且可治癒的治療:單純刮除或削除切除,並電燒基底部。
- 其他選項:局部治療(β 阻斷劑 timolol、imiquimod)或脈衝染料雷射,成功率不一且療程長。
- 可能復發。
| 腫瘤 | 出現時間 | GLUT1 | 消退 | KMP 或凝血問題 |
|---|---|---|---|---|
| 嬰兒血管瘤 | 出生時不存在或幾乎看不出來,出生後數週出現前驅病灶 | 陽性 | 緩慢自發消退,約 90% 的消退於 4 歲時可見 | 不會發生 KMP |
| RICH | 出生時已完全形成 | 陰性 | 14 個月齡前完成 | 暫時性凝血病變,血小板下降短暫且非進行性 |
| NICH | 出生時已完全形成 | 陰性 | 不消退 | 原文未述 |
| PICH | 出生時已完全形成 | 陰性 | 消退至 12 到 30 個月齡後停止 | 沒有併發症報告 |
| 叢狀血管瘤 | 嬰兒期或幼兒期 | 未見於其他血管腫瘤 | 部分先天或早發病例可自發消退 | 與 KMP 相關 |
| KHE | 嬰兒期或幼兒期 | 未見於其他血管腫瘤 | 原文未述 | 與 KMP 相關,新生兒與嬰兒可能風險增加 |
| 化膿性肉芽腫 | 後天,常見於嬰幼兒與兒童 | 未見於其他血管腫瘤 | 不會自發消退 | 主要問題是反覆出血與組織脆弱 |
血管畸形 Vascular Malformations
單純痣 Nevus Simplex
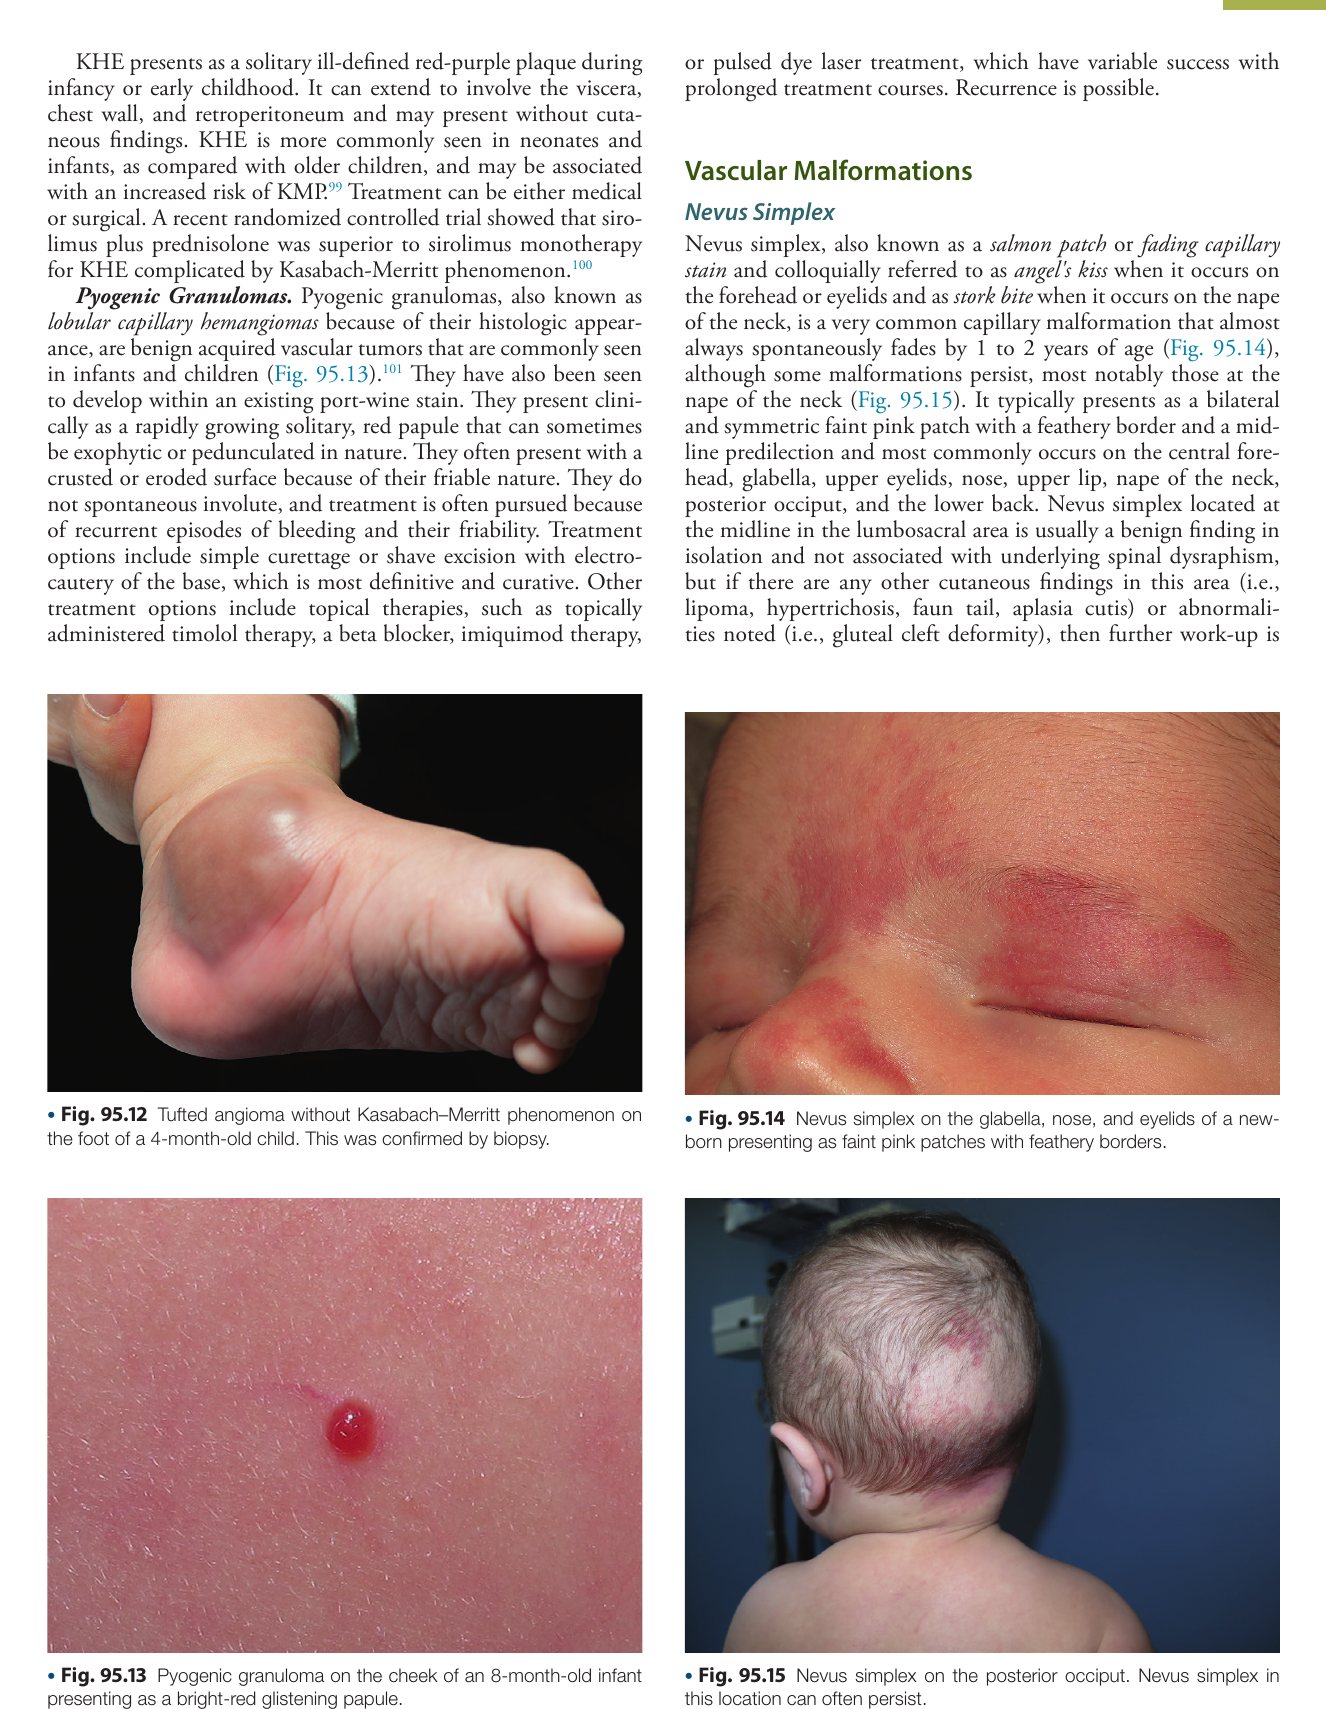
名稱單純痣(nevus simplex)又稱鮭魚斑(salmon patch)或會消退的微血管斑(fading capillary stain)。長在前額或眼瞼時俗稱天使之吻(angel's kiss),長在頸背時俗稱鸛咬痕(stork bite)。
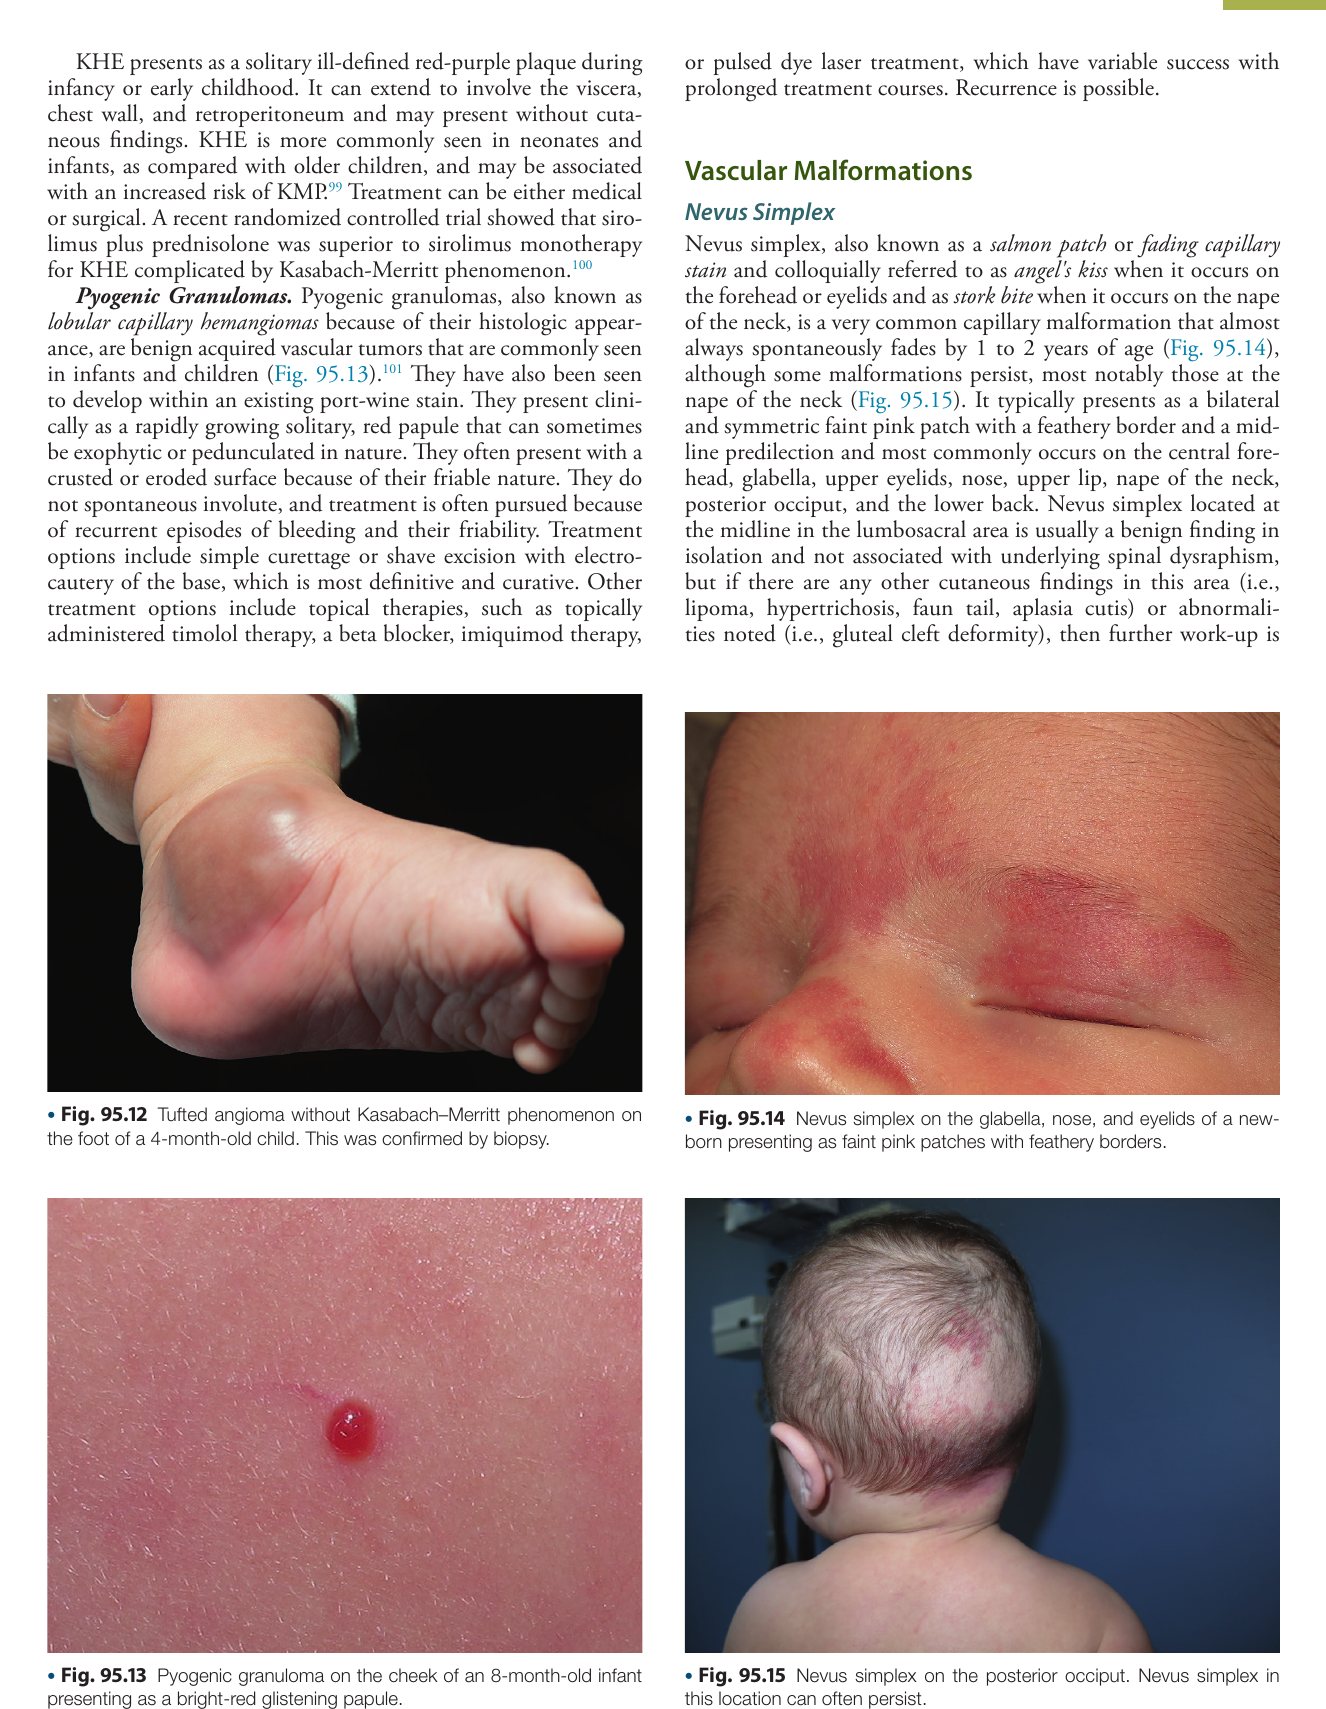
- 是非常常見的微血管畸形,幾乎都在 1 到 2 歲前自發消退(Fig. 95.14);但部分會持續,最明顯的是頸背處(Fig. 95.15)。
- 典型外觀:雙側對稱的淡粉紅色斑片,邊緣呈羽毛狀,好發於中線。
- 常見部位:前額中央、眉間、上眼瞼、鼻、上唇、頸背、後枕部與下背。
- 腰薦部中線的單純痣:單獨出現時通常為良性發現,與潛在脊柱閉合不全無關。
- 需進一步檢查的情況:此區另有其他皮膚發現(脂肪瘤、多毛、羊尾 faun tail、皮膚發育不全),或有異常(臀溝變形)。
- 症候群線索:明顯且持續的單純痣可能與 Beckwith-Wiedemann 症候群、巨頭-微血管畸形症候群及 Nova 症候群相關(見 Table 95.2)。
微血管畸形(葡萄酒色斑) Capillary Malformation (Port-Wine Stain)
定義與臨床表現
- 文獻中微血管畸形(capillary malformation)與葡萄酒色斑(port-wine stain)兩詞同義,指由畸形、擴張的真皮微血管組成,且隨時間持續存在的病灶(Fig. 95.16)。
- 出生時即存在,發生於 0.3% 的新生兒。
- 外觀:邊界相當清楚的紅色或粉紅色斑片,常不對稱,可出現在身體任何部位,可伴或不伴局部過度生長。
- 隨時間的變化:隨個體體型等比例生長;顏色由粉紅逐漸加深為暗紅與深紫;也會增厚,表面出現丘疹結節變化,並可發生局部軟組織甚至骨骼肥大。
- 既有葡萄酒色斑內可長出結節性血管增生,即化膿性肉芽腫(見前文),可能需要治療。
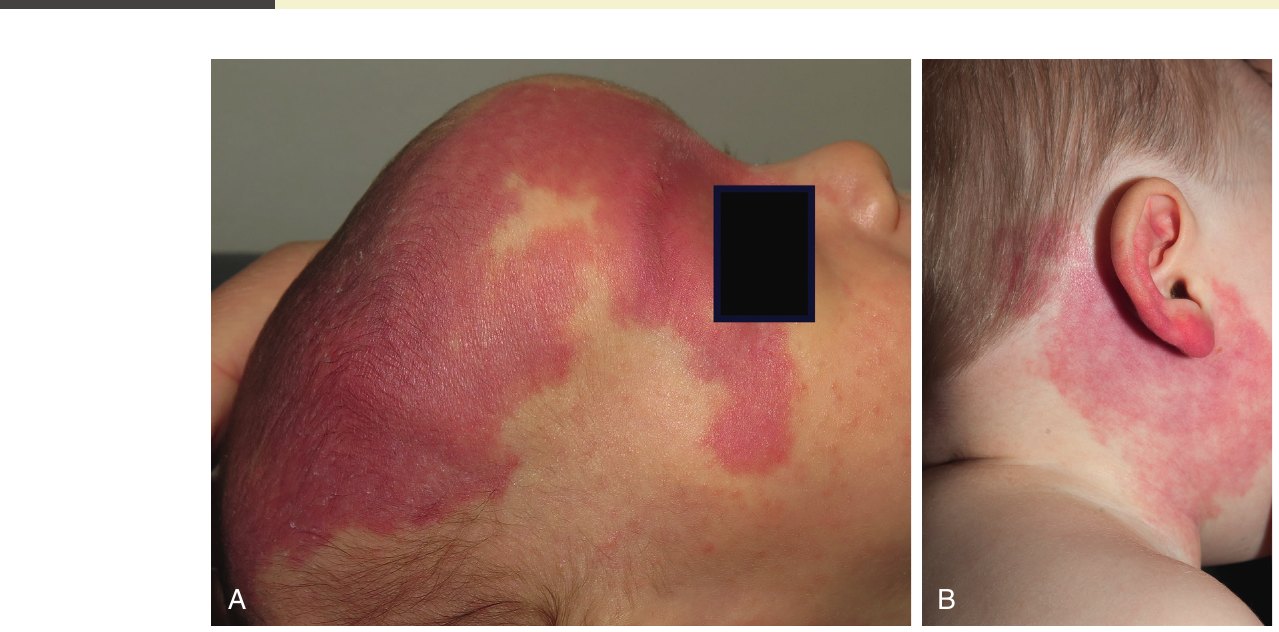
Sturge-Weber 症候群 Sturge-Weber Syndrome (SWS)
- 葡萄酒色斑可單獨出現,也可與潛在遺傳疾病相關(見 Table 95.2),其中最常見的是 SWS。
- SWS 是散發性神經皮膚症候群,特徵包括:
- 臉部微血管畸形,最常累及上臉部與前額。
- 軟腦膜血管畸形,可導致癲癇、半身輕癱與發展遲緩。
- 脈絡膜畸形。
- 眼部異常,最常見者為青光眼。
- 臉部葡萄酒色斑的嬰兒中,SWS 發生率低於 30%。
- 臉部 CM 範圍越廣,風險越高,尤其是半臉(hemifacial)或前額正中(median forehead)型態。這些型態過去被認為位於三叉神經 V1 區,現在則認為相關型態對應的是嵌合型態(patterns of mosaicism),而非三叉神經分布。
- 近期研究顯示,前額 CM 較小者(小於「半前額」的一半)腦部受累風險很低,有助於新生兒照護者評估風險。
- 中樞神經受累程度不一:從亞臨床病灶到難治性癲癇與智能障礙都有。
- 青光眼風險:即使沒有 SWS,葡萄酒色斑累及前額或上下眼瞼(三叉神經 V1 或 V2 型態)時仍有風險,因此這些嬰兒應接受完整眼科檢查。
- 遺傳:SWS 與單獨 CM 都由 GNAQ 基因的活化性體細胞嵌合變異造成。SWS 患者受累腦組織也有此變異,單獨 CM 則沒有。推測變異發生時間較早,會造成較廣泛的神經皮膚受累。
治療
- 無併發症 CM 的治療目標是減少外觀缺損。隨時間,病灶可增厚並出現不規則表面變化,常帶脆弱結節。
- 兒童葡萄酒色斑雷射治療的已發表資料,多來自脈衝染料雷射研究。
- 療程:兒童平均需 4 到 10 次脈衝染料雷射才達最大淡化。
- 時機:4 歲以下兒童結果最好,研究建議較早開始以取得最佳效果;部分研究描述最小在 4 週齡即接受雷射。
- 療效:較年幼族群中,20% 可望達到 95% 清除。
- 效果較差:靠近中線的臉部葡萄酒色斑,以及四肢病灶。
- 限制:雷射可使許多葡萄酒色斑明顯改善,減輕臉部外觀缺損帶來的情緒痛苦;但現有雷射都無法在多數病人身上永久消除葡萄酒色斑。也有有效淡化多年後又變深的報告。
- 難治病灶:1064 nm 釹雅鉻(Nd:YAG)雷射與 755 nm 紫翠玉(alexandrite)雷射也有報告,理論上較長波長可能更能作用於較深血管。
- 新進作法:近期有難治葡萄酒色斑併用局部 rapamycin(mTOR 抑制劑)與脈衝染料雷射,推測機轉是降低雷射後的血管新生。
靜脈畸形 Venous Malformations
- 靜脈畸形(VM)是慢流速血管畸形,由邊界不清的靜脈通道組成,血管壁異常且缺乏平滑肌細胞。
- 常在出生時即可見,表現為柔軟的藍紫色腫瘤或斑塊,血管迂曲,用力或肢體下垂時變大(Fig. 95.17)。
- 隨時間血管擴張增加,可能出現症狀並變大。
- 可累及皮膚、黏膜、皮下組織、肌肉與關節,也可累及內臟。
- 多數為散發,也有家族性病例報告。
- 局部血管內凝血(localized intravascular coagulation):可在 VM 內發生,導致血栓形成,或導致出血。血栓可鈣化為靜脈石(phlebolith),可能相當疼痛。
球靜脈畸形 Glomuvenous Malformations
- VM 中獨立的亞群,位置較表淺,為藍紫色、鵝卵石狀斑塊與結節,常見於四肢。
- 畸形靜脈有特徵性的球細胞(glomus cells)襯覆。
- GLMN(glomulin 基因)變異造成的家族性病例比散發病例常見。
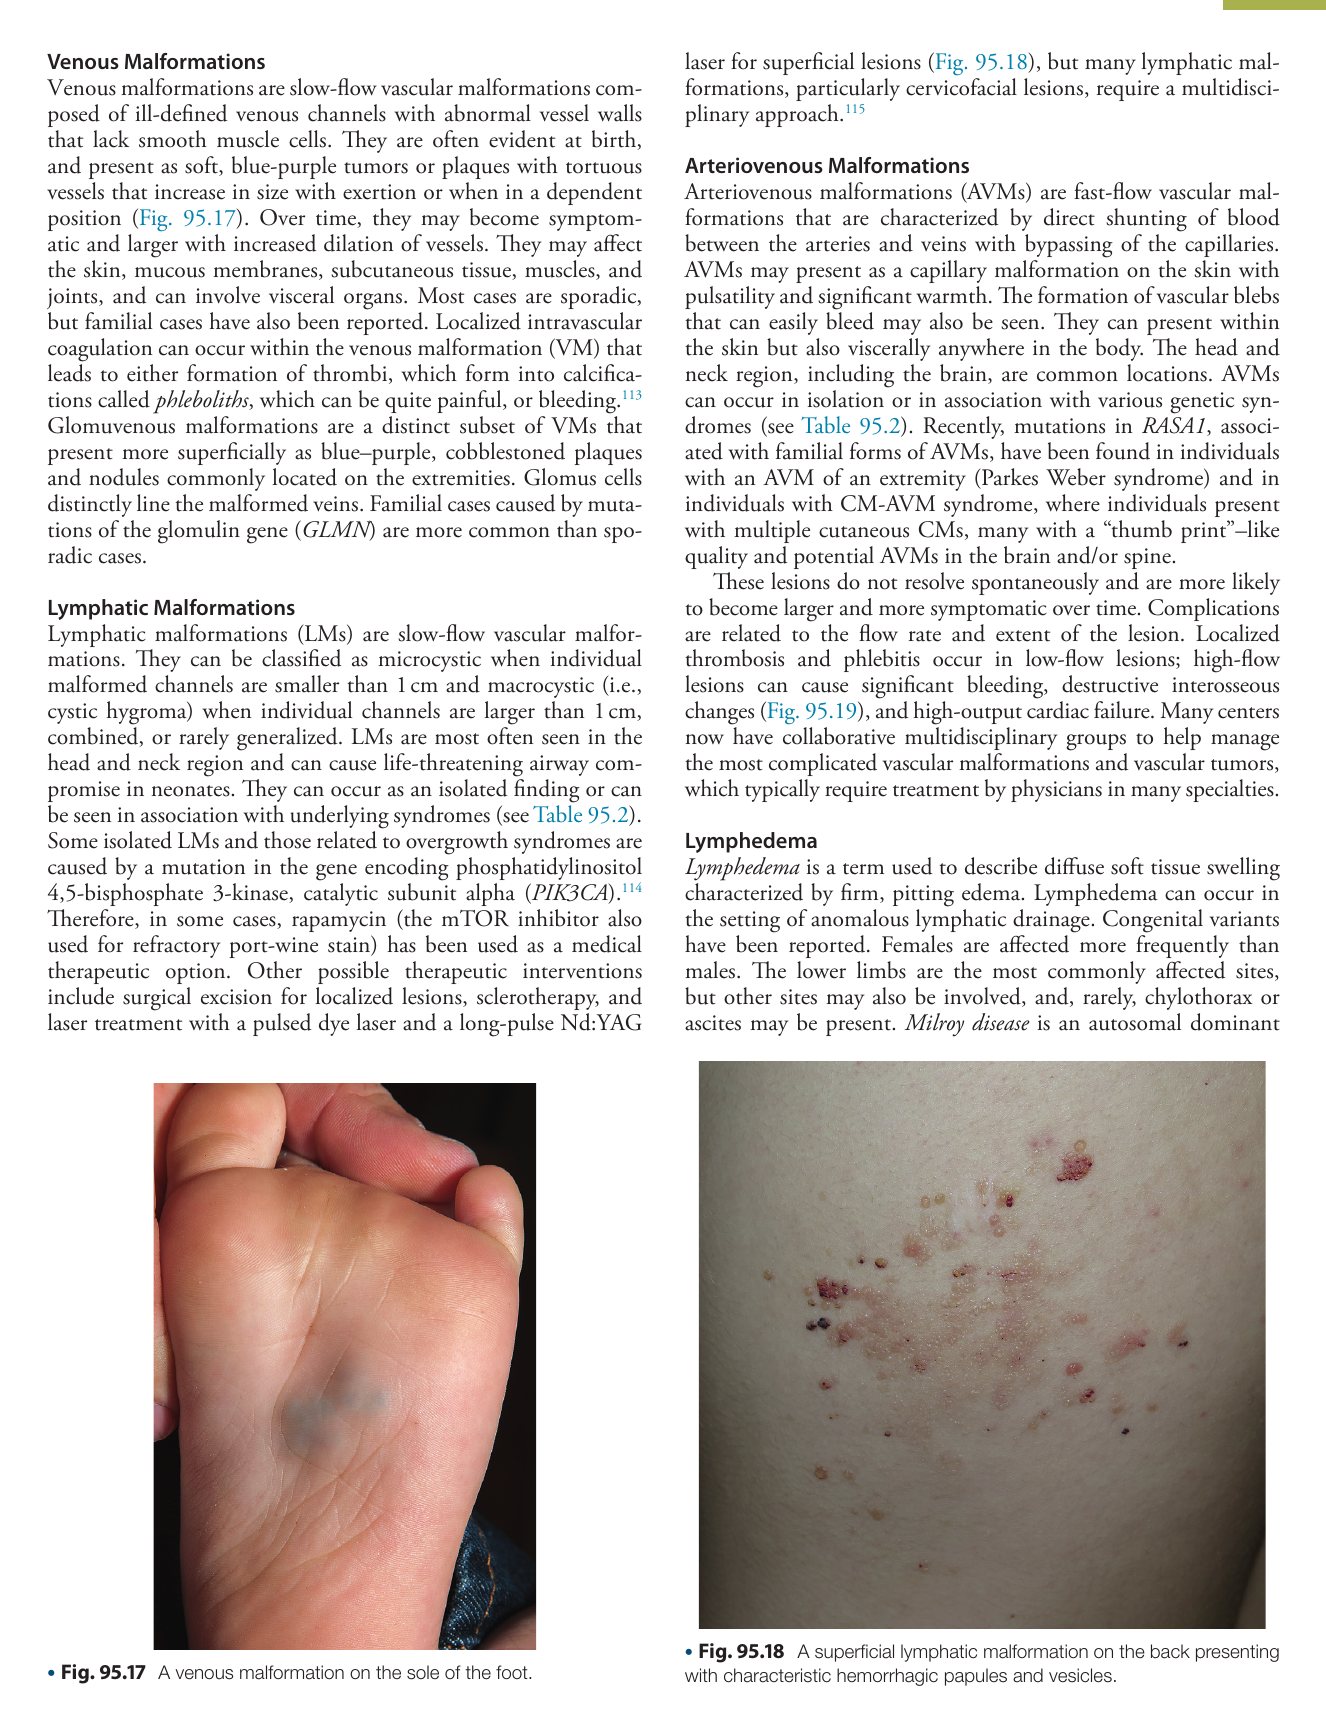
淋巴管畸形 Lymphatic Malformations
- 淋巴管畸形(LM)是慢流速血管畸形。
- 分類:微囊型(microcystic,個別畸形通道小於 1 cm);巨囊型(macrocystic,即囊狀水瘤 cystic hygroma,個別通道大於 1 cm);合併型;罕見的全身型(generalized)。
- 部位:最常見於頭頸部,在新生兒可造成危及生命的呼吸道受損。
- 可單獨出現,也可與潛在症候群相關(見 Table 95.2)。
- 遺傳:部分單獨 LM 及過度生長症候群相關 LM,是由 PIK3CA(phosphatidylinositol 4,5-bisphosphate 3-kinase, catalytic subunit alpha)基因變異造成。
- 藥物:因此部分病例以 rapamycin(亦用於難治葡萄酒色斑的 mTOR 抑制劑)作為內科治療選項。
- 其他可能介入:局部病灶手術切除;硬化治療;表淺病灶(Fig. 95.18)以脈衝染料雷射與長脈衝 Nd:YAG 雷射治療。
- 許多 LM,特別是頸面部病灶,需要多專科合作處理。
動靜脈畸形 Arteriovenous Malformations
- 動靜脈畸形(AVM)是快流速血管畸形,特徵是血液在動脈與靜脈間直接分流,繞過微血管。
- 皮膚表現:可呈帶搏動感且明顯溫熱的微血管畸形;也可形成容易出血的血管泡(vascular blebs)。
- 部位:可見於皮膚,也可見於身體任何部位的內臟;頭頸部(包括腦部)是常見位置。
- 可單獨出現,或與多種遺傳症候群相關(見 Table 95.2)。
- 遺傳:與家族型 AVM 相關的 RASA1 變異,近期已在肢體 AVM(Parkes Weber 症候群)及 CM-AVM 症候群患者中發現。CM-AVM 症候群患者有多發性皮膚 CM,許多呈「拇指印」樣外觀,並可能有腦及/或脊髓 AVM。
- 病程:不會自發消退,更可能隨時間變大、症狀加重。
- 併發症與流速及範圍相關:低流速病灶發生局部血栓與靜脈炎;高流速病灶可造成明顯出血、破壞性骨間變化(Fig. 95.19)及高輸出性心衰竭。
- 許多中心已設有多專科合作團隊,協助處理最複雜的血管畸形與血管腫瘤,這些病人通常需要多專科醫師治療。
| 類型 | 流速 | 出生/病程 | 外觀 | 主要問題 | 相關基因 | 處置線索 |
|---|---|---|---|---|---|---|
| CM | 原文此節未述 | 出生即有;持續存在,隨體型生長、變深、增厚 | 邊界清楚的紅或粉紅色斑片 | 外觀缺損;化膿性肉芽腫;局部肥大;SWS 與青光眼 | GNAQ | 脈衝染料雷射,越早效果越好 |
| VM | 慢流速 | 常於出生時可見;可變大、出現症狀 | 柔軟藍紫色腫瘤或斑塊,用力或下垂時變大 | 局部血管內凝血、血栓、靜脈石、疼痛、出血 | GLMN(球靜脈畸形) | 原文此節未述治療 |
| LM | 慢流速 | 原文此節未述時間 | 表淺型為出血性丘疹與水泡 | 頭頸部病灶可危及新生兒呼吸道 | PIK3CA | rapamycin、手術、硬化治療、雷射、多專科 |
| AVM | 快流速 | 不自發消退,變大且症狀加重 | 帶搏動感與溫熱的微血管畸形,血管泡 | 出血、骨間破壞、高輸出性心衰竭 | RASA1 | 多專科團隊 |
淋巴水腫 Lymphedema
- 淋巴水腫指瀰漫性軟組織腫脹,特徵為結實的凹陷性水腫,可發生於淋巴引流異常的情況,也有先天變異型報告。
- 女性受影響多於男性。
- 下肢最常受累,其他部位也可能受累;罕見情況下可有乳糜胸或腹水。
- Milroy 病:體染色體顯性,表現為下肢進行性淋巴水腫。
- Turner(XO)症候群:也會發生肢體淋巴水腫。
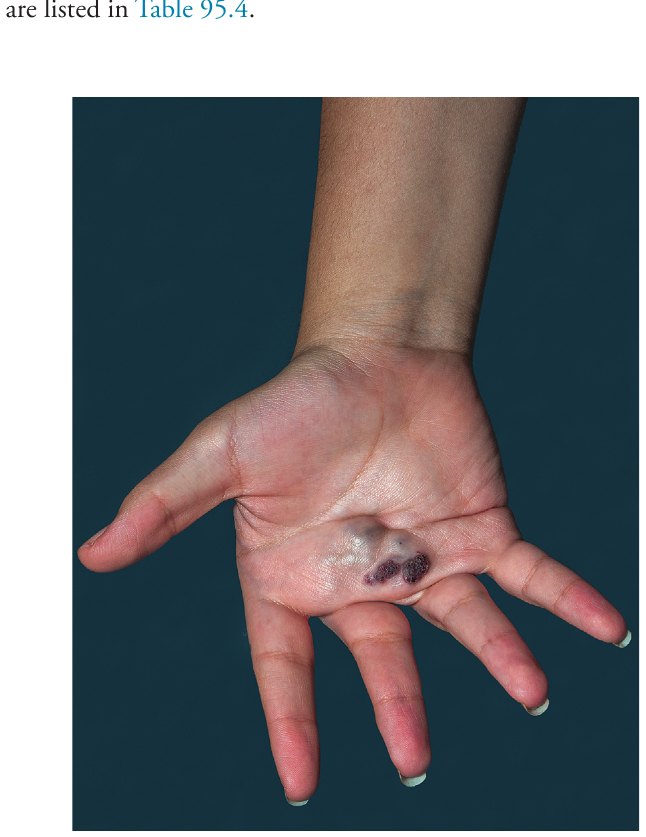
- 相關疾病列於 Table 95.4。
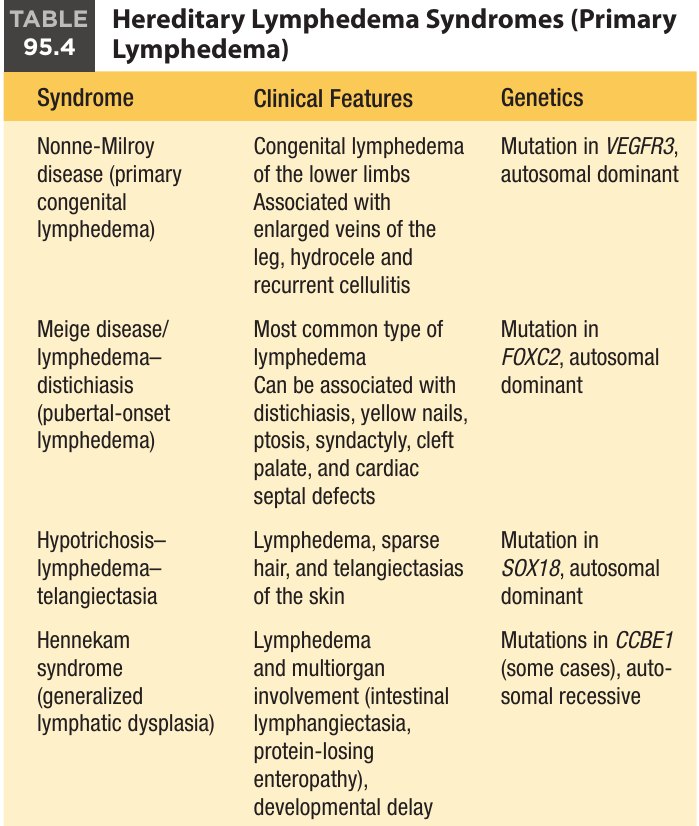
| 症候群 | 臨床特徵 | 遺傳 |
|---|---|---|
| Nonne-Milroy 病(原發性先天性淋巴水腫) | 下肢先天性淋巴水腫;合併腿部靜脈擴大、陰囊水腫(hydrocele)與反覆蜂窩性組織炎 | VEGFR3 變異,體染色體顯性 |
| Meige 病/淋巴水腫-雙行睫(lymphedema-distichiasis)(青春期發病) | 最常見的淋巴水腫類型;可合併雙行睫、黃指甲、眼瞼下垂、併指、顎裂與心臟中隔缺損 | FOXC2 變異,體染色體顯性 |
| 毛髮稀少-淋巴水腫-微血管擴張(hypotrichosis-lymphedema-telangiectasia) | 淋巴水腫、毛髮稀疏與皮膚微血管擴張 | SOX18 變異,體染色體顯性 |
| Hennekam 症候群(全身性淋巴發育不良) | 淋巴水腫與多器官受累(腸淋巴管擴張、蛋白流失性腸病變)、發展遲緩 | CCBE1 變異(部分病例),體染色體隱性 |
色素異常 Disorders of Pigmentation
色素減退病灶 Hypopigmented Lesions
- 新生兒皮膚局部色素減退可能是單獨現象,也可能是皮膚外異常的標記。
- 色素減退的程度與缺陷的分布有助於區分不同疾病。
- 評估時要先分清完全脫色(depigmentation)與色素減退(hypopigmentation)。
| 項目 | 脫色 Depigmentation | 色素減退 Hypopigmentation |
|---|---|---|
| 外觀 | 純白色,沒有正常黑色素細胞 | 常只比周圍皮膚略淡 |
| 觀察 | 即使膚色淺的嬰兒,一般日光下也常容易看見 | 膚色淺的兒童可能需 Wood 燈照射才明顯 |
| 組織學 | 沒有正常黑色素細胞 | 黑色素細胞數目正常 |
| 疾病 | 酪胺酸酶陰性眼皮膚白化症(tyrosinase-negative oculocutaneous albinism)、斑駁病(piebaldism)、白斑(vitiligo),在嬰兒期都少見 | 黑色素量不足,或血管收縮使血紅素不足造成蒼白與皮膚色素減少者 |
- 貧血痣(nevus anemicus)與血管瘤前驅病灶是表淺血流減少造成蒼白區域的兩個例子。
- 本節著重於以斑紋狀色素表現的皮膚嵌合疾病。
脫色痣(無色素痣) Nevus Depigmentosus (Nevus Achromicus)
- 不常見,發生於 0.4% 的新生兒。
- 外觀:邊界清楚、邊緣不規則的色素減退斑片。可為小型孤立的圓形或長方形區域,或沿 Blaschko 線(胚胎外胚層細胞遷移路線)的較大節段區域(Fig. 95.20)。
- 名稱雖為脫色,斑片實際上並非真正脫色,而是黑色素量減少。
- 機轉:被認為是皮膚嵌合的一種,涉及合子形成後的體細胞變異,形成黑色素生成潛能下降的細胞族群。
- 病程:通常出生時或出生後不久出現,隨孩子整體生長等比例變大,維持原有形狀。
- 散發,沒有家族遺傳模式。
- 皮膚外表現:曾有癲癇、認知遲緩與同側肢體肥大的個案報告,但多數患者沒有皮膚外異常。
- 色素減退區內有時可見雀斑樣痣(lentigines),被認為是痣內變異恢復、色素重現的區域。
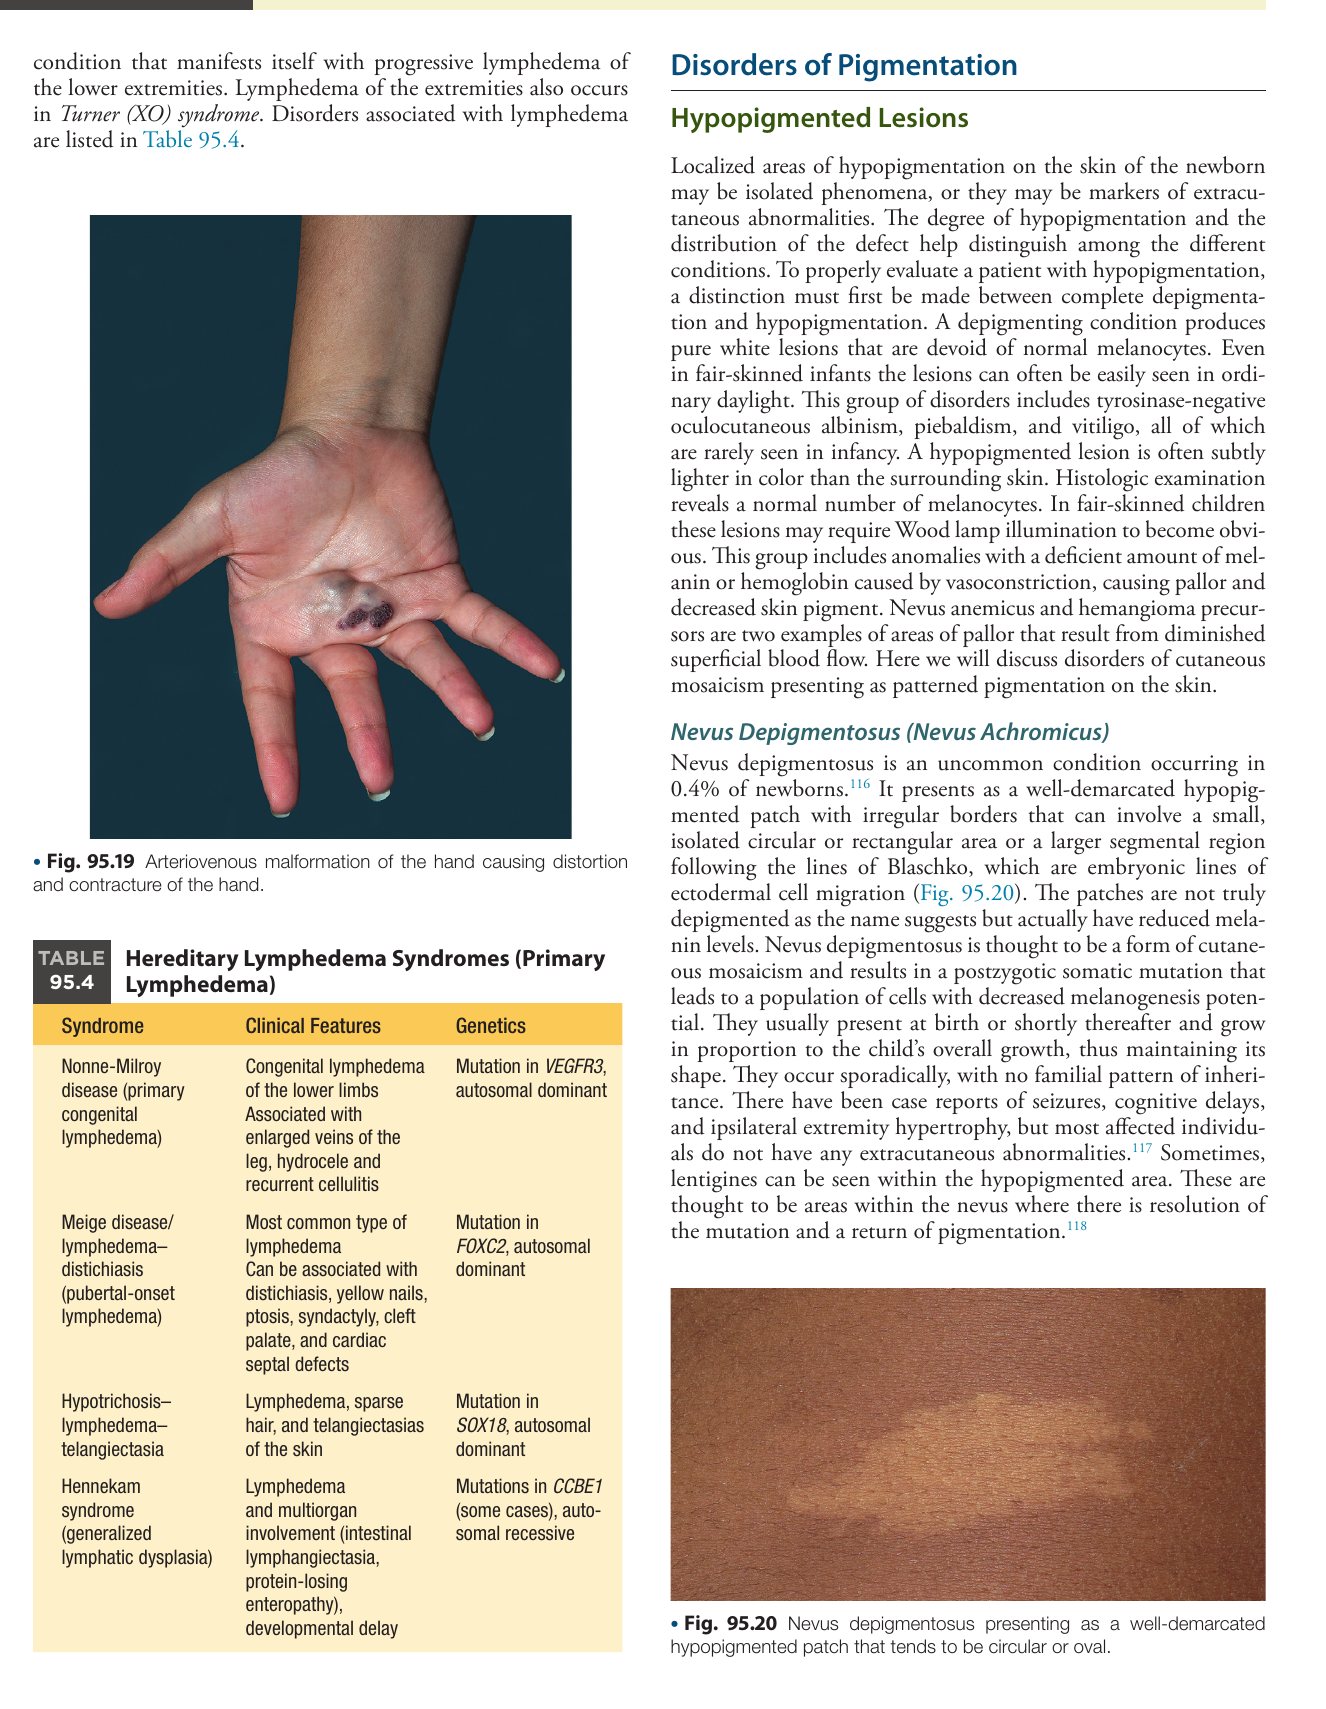
色素嵌合 Pigmentary Mosaicism
- 泛指一群異質的色素減退及/或色素沉著疾病,包括伊藤黑色素減少症(hypomelanosis of Ito,incontinentia pigmenti achromians)及線狀渦紋狀痣樣色素沉著(linear and whorled nevoid hypermelanosis)。
- 型態:單側或雙側線狀條紋與渦紋,沿 Blaschko 線分布(Fig. 95.21);也可呈塊狀或棋盤狀,或葉狀(phylloid)。
- 受影響者可有色素沉著區、色素減退區,或兩者都有。
- 斑紋可為先天,或於出生後 2 年內變得明顯。
- 機轉:屬於體細胞嵌合。
- 皮膚外表現:曾報告中樞神經、眼、心臟與肌肉骨骼異常,但絕大多數人的色素變化僅限於皮膚。
- 中樞神經異常以癲癇或發展遲緩表現,最常於 2 歲前出現。
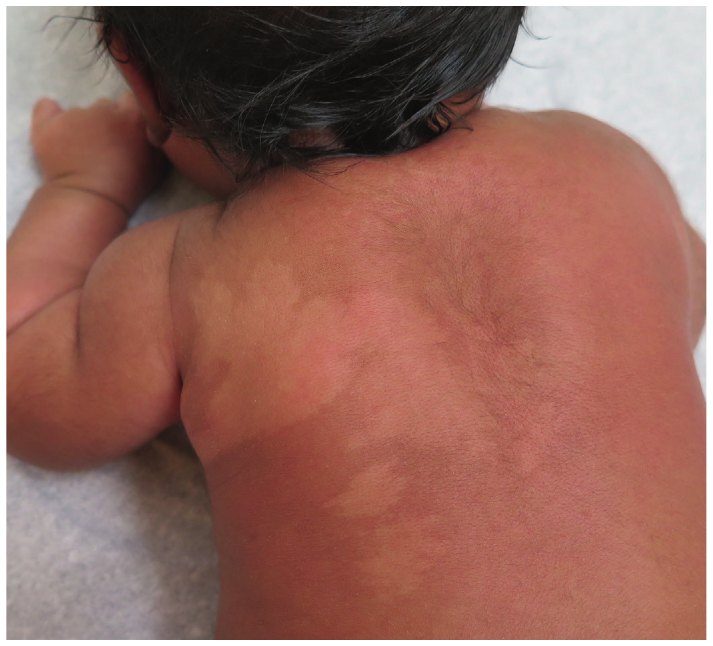
灰葉斑 Ash Leaf Macules
- 小型橢圓形色素減退區,因大小形狀類似歐洲花楸(European mountain ash)小葉而得名。
- 是結節性硬化症(tuberous sclerosis)嬰兒少數的先天性標記之一。
- 結節性硬化症複合體為體染色體顯性遺傳,臨床表現多變,特徵是皮膚、中樞神經、腎臟等多種組織發生良性與惡性腫瘤。
色素沉著病灶 Hyperpigmented Lesions
- 棕色病灶通常反映黑色素細胞數目增加或黑色素過多;表皮增厚也可呈棕色。
- 多數先天性棕色病灶為單獨且良性,但要認識其中部分與症候群相關,也有部分可能危及生命。
咖啡牛奶斑 Café au Lait Macules (CALMs)
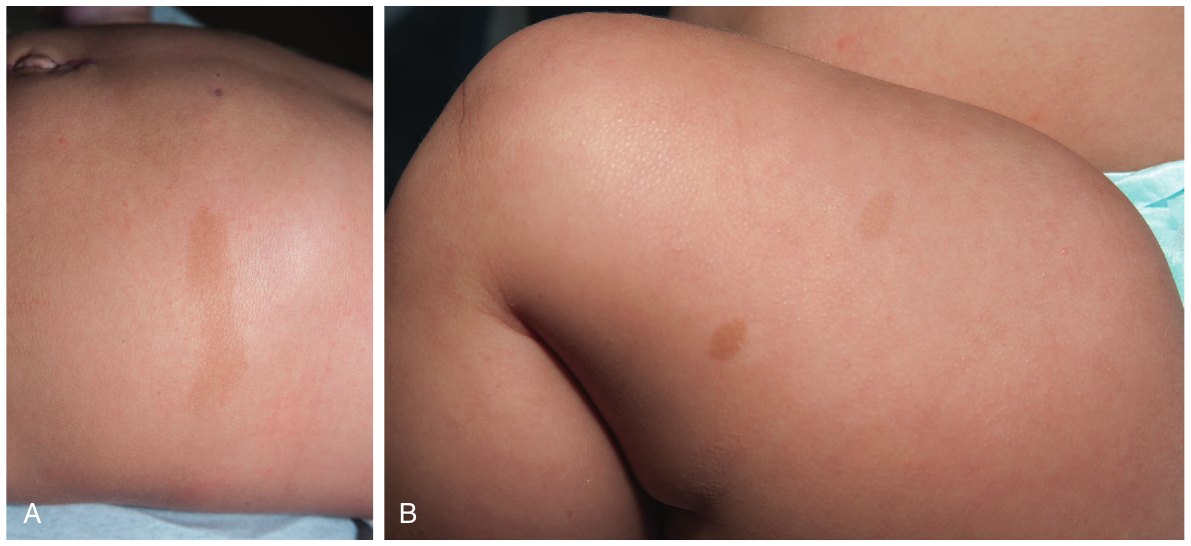
- 外觀:邊界清楚、橢圓或圓形的淡棕色斑或斑片,大小由數毫米到數公分不等(Fig. 95.22)。
- 時間:常於出生時或嬰兒期發現,也可於兒童期出現。
- 鑑別:臨床上不一定能與黑色素細胞痣區分,組織學可確診:基底角質細胞內黑色素增加,沒有黑色素細胞增生。
- 盛行率:一般族群約 2.7%;白人嬰兒 2%;非裔美國嬰兒至多 12%。不同族群間有差異,膚色較深者數量與盛行率較高。
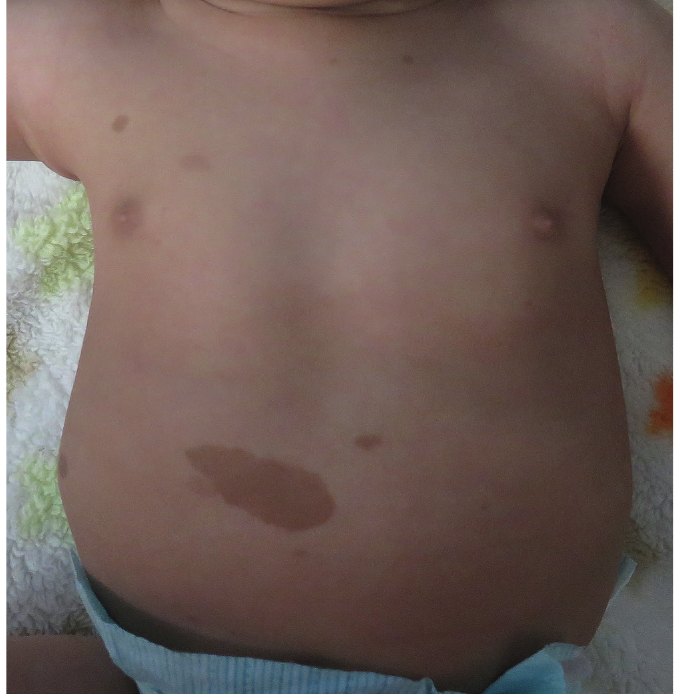
- 症候群線索:大型或節段型咖啡牛奶斑可見於 McCune-Albright 症候群。新生兒期多發性 CALMs 可能是單獨發現,但應提醒醫師注意相關症候群,尤其有 6 個以上時(Box 95.1;Fig. 95.23)。
第 1 型神經纖維瘤病(neurofibromatosis type 1, NF1)的警訊青春期前兒童有 6 個以上、直徑 0.5 cm 以上的咖啡牛奶斑,或青春期後有 6 個以上、直徑 1.5 cm 以上者,應警覺 NF1 的可能。但只有咖啡牛奶斑並不符合 NF1 標準。
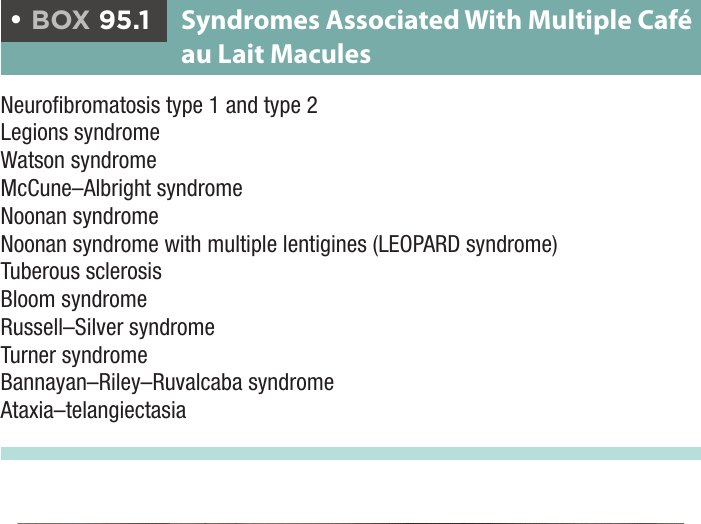
- Box 95.1 所列:第 1 型與第 2 型神經纖維瘤病、Legions 症候群(原文拼法)、Watson 症候群、McCune-Albright 症候群、Noonan 症候群、Noonan 症候群合併多發性雀斑樣痣(LEOPARD 症候群)、結節性硬化症、Bloom 症候群、Russell-Silver 症候群、Turner 症候群、Bannayan-Riley-Ruvalcaba 症候群、運動失調-微血管擴張症(ataxia-telangiectasia)。
雀斑樣痣 Lentigines
- 小型棕褐色至深棕色斑,最常於成年期散發出現。
- 組織學可與其他色素病灶區分:表皮突(rete ridges)延長、沿基底層單個散布的黑色素細胞增加,以及基底角質細胞黑色素增加。
- 多發性或先天性雀斑樣痣是數種症候群的特徵。
先天性真皮黑色素細胞增多症(蒙古斑) Congenital Dermal Melanocytosis (Mongolian Spots)
- 舊稱蒙古斑(Mongolian spots),現稱嬰兒藍灰斑(blue-gray macule of infancy)。
- 盛行率:非裔美國人超過 90%、亞洲人 81%、白人 10%。
- 外觀:棕色、灰色或藍色的斑及斑片,最常位於腰薦區,但可出現於身體任何部位;可單一或多發,大小由數毫米到數公分。
- 病程:常在出生後最初幾年消退。
- 重要陷阱:範圍廣的病灶曾被誤認為受虐。
- 組織學:梭形黑色素細胞聚集於真皮深層。
- 從未有惡性變化的報告。
太田痣與伊藤痣 Nevus of Ota/Ito
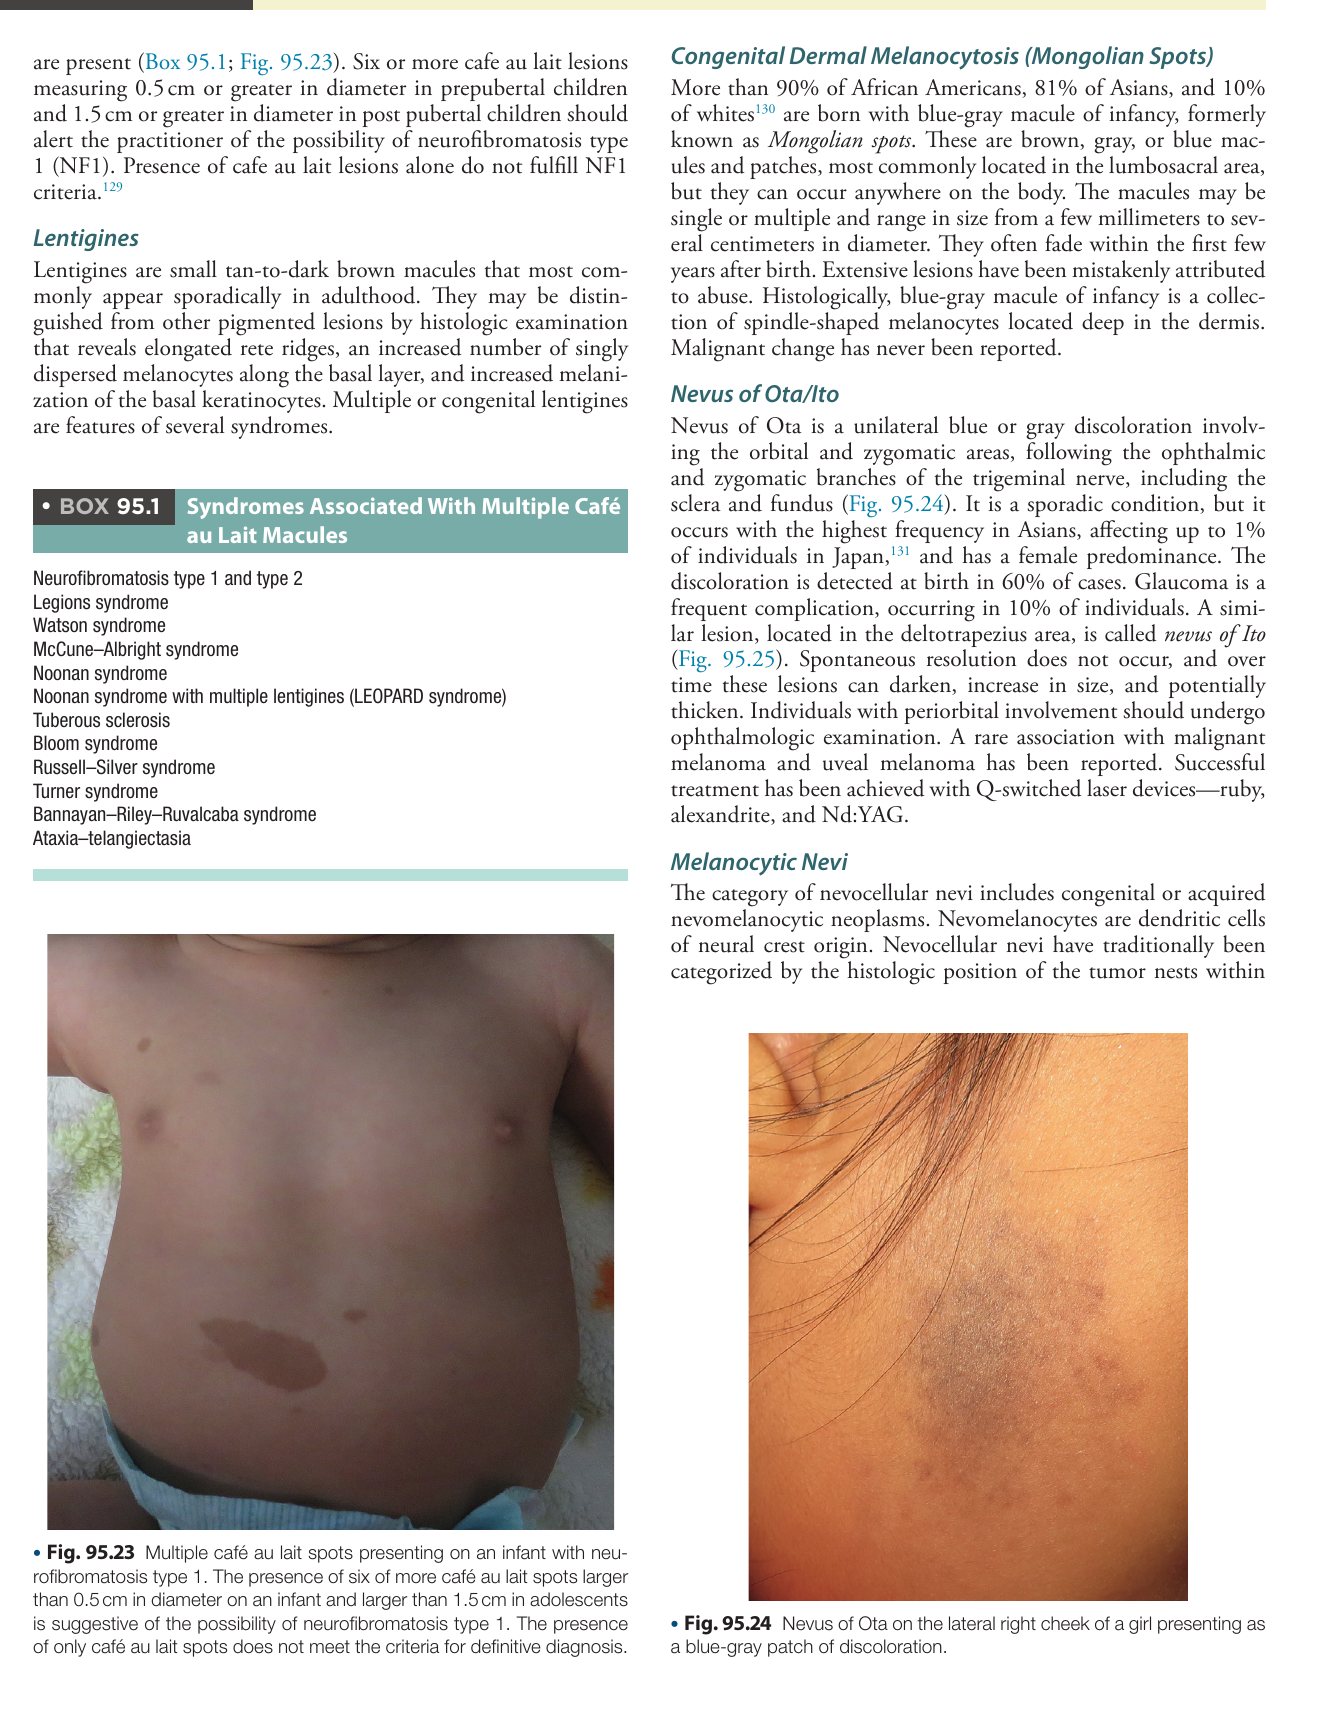
- 太田痣:單側藍色或灰色變色,累及眼眶與顴部,沿三叉神經眼支與顴支分布,包括鞏膜與眼底(Fig. 95.24)。
- 屬散發,但亞洲人頻率最高,日本人口至多 1% 受影響,且女性居多。
- 60% 的病例在出生時即可發現。
- 青光眼是常見併發症,發生於 10% 的個案。
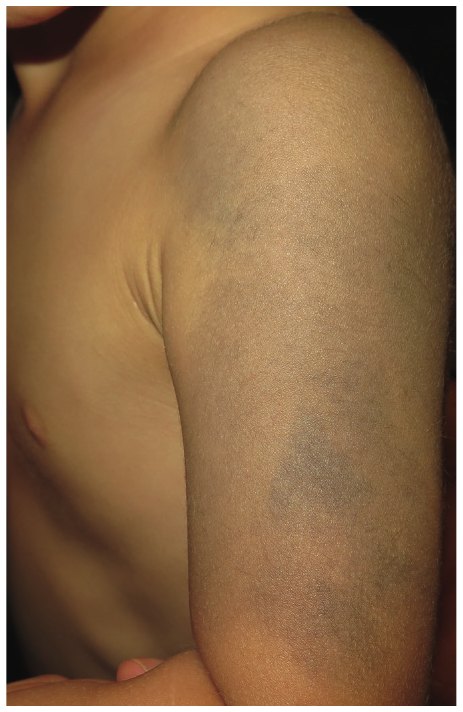
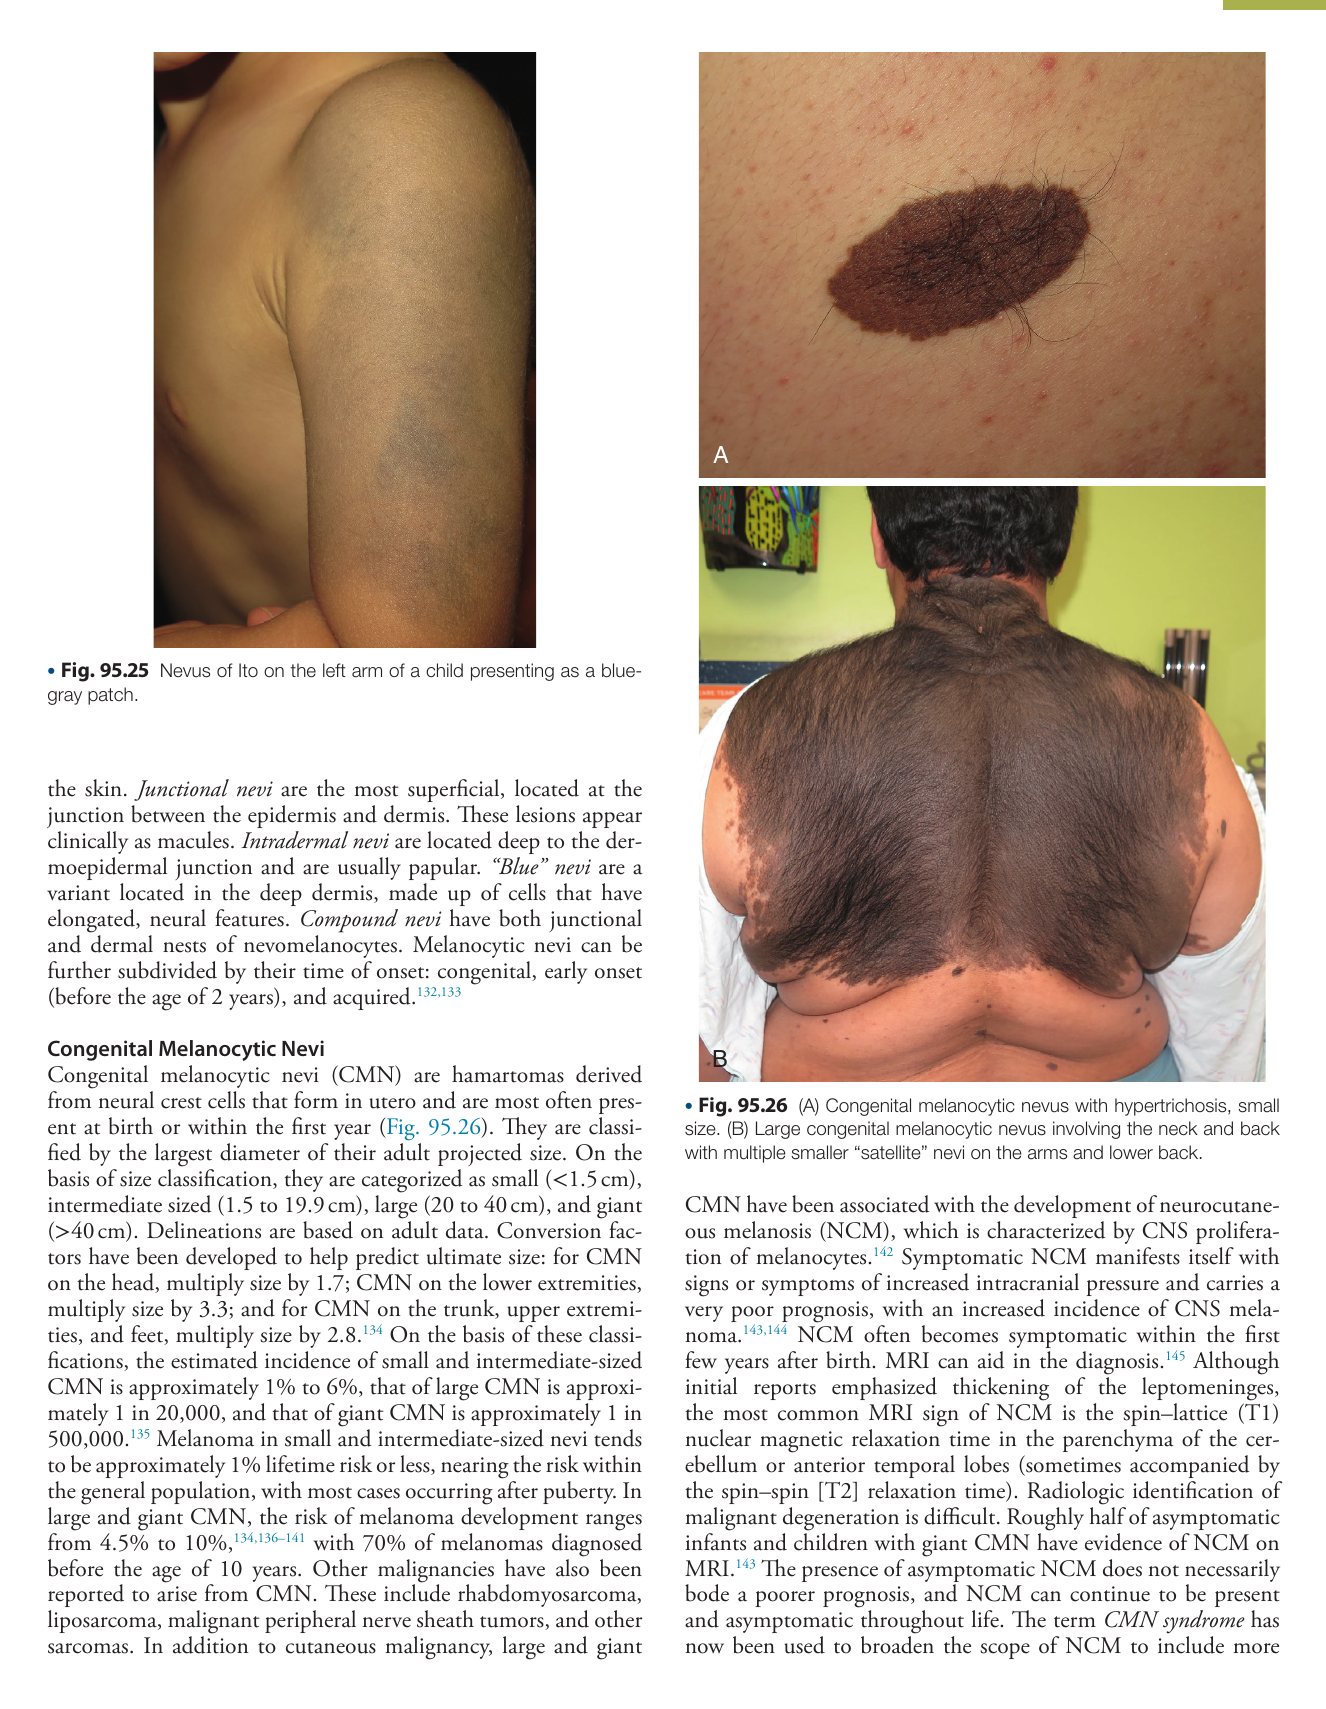
- 伊藤痣:位於三角肌斜方肌區的類似病灶(Fig. 95.25)。
- 病程:不會自發消退;隨時間可變深、變大,甚至可能增厚。
- 有眼眶周圍受累者應接受眼科檢查。
- 惡性:曾有與惡性黑色素瘤及葡萄膜黑色素瘤罕見相關的報告。
- 治療:Q 開關(Q-switched)雷射,包括紅寶石、紫翠玉與 Nd:YAG,已有成功治療。
黑色素細胞痣 Melanocytic Nevi
- 痣細胞痣(nevocellular nevi)包括先天或後天的痣黑色素細胞腫瘤。痣黑色素細胞(nevomelanocytes)是源自神經嵴的樹突狀細胞。
- 傳統上依腫瘤巢在皮膚內的組織學位置分類,也可依發生時間再分為先天、早發(2 歲前)與後天。
| 類型 | 位置 | 外觀或特徵 |
|---|---|---|
| 交界痣(junctional nevi) | 最表淺,位於表皮與真皮交界 | 臨床上呈斑 |
| 真皮內痣(intradermal nevi) | 真皮表皮交界深處 | 通常呈丘疹狀 |
| 「藍」痣(blue nevi) | 真皮深層 | 由具細長神經樣特徵的細胞組成 |
| 複合痣(compound nevi) | 同時有交界與真皮巢 | — |
先天性黑色素細胞痣 Congenital Melanocytic Nevi
- CMN 是源自神經嵴細胞的缺陷瘤,於子宮內形成,多在出生時或第一年內出現(Fig. 95.26)。
- 依預估成人大小的最大徑分類,分界依成人資料訂定。
| 類別 | 預估成人最大徑 | 估計發生率 | 黑色素瘤風險 |
|---|---|---|---|
| 小型 | <1.5 cm | 約 1% 到 6%(小型與中型合計) | 終身風險約 1% 或更低,接近一般族群;多數發生於青春期後 |
| 中型 | 1.5 到 19.9 cm | ||
| 大型 | 20 到 40 cm | 約 1/20,000 | 4.5% 到 10%;70% 的黑色素瘤在 10 歲前診斷 |
| 巨大型 | >40 cm | 約 1/500,000 |
預測最終大小的換算係數
- 頭部 CMN:大小乘以 1.7。
- 下肢 CMN:大小乘以 3.3。
- 軀幹、上肢與足部 CMN:大小乘以 2.8。
惡性腫瘤與神經皮膚黑色素沉著症
- 除黑色素瘤外,CMN 也有發生橫紋肌肉瘤、脂肪肉瘤、惡性周邊神經鞘瘤及其他肉瘤的報告。
- 大型與巨大型 CMN 除皮膚惡性腫瘤外,也與神經皮膚黑色素沉著症(neurocutaneous melanosis, NCM)相關,特徵是中樞神經內黑色素細胞增生。
- 有症狀 NCM:表現為顱內壓升高的徵象或症狀,預後很差,且中樞神經黑色素瘤發生率增加;常於出生後最初幾年出現症狀。
- MRI:有助於診斷。早期報告強調軟腦膜增厚,但原文指出最常見的 MRI 徵象與小腦或前顳葉實質的 T1(spin-lattice)鬆弛時間有關,有時伴 T2(spin-spin)鬆弛時間(原文未寫明變化方向)。影像上不易辨識惡性變化。
- 無症狀 NCM:巨大型 CMN 的無症狀嬰幼兒,約一半在 MRI 上有 NCM 證據。無症狀 NCM 不一定代表預後較差,且可終身持續無症狀。
- CMN 症候群(CMN syndrome):此詞已用來擴大 NCM 範圍,納入更多與 CMN 相關的皮膚外表現。
- NCM 病人有發生中樞神經黑色素瘤的風險,有症狀者風險明顯更高。
- NCM 風險與衛星病灶數目相關:伴隨的 CMN(舊稱衛星病灶)超過 20 個者,NCM 風險高 5 倍。
- 新生兒照護者的獨特機會:辨識出 NCM 風險時,可考慮「餵食包裹(feed and swaddle)」MRI,可能避免日後暴露於全身麻醉。
臨床監測的困難
- 僅以監測保守處理大型先天痣並不容易,因為這些痣的特徵可能符合黑色素瘤篩檢的 ABCDE 標準(asymmetry、border irregularity、color variegate、diameter >6 mm、evolution)。
- 多數痣出生時表面即不規則,並有不同程度的增厚、多毛、疣狀或結節狀。
- 較小、散布的衛星病灶幾乎都存在,但衛星病灶沒有黑色素瘤報告。
- 皮膚外病灶也曾見於腦膜、淋巴結與胎盤絨毛。
- 這些痣常有非典型組織學特徵。
- 巨大痣內發生惡性黑色素瘤的兒童預後很差。不過許多出生時外觀令人擔憂的病灶,並不表現惡性行為,也不造成廣泛轉移或死亡。
- 先天性黑色素瘤很罕見,報告病例中與先天痣相關者不到 50%。
處置爭議
- CMN 處置仍有爭議,對預防性切除有贊成與反對兩方。
- 一般不建議常規切除;由於深部筋膜仍有黑色素細胞,切除可能無法完全消除黑色素瘤風險。
- 手術從來不是輕鬆的選擇:通常需多次手術,有明顯併發症的高風險,有時結果比胎記本身更影響外觀。
- 幼兒期進行的組織擴張與部分厚度切除可能改善美觀,但伴隨污名與疼痛。
- 這些作法預防惡性腫瘤的效果從未被證實,也不太可能完全消除惡性風險。
斑點痣 Nevus Spilus
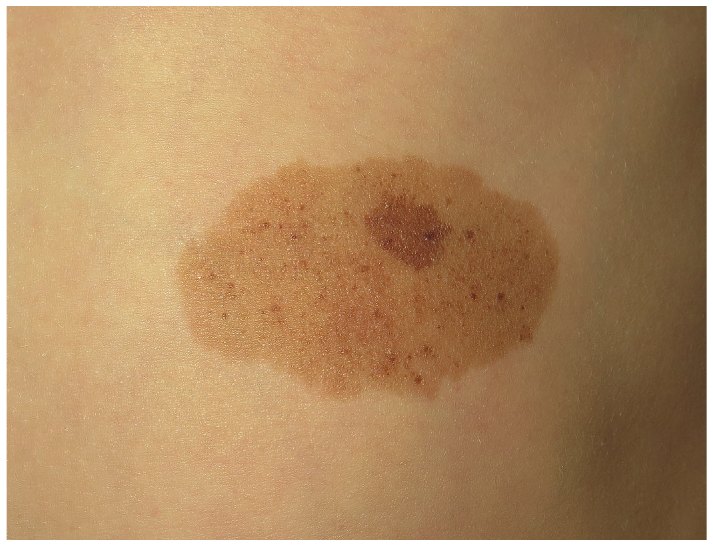
- 又稱斑點狀雀斑樣痣(speckled lentiginous nevus),是在咖啡牛奶斑背景中,基底層黑色素細胞局灶性增生(深色斑點)形成的色素沉著病灶(Fig. 95.27)。
- 被視為先天性黑色素細胞痣的獨立亞型,相關黑色素瘤風險低於傳統 CMN。
- 沒有其他相關異常。
| 病灶 | 組織學 | 病程 | 需留意 |
|---|---|---|---|
| 咖啡牛奶斑 | 基底角質細胞黑色素增加,無黑色素細胞增生 | 出生或嬰兒期,也可兒童期出現 | 6 個以上考慮症候群;大型或節段型見於 McCune-Albright |
| 雀斑樣痣 | 表皮突延長、單個黑色素細胞增加、基底黑色素增加 | 多於成年期散發 | 多發或先天者見於數種症候群 |
| 嬰兒藍灰斑 | 真皮深層梭形黑色素細胞 | 常於最初幾年消退 | 不要誤認為受虐;無惡性報告 |
| 太田痣/伊藤痣 | 原文未述 | 不自發消退,可變深變大 | 青光眼 10%;眼周受累需眼科檢查;罕見黑色素瘤 |
| CMN | 神經嵴來源的缺陷瘤 | 出生或第一年內出現 | 大型與巨大型的黑色素瘤與 NCM |
| 斑點痣 | 基底層黑色素細胞局灶性增生 | 原文未述 | 黑色素瘤風險低於傳統 CMN |
上皮來源先天性腫瘤 Congenital Tumors of Epithelial Origin
表皮痣 Epidermal Nevus
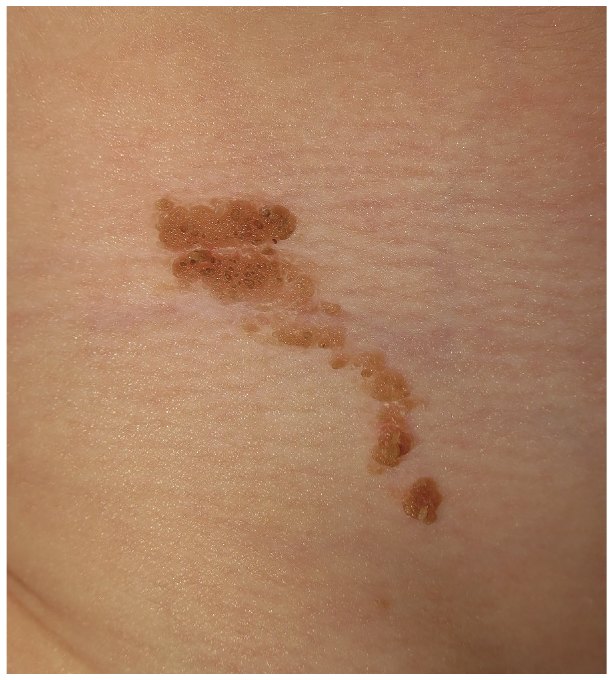
- 新生兒期可表現為平滑的色素沉著斑片或粗糙的膚色斑塊,最常位於軀幹或四肢,常沿 Blaschko 線分布(Fig. 95.28)。
- 隨時間可擴大,通常在出生後最初幾年;多數會變成疣狀與肥厚。
- 治療困難,破壞或切除後常復發。
皮脂腺痣 Nevus Sebaceous
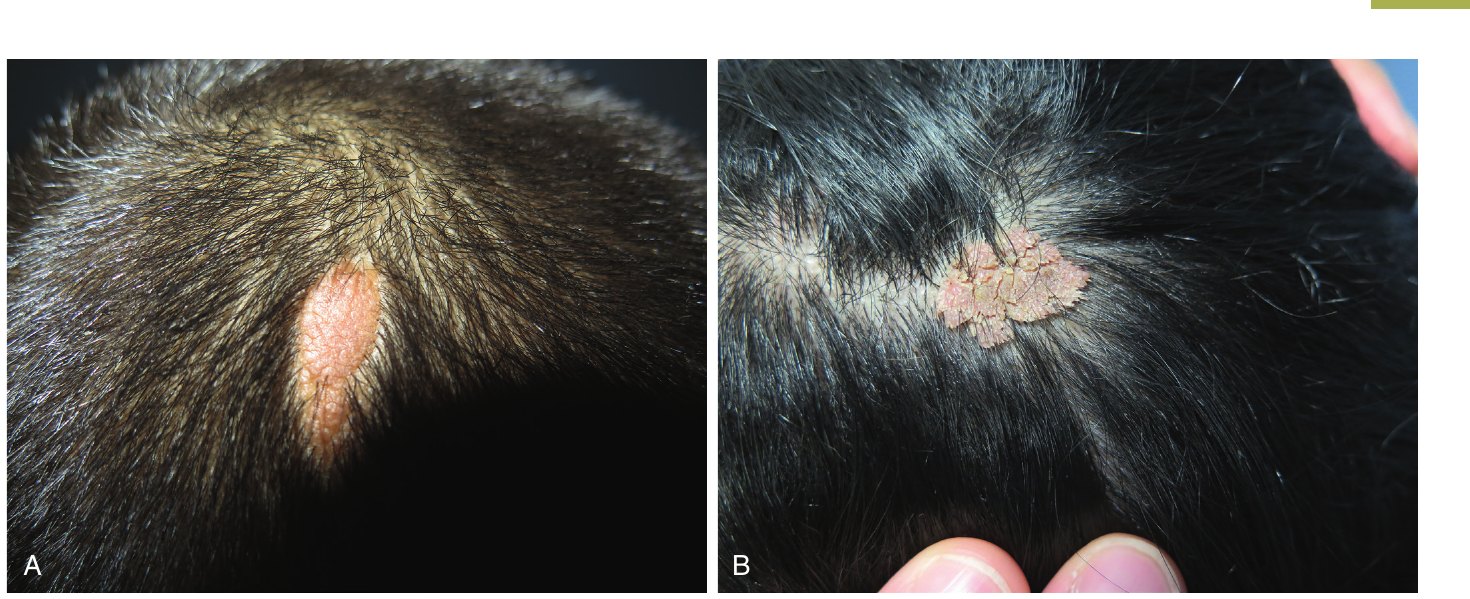
- 外觀:無毛的棕褐、黃色至鮭魚色斑塊,最常位於頭皮或臉部(Fig. 95.29)。
- 病程:出生時可呈結節狀,兒童期變平,青春期後又可呈結節狀。
- 腫瘤:至多 15% 的皮脂腺痣病人會發生各種良性與惡性腫瘤,包括基底細胞癌;很少在青春期前發生。
遺傳機轉與命名
- 與其他嵌合疾病相同,表皮痣與皮脂腺痣被認為是體細胞基因變異的局部表現,這些變異若完全表現將致死。
- 部分表皮痣患者是體染色體顯性魚鱗癬,即表皮鬆解性角化過度(epidermolytic hyperkeratosis,又稱 bullous ichthyosiform erythroderma)的基因嵌合者,後代可能有全身受累的風險。
- 疣狀痣(nevus verrucosus):單一斑塊。
- 單側痣(nevus unius lateris):廣泛線狀單側病灶,沿 Blaschko 線分布。
- 豪豬狀魚鱗癬(ichthyosis hystrix):廣泛雙側表皮痣。
- 角質細胞與皮脂腺成分可出現在同一病人:前者較常累及軀幹與四肢,後者較常累及頭頸部。
診斷與處置
- 皮膚切片:可排除其他疾病、區分表皮痣與皮脂腺痣,並偵測表皮鬆解性角化過度的診斷性組織特徵,但通常不執行。
- 小型表皮痣:不需治療。
- 皮脂腺痣:惡性變化風險小,通常在兒童後期與青少年期。可在任何時間切除,取決於病灶大小、手術效益與麻醉風險的權衡,以及病人與家屬偏好;但很少在青春期前出現症狀或造成太大問題。
- 基底細胞癌風險:基底細胞癌是皮脂腺痣最常見的惡性腫瘤;近期研究顯示其風險較接近 1%,遠低於過去報告。
- 較大或影響外觀的病灶:沒有最佳治療。建議包含皮下組織的全層切除,以降低復發風險。
- 雷射:已使用汽化型(ablative)雷射;少數報告提示 Q 開關 Nd:YAG 雷射可能是另一選項。
- 局部角質溶解劑:可能有緩解作用。
- 遺傳諮詢:表皮痣組織學顯示表皮鬆解性角化過度者,應考慮諮詢後代發生完全表現疾病的風險。
表皮(線狀皮脂腺)痣症候群 Epidermal (Linear Sebaceous) Nevus Syndrome
- 不到 10% 的患者,表皮痣與皮脂腺痣(尤其累及頭部者)合併多種皮膚外異常,稱為表皮痣症候群(epidermal nevus syndrome)。
- 受累比例:眼部 33%、神經 50%、骨骼 70%。
- 骨骼異常:脊椎異常、脊柱後側彎、肢體縮短、半身肥大。
- 中樞神經疾病:癲癇、智能障礙、半身輕癱。
- 眼部異常:眼瞼/結膜痣、虹膜缺損(coloboma)、角膜混濁、眼球震顫。
- 惡性腫瘤:發生頻率高於預期,包括 Wilms 腫瘤、腎母細胞瘤(nephroblastoma)、腸胃道癌與橫紋肌肉瘤。
真皮與皮下來源先天性腫瘤 Congenital Tumors of Dermal and Subcutaneous Origin
幼年黃色肉芽腫 Juvenile Xanthogranuloma
定義與臨床表現
- JXG 是嬰兒期良性、會自行癒合的非蘭格漢氏細胞組織球性腫瘤(Fig. 95.30)。
- 源自真皮樹突細胞(dermal dendrocytes),發生於血脂正常、脂質代謝沒有異常的個體。
- 約 30% 為先天性,75% 於出生後第一年內出現。
- 外觀演變:早期為紅斑性丘疹,僅帶些微黃橘色;成熟後變成較典型的黃色,上方可出現微血管擴張。
- 部位:常見於頭、頸與軀幹;罕見情況下侷限於眼或黏膜。
- 大小分類:micronodular(<10 mm)、macronodular(>10 mm),以及罕見的巨大型 JXG(可達 5 到 10 cm)。
- 數目:可單發或多發,以單發最常見,至多 90% 的病人如此。
- 切片:通常可確診,真皮內可見特徵性泡沫組織球與 Touton 巨細胞。
- 絕大多數 JXG 嬰兒其他方面健康。巨大型 JXG 外觀令人擔憂,可能與其他組織球腫瘤混淆。
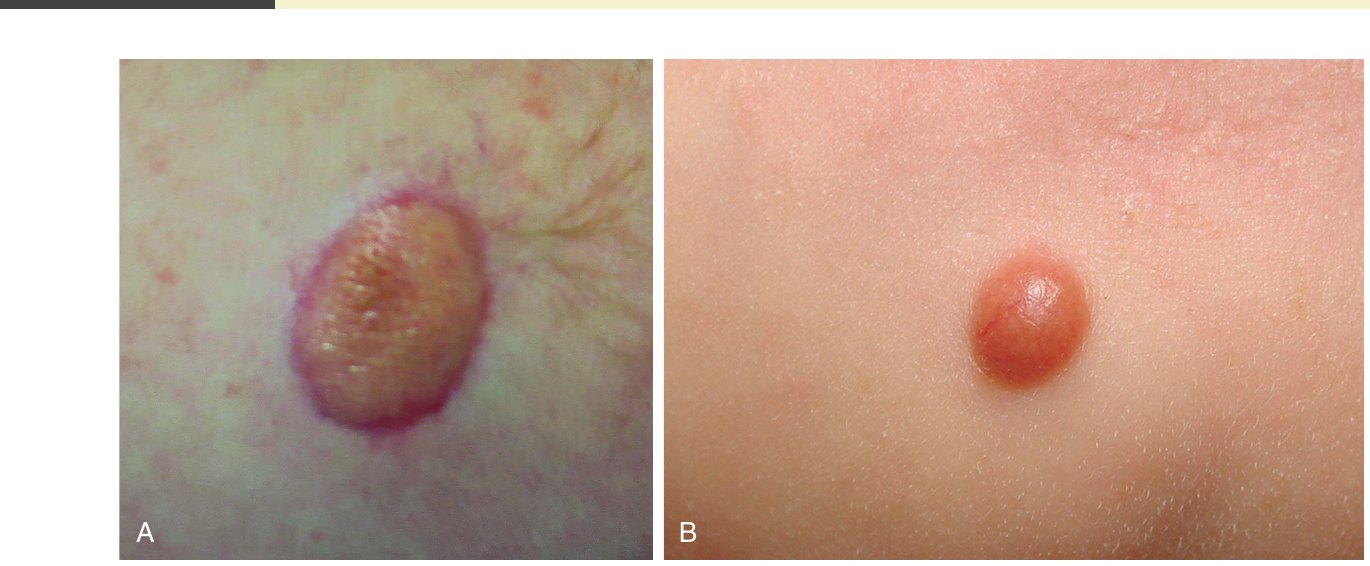
第一項重要關聯:眼部 JXG
- 皮膚病灶兒童中,眼部受累不到 0.5%;但眼部 JXG 兒童有一半具皮膚病灶。
- 建議 2 歲以下多發 JXG 者接受眼部檢查。
- 眼部腫瘤可表現為單側青光眼、葡萄膜炎、虹膜異色或突眼。
- 眼部 JXG 是嬰兒期前房出血(hyphema)最常見的原因。
- 虹膜是最常受累的眼部組織。
第二項重要關聯:JXG、JMML 與 NF-1 三聯症
- 有報告罕見三聯症:JXG、幼年型骨髓單核球性白血病(juvenile myelomonocytic leukemia, JMML)與第 1 型神經纖維瘤病(NF-1)。
- JXG 通常先於白血病診斷或同時出現,且常為多發。
- 不建議在 NF-1 病人(不論是否有 JXG)常規篩檢 JMML;但若有肝脾腫大、淋巴結腫大或蒼白,應適當檢查。
- 沒有皮膚表現的顱內 JXG,報告不到 20 例。
病程與處置
- 多數 JXG 無症狀且自限,但皮膚病灶可潰瘍與出血。巨大病灶預後相似。
- 出生後 2 年內以多發病灶表現的兒童,需接受眼科評估。應提供家長眼部併發症的預期性指導。
- JXG 通常在 3 到 6 年內消退。皮膚病灶可留下殘餘皮膚鬆弛(anetoderma)、輕度萎縮及/或色素沉著。
- 手術切除後有復發紀錄;手術只適用於經常受傷、有症狀,或比切除後疤痕更影響外觀的病灶。
肥大細胞增生症 Mastocytosis
定義與症狀
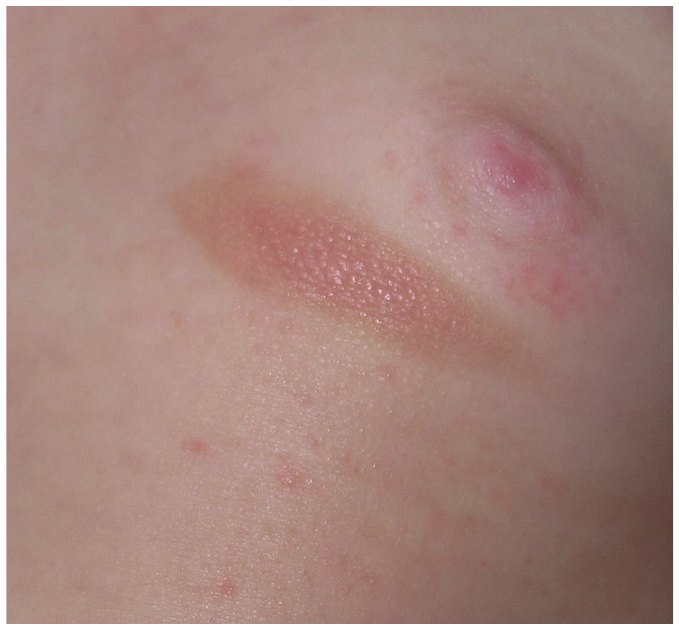
- 一群以組織肥大細胞數目增加為特徵的疾病(Fig. 95.31)。
- 皮膚是最常受累部位,淋巴網狀系統、腸胃道與骨髓也可受影響。
- 症狀來自組織胺及其他肥大細胞介質釋放的局部或全身作用。
- 常見:搔癢、水腫、起水泡、潮紅。不常見:腹痛、腹瀉、嘔吐。罕見:低血壓。
- Darier 徵象(Darier sign):摩擦或創傷受累皮膚時出現具診斷性的膨疹;新生兒該處可起水泡或出血。
臨床分型
| 類型 | 表現 | 時間與病程 |
|---|---|---|
| 色素性蕁麻疹(urticaria pigmentosa) | 嬰兒最常見型;多發小型(直徑 1 到 3 cm)丘疹,通常在軀幹 | 可為先天,但通常於出生後 6 個月內出現;病灶典型在青春期前消退 |
| 孤立性肥大細胞瘤(solitary mastocytoma) | 單一局部病灶,約 2 到 6 cm | 通常到學齡時消退 |
| 瀰漫性皮膚肥大細胞增生症(diffuse cutaneous mastocytosis) | 不常見;出生時可有廣泛水泡或皮膚瀰漫增厚 | — |
| 全身性肥大細胞增生症(systemic mastocytosis) | 較常見於成人;骨髓或其他皮膚外器官多灶病灶,合併全身疾病徵象 | 再分為惰性全身性、合併克隆性非肥大細胞血液疾病、侵襲性全身性,以及肥大細胞白血病 |
診斷
- 皮膚切片可確診,顯示真皮內肥大細胞增生。
- Aminocaproate esterase 是辨識肥大細胞最具特異性的酵素標記;免疫組織化學 tryptase 與 c-Kit 染色也是敏感且特異的標記。
- KIT(編碼幹細胞因子受體的基因)變異,可能在肥大細胞惡性腫瘤的生物學中扮演重要角色。
- 多數肥大細胞增生症兒童血漿組織胺升高,有時甚至高得驚人。
- 進一步檢查全身受累,應限於有皮膚外徵象與症狀,或需全身麻醉的兒科病人。
處置
- 避免誘發肥大細胞去顆粒的因素:教育照顧者避免摩擦、壓力、極端溫度;避免促進去顆粒的物質,如 aspirin、酒精、麻醉性止痛藥、amphotericin B 及含碘顯影劑。
- 全身麻醉:若需要,建議圍手術期給予組織胺受體阻斷劑。
- 皮膚受累局限者:強效局部類固醇可能加速病灶消退。
- 有症狀者:可能受益於傳統 H1 阻斷劑,如 hydroxyzine 或 cyproheptadine。
- 有腸胃症狀時:可加上 H2 阻斷劑(如 ranitidine)或口服 disodium cromoglycate。
- 低血壓:除 H1 與 H2 抗組織胺外,需類固醇及加護支持治療。
結締組織痣 Connective Tissue Nevus (Connective Tissue Hamartoma)
- 由真皮膠原、彈性纖維或兩者組成的缺陷瘤。
- 良性,可單獨出現,或與結節性硬化症、Proteus 症候群等遺傳症候群相關。
- 外觀:膚色真皮斑塊,由檢查時不易察覺,到肥厚、鵝卵石狀或腦回狀都有。
- 通常無症狀,多不需介入。
- 診斷常靠臨床;不確定時可切片。
神經纖維瘤 Neurofibroma
- 由神經間質組織組成的良性腫瘤,呈棕色或紅棕色柔軟丘疹或丘疹結節。
- 常於年輕成人期出現,但叢狀神經纖維瘤(plexiform neurofibroma)這一變異型可較早於嬰兒期出現,並可能類似先天性黑色素細胞痣。
- 可為單獨腫瘤,或與 NF-1 等潛在遺傳疾病相關。
- 有症狀或影響外觀時可手術切除。
皮膚發育異常 Developmental Anomalies of the Skin
發育異常出生時即存在,是一群異質疾病,由皮膚內重要結構的形成受到干擾所致。可單獨出現,也可能是皮膚外異常的標記,因而需要進一步評估。
中線異常 Midline Anomalies
- 先天性中線缺陷在診斷與治療上都具挑戰性,可能是顱側或尾側中線神經管閉合不全的標記。
- 可能代表潛在中樞神經問題或顱內連通的標記:凹窩、竇道、皮贅、微血管畸形、血管瘤、結節、脂肪瘤、皮樣囊腫或竇道,以及中線局限或環狀多毛。
顱側中線
- 鼻部中線腫塊:可能為皮樣囊腫或竇道、腦膨出(encephalocele)或神經膠質瘤(glioma)。
- 頭皮中線病灶:皮膚發育不全(aplasia cutis congenita)、皮樣囊腫或竇道、腦膨出、腦膜膨出(meningocele)、異位腦組織。
- 「髮領徵象」(hair collar sign):可能標記異位神經組織與潛在中樞神經畸形。
- 切片前必須先影像:中線腫塊在完成電腦斷層或 MRI 釐清病灶性質及任何顱內連通之前,不應切片;不過小型顱內連通仍可能被遺漏。
- 若可能有顱內連通,應轉介神經外科。
腰薦區:隱性脊柱閉合不全的標記
- 標記包括多種皮膚中線病灶:脂肪瘤、皮贅、假尾與真尾、凹窩與竇道、多毛、皮膚發育不全、皮樣囊腫或竇道、色素變化、血管瘤、CM 與微血管擴張。
- 有 2 個以上皮膚標記時,隱性脊柱閉合不全風險較高。
- Box 95.2 依風險分層。
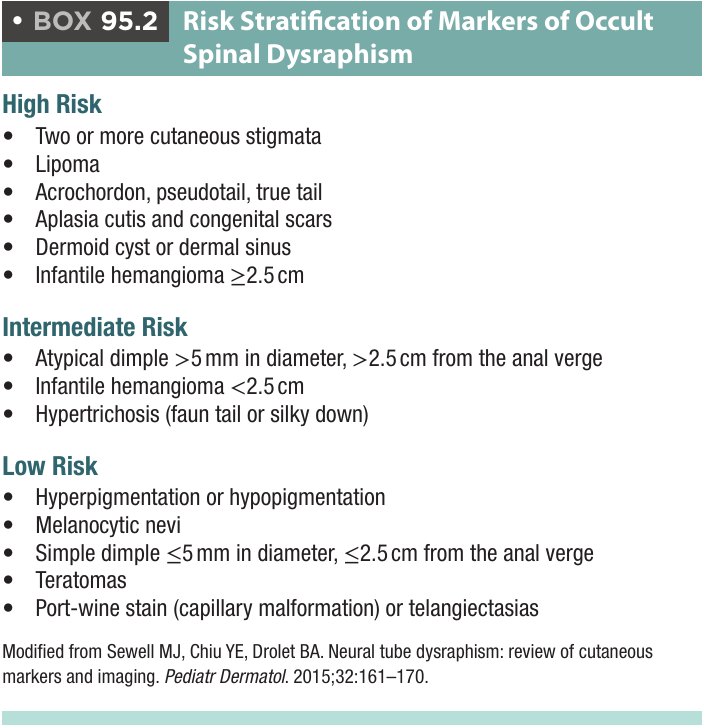
| 風險 | 皮膚標記 |
|---|---|
| 高風險 | 2 個以上皮膚標記;脂肪瘤;軟垂疣(acrochordon)、假尾、真尾;皮膚發育不全與先天性疤痕;皮樣囊腫或皮膚竇道;IH ≥2.5 cm |
| 中風險 | 非典型凹窩(直徑 >5 mm,距肛緣 >2.5 cm);IH <2.5 cm;多毛(羊尾或絲狀細毛 silky down) |
| 低風險 | 色素沉著或減退;黑色素細胞痣;單純凹窩(直徑 ≤5 mm,距肛緣 ≤2.5 cm);畸胎瘤;葡萄酒色斑(微血管畸形)或微血管擴張 |
影像選擇
- 脊柱閉合不全的影像檢查沒有實證指引。
- 一般而言,高風險情況首選 MRI,但受限於費用、可近性與鎮靜需求。
- 6 個月以下嬰兒:可在椎體骨化前做高解析超音波,但敏感度低於 MRI,且準確度隨操作者有很大差異。
- 超音波異常或無法判定時,應做 MRI。
- 一般認為單純凹窩與單獨低風險病灶不需篩檢超音波。
頸部與胸骨上
- 頸部中線小窩或結節:可能為先天性頸中線裂(congenital midline cervical cleft)或甲狀舌管囊腫或竇道。
- 支氣管源性囊腫或竇道:出生時於胸骨上切跡出現結節或小窩,因殘留呼吸道上皮所致。
- 鰓裂異常、囊腫或竇道:不在中線,位於耳前區與頸側;有感染風險,因此可手術切除。
耳前小窩與竇道 Preauricular Pits and Sinuses
- 常見的先天性異常,表現為小凹陷,常為 1 到 3 mm,緊鄰外耳,通常在耳輪上升支前緣;也有報告位於耳輪腳外側面,以及耳輪後上緣、耳屏或耳垂。
- 皮膚小窩可連接竇道,此時開口可流出液體或膿液。
- 耳前竇道通常無症狀且單獨存在,但 25% 到 50% 可為多發及雙側。雙側竇道傾向體染色體顯性遺傳。
- 也與少數遺傳症候群相關(Box 95.3)。
- Box 95.3 所列:鰓耳腎(branchiootorenal)、鰓耳(branchiootic)、鰓耳輸尿管(branchiootoureteral)、鰓眼面(branchiooculofacial)、鰓耳肋(branchiootocostal)、Waardenburg、Goldenhar(眼耳脊椎症候群,oculoauriculovertebral syndrome)及貓眼(cat eye)症候群。
- 聽力與腎臟:耳前竇道很少合併耳聾或腎臟問題。
- 腎臟超音波篩檢只在有其他令人擔憂的特徵時才建議,例如畸形特徵、耳聾家族史、母親妊娠糖尿病史,以及耳部及/或腎臟畸形。
- 聽力:副耳屏者聽力障礙比例較高;若未做新生兒聽力篩檢,建議篩檢。
- 有症狀竇道:流液或感染時應做培養,並以適當抗生素治療。
- 反覆感染:建議由經驗豐富的外科醫師切除,因為竇道可延伸至耳道的骨膜。
副耳屏 Accessory Tragus
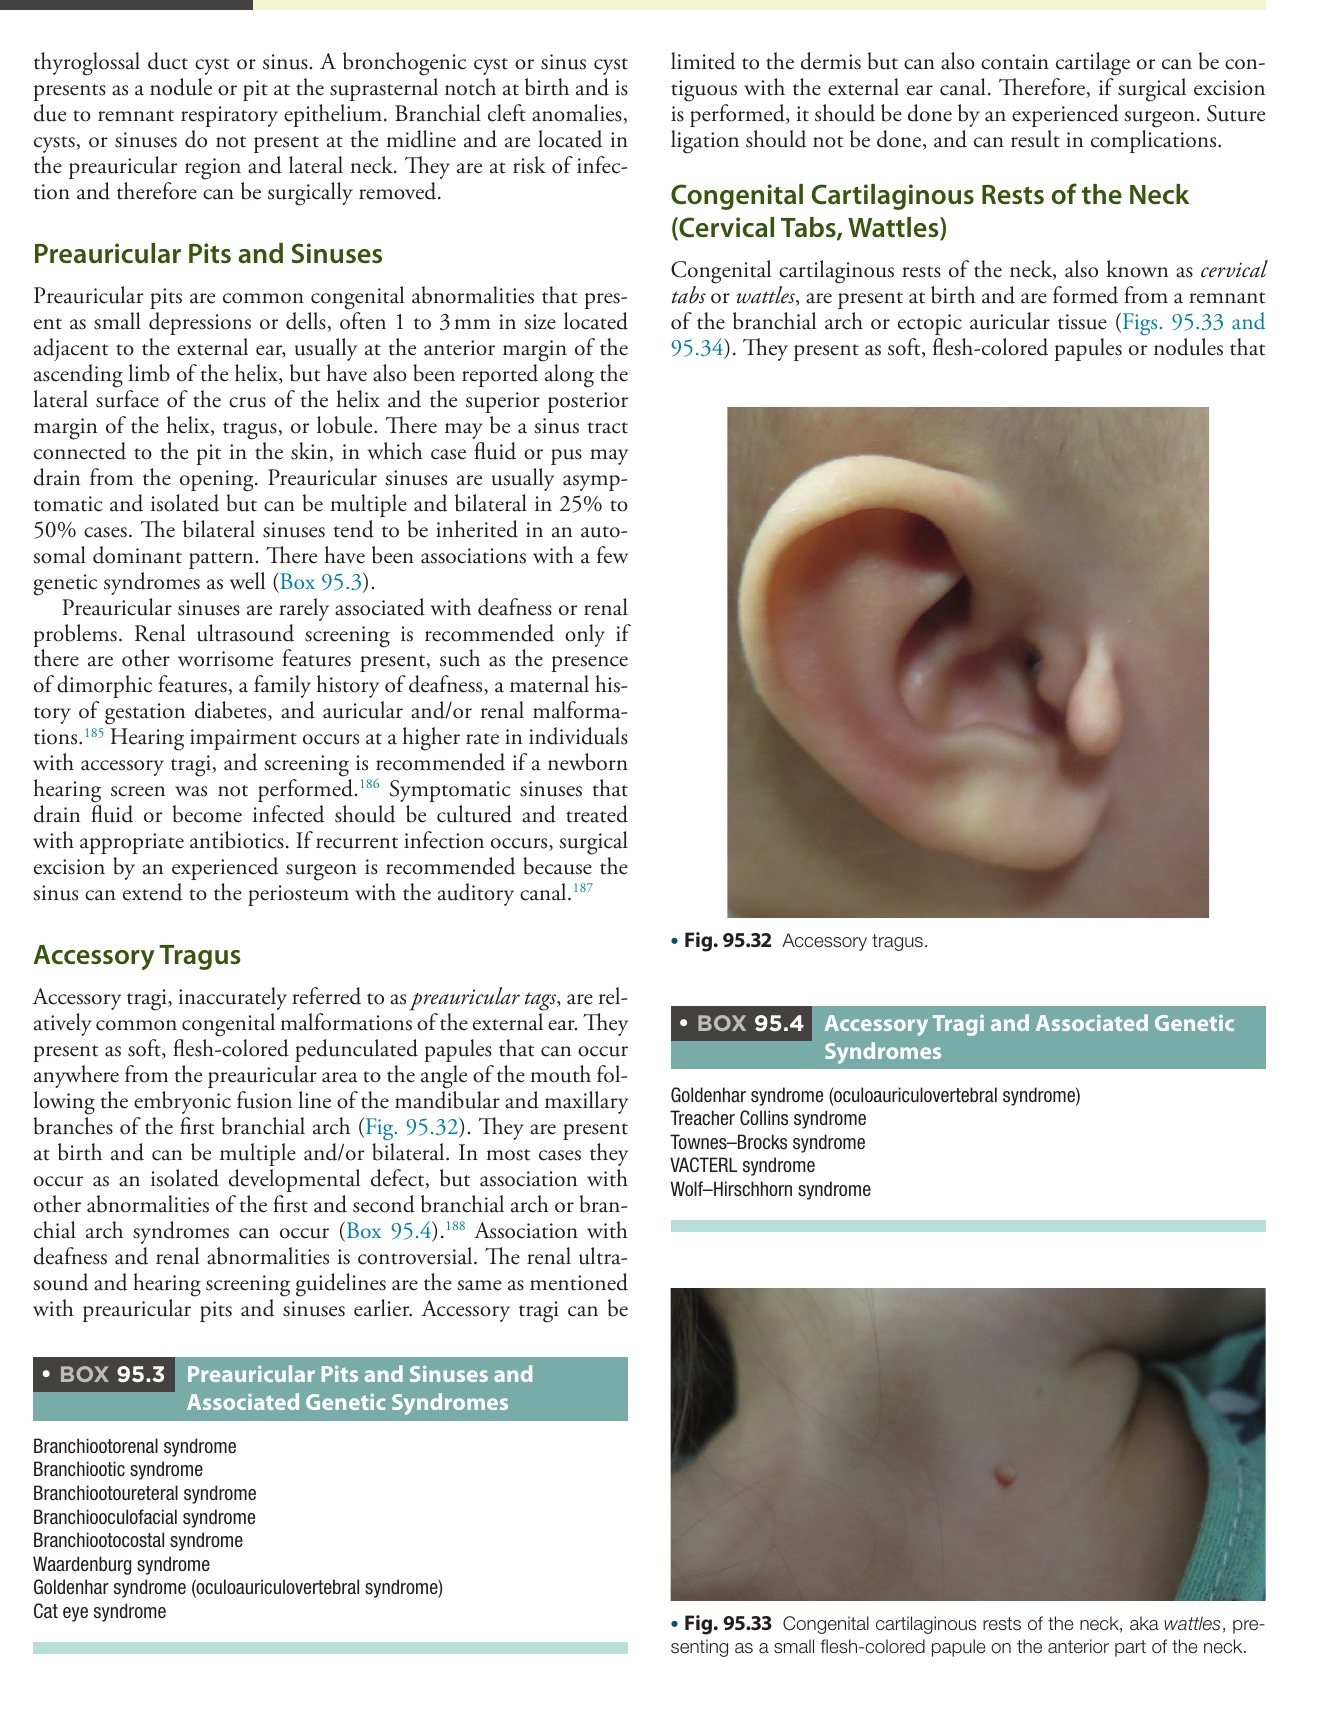
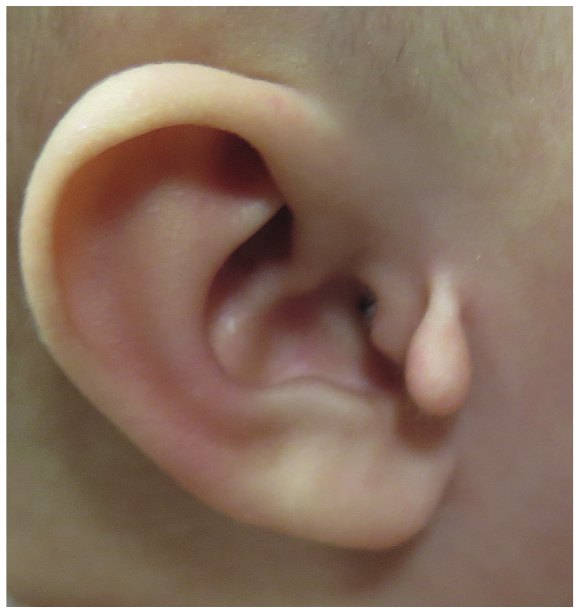
- 不精確地俗稱耳前贅皮(preauricular tags),是相對常見的外耳先天畸形。
- 外觀:柔軟、膚色的有蒂丘疹,可出現於耳前區至口角之間,沿第一鰓弓下頜支與上頜支的胚胎融合線分布(Fig. 95.32)。
- 出生時即存在,可多發及/或雙側。
- 多為單獨的發育缺陷,但也可能合併第一、第二鰓弓的其他異常或鰓弓症候群(Box 95.4)。
- 與耳聾及腎臟異常的關聯有爭議。腎臟超音波與聽力篩檢的建議與前述耳前小窩及竇道相同。
- 可侷限於真皮,也可含軟骨或與外耳道相連,因此若手術切除,應由經驗豐富的外科醫師執行。
- 不應以縫線結紮,否則可能造成併發症。
- Box 95.4 所列:Goldenhar 症候群(眼耳脊椎症候群)、Treacher Collins 症候群、Townes-Brocks 症候群、VACTERL 症候群、Wolf-Hirschhorn 症候群。
頸部先天性軟骨殘餘 Congenital Cartilaginous Rests of the Neck (Cervical Tabs, Wattles)
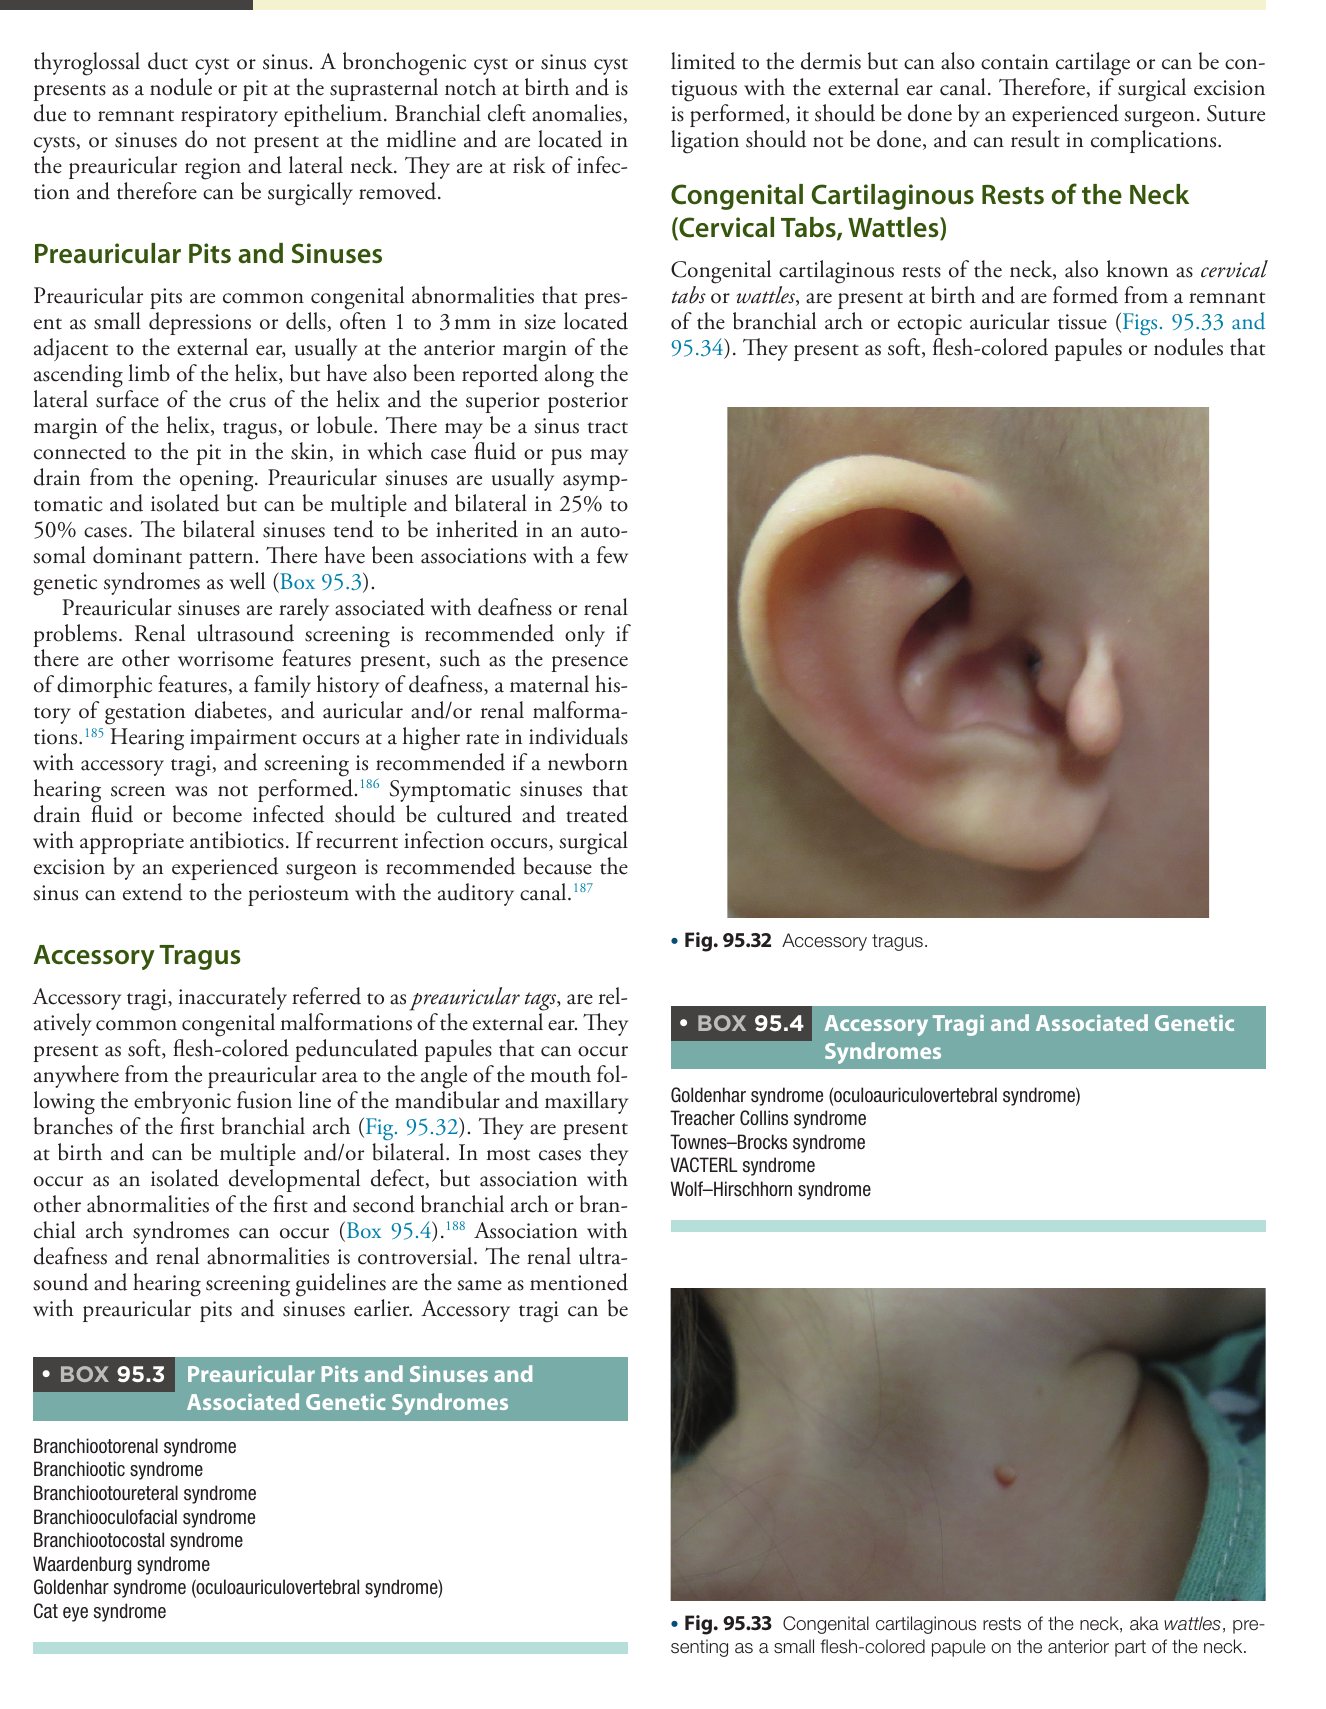
- 又稱 cervical tabs 或 wattles,出生時即存在,由鰓弓殘餘或異位耳廓組織形成(Fig. 95.33)。
- 外觀:柔軟、膚色丘疹或結節,可出現於頸部任何部位,最常見於胸鎖乳突肌下半部上方。
- 可含軟骨,可多發及雙側。
- 沒有更深的連通、竇道或管道,因此不需進一步影像或治療。
- 可考慮手術切除,但主要出於美觀。
多餘指(趾) Supernumerary Digits (Rudimentary Polydactyly)
- 表現範圍從不明顯的有蒂小丘疹到完整大小的手指。
- 由正常手指外側面長出,可發生於任何指頭,最常見部位是第五指尺側。
- 常含軟骨、神經與指甲,因此可做包含神經解剖的手術切除。
- 只結紮而未完整解剖神經,可造成創傷性神經瘤、皮膚壞死與感染。
多餘乳頭 Supernumerary Nipples (Polythelia, Accessory Nipples)
- 可出現於由腋窩延伸至大腿內側的胚胎乳線(milk lines)上任何位置。
- 外觀:棕色或紅棕色有蒂丘疹,常為雙側。新生兒期表現非常不明顯,為淡棕色小斑。
- 可伴或不伴真正的乳腺外組織與乳腺。
- 易被誤認為:黑色素細胞痣、疣、神經纖維瘤或軟垂疣。
- 處置:通常不需進一步評估或治療;若有腺體組織,建議完整手術切除,因為青春期會變大,造成疼痛與社交污名。
正中縫囊腫 Median Raphe Cysts (Congenital Sinus and Cysts of Genitoperineal Raphe, Mucous Cysts of the Penile Skin, Parameatal Cysts)
- 外觀:小型白色至膚色丘疹,可出現於陰莖腹側、陰囊與會陰的中線任何位置;可單發或多發。
- 成因:一般認為源自男性生殖器胚胎發育的先天變化,因尿道褶及/或生殖褶閉合不全所致,或在褶初次閉合後由胚胎上皮外生而成。
- 多數無症狀,也有隨時間自發消退的報告。
- 若持續存在、出現症狀或感染,可做單純切除並一期縫合。
臨床反思:NICU 視角 Clinical Reflection—NICU Perspective
臨床上可帶走的重點
- 早產與低出生體重兒要預期 IH:出生體重越低風險越高,出生時常看不到,要在出生後數週留意蒼白區、微血管擴張紅斑或瘀青樣前驅病灶。
- 把握 3 個月的窗口:快速生長發生在 5 到 8 週齡,至多 80% 在 3 個月齡完成生長。高風險病灶應考慮早期介入,而非等待消退。
- 大型 IH 出現血小板減少時要重新思考診斷:KMP 不發生於 IH,只見於叢狀血管瘤與 KHE 等腫瘤;RICH 則可有短暫、非進行性的血小板下降,可能需切片釐清。
- 鬍鬚分布是呼吸道警訊:6 到 12 週齡的雙相喘鳴或沙啞哭聲,需要耳鼻喉科評估並立即開始全身治療。
- 數皮膚病灶:皮膚 IH 5 個以上者應篩檢肝臟 IH,留意鬱血性心衰竭與消耗性甲狀腺功能低下。
- 臉部與腰薦部節段型病灶要找症候群:依 Table 95.3 安排 PHACE 或 LUMBAR/SACRAL/PELVIS 的評估;腰薦區節段型血管瘤可因生長極少而延誤診斷。
- 早產兒使用 timolol 要謹慎:月經後年齡低於 44 週、體重低於 2500 g,以及塗在黏膜、潰瘍、眼瞼等吸收多變的部位時,都應特別小心。
- Propranolol 的劑量框架:多數臨床人員用每天 2 mg/kg 維持;療程過短較容易反彈生長。
- 頭頸部 LM 可危及新生兒呼吸道:多需多專科合作。
- 臉部葡萄酒色斑:前額或眼瞼受累者應接受完整眼科檢查;前額小型病灶的腦部受累風險很低,有助於評估風險。雷射越早開始效果越好。
- 嬰兒藍灰斑範圍廣時,不要誤認為受虐。
- 大型或巨大型 CMN:辨識 NCM 風險時可考慮「餵食包裹」MRI,可能避免日後全身麻醉;常規切除一般不建議。
- 肥大細胞增生症:照護時避免摩擦、壓力與極端溫度,並避開會促進去顆粒的藥物與含碘顯影劑;若需全身麻醉,圍手術期給予組織胺受體阻斷劑。
- 中線腫塊不要直接切片:先影像釐清顱內連通;腰薦部標記依 Box 95.2 分層,單純凹窩不需篩檢超音波。
- 副耳屏與多餘指不要結紮:副耳屏可含軟骨或與外耳道相連;多餘指結紮而未完整解剖神經,可造成創傷性神經瘤、皮膚壞死與感染。
閱讀時請留意 Points to Verify
原文內部不一致
- 肝臟篩檢門檻:內文為皮膚 IH 5 個以上(任何大小);Table 95.3 則寫「Multifocal hemangiomas ≥5 cm」,單位不同,疑似誤植。
- Timolol 單位:內文寫個案「doses」超過 0.2 ng/mL,此處 ng/mL 是濃度單位,與前文的血中濃度描述不一致,語意待確認。
- 臉部節段編號:PHACE 段落稱上頜為第 2 節段、下頜為第 3 節段;腮腺段落卻寫「maxillary distribution of facial segment 3」,兩者不符。
- PHACE 標準:內文說臨床特徵分組為主要標準,但診斷條件又提到「one major or two minor criteria」,內文未列出主要與次要標準內容。
- 腰薦部血管瘤門檻:內文與 Table 95.3 寫大於 2.5 cm;Box 95.2 高風險寫 ≥2.5 cm,恰為 2.5 cm 時歸類不一致。
- NF1 大小門檻:內文為 0.5 cm、1.5 cm「或以上」,分界是青春期前後;Fig. 95.23 圖說為「大於」,對象寫 infant 與 adolescents。圖說「six of more」也疑為誤植。
- SWS 分布:Table 95.2 仍寫「V1 distribution」;內文說相關型態現在認為對應嵌合型態,而非三叉神經分布。
- AVM 併發症:AVM 定義為快流速,但併發症段落提到「low-flow lesions」發生局部血栓與靜脈炎,未說明此處指哪些病灶。
- ISSVA 年份:內文寫最近更新於 2015 年;Table 95.1 引用的是 2018 年版。
- Fig. 95.34 引用:頸部軟骨殘餘段落引用「Figs. 95.33 and 95.34」,但 Fig. 95.34 圖說與 Table 95.2 都指向先天性毛細血管擴張性大理石樣皮膚,疑似誤引。本筆記將此圖放在 Table 95.2 之後。
- 皮脂腺痣腫瘤比例:前段寫至多 15% 發生良性與惡性腫瘤;後段寫基底細胞癌風險較接近 1%。兩者指標不同,閱讀時勿混用。
- 色素性蕁麻疹大小:原文寫「small (1 to 3 cm in diameter)」,單位與「small」的描述不太相符,疑似誤植,未自行修正。
- NCM 的 MRI 敘述:原文句子只提到 T1、T2 鬆弛時間,未寫明縮短或延長,句意不完整。
- 耳前竇道段落:「Hearing impairment occurs at a higher rate in individuals with accessory tragi」出現在耳前小窩段落,主語與該段不同;「dimorphic features」疑為 dysmorphic;「periosteum with the auditory canal」語意待確認。
- Box 95.1 拼法:「Legions syndrome」照原文保留,拼法待確認。
- Timolol 效果:內文先說對表淺且薄的血管瘤最有效,又引述隨機對照試驗在 24 週與安慰劑沒有差異,兩項結論需一併閱讀。