PART XIII · GASTROINTESTINAL SYSTEM AND NUTRITION · CHAPTER 65
肝臟疾病Disorders of the Liver
本章重點 Key Points
- 早發(出生後 <24 小時)或新出現的黃疸絕對不正常,一定要查明原因。
- 評估黃疸嬰兒時,第一步永遠要同時測結合型(conjugated)與非結合型(unconjugated)膽紅素。
- 因結合型高膽紅素血症而黃疸的嬰兒,應儘速評估:先找會危及生命且可治療的膽汁滯留原因,再查其他病因。
新生兒肝臟疾病 Neonatal Liver Disease
肝臟的發生與細胞功能 Embryology and Hepatocyte Function
- 肝臟是腹腔最大的器官,是全身能量生成、代謝、蛋白質合成與解毒的主要場所。
- 胚胎起源:由前腸(foregut)的內胚層向外長出,進入橫膈中胚層(septum transversum)。
- 肝實質的細胞種類:肝細胞(hepatocyte)、膽管細胞(cholangiocyte)、星狀細胞(stellate cell)、內皮細胞,以及先天免疫系統細胞。
- 肝細胞的主要工作:
- 蛋白質合成;脂肪酸合成與氧化;脂質、膽固醇與膽鹽的形成。
- 膽紅素代謝;糖質新生(gluconeogenesis);肝醣合成。
- 尿素循環與氨的生成;解毒。
- 全身只有肝細胞能製造白蛋白、纖維蛋白原(fibrinogen)與凝血酶原類凝血因子(prothrombin clotting factors)。因此肝臟明顯受傷時,合成功能喪失,常出現凝血病變(coagulopathy)與低白蛋白血症。
膽汁與膽汁滯留 Bile and Cholestasis
- 膽汁組成:主要為膽酸、膽紅素、膽固醇與磷脂質。
- 流向:肝細胞製造 → 分泌到小膽管(canaliculus)→ 運送進膽管 → 最後分泌到腸道,或儲存於膽囊。
- 功能:溶解膳食脂肪與脂溶性維生素(A、D、E、K),使其可被吸收。
- 這條路徑任何一個層級受阻,都會造成膽汁滯留。
膽汁滯留(cholestasis)膽汁從肝臟的正常排泄受阻,使膽汁成分異常堆積於肝臟與血清中。膽汁滯留與「結合型高膽紅素血症造成的黃疸」並不等同,但血清結合型膽紅素是臨床上最有用的膽汁滯留指標。
肝臟血流與門脈高壓 Hepatic Circulation and Portal Hypertension
- 雙重血流(與肺臟相似):門靜脈(portal vein)帶來富含養分的靜脈血;肝動脈(hepatic artery)帶來富含氧氣的動脈血。靜脈回流經肝靜脈。
- 胎兒循環:臍靜脈經左門靜脈與靜脈導管(ductus venosus)把含氧血送到肝臟;靜脈導管再接左肝靜脈,流入下腔靜脈。靜脈導管在出生時自發關閉。
- 門靜脈先天異常,或與臍靜脈導管(umbilical vein catheter)放置相關的血栓,可能造成門靜脈阻塞與門脈高壓。
門脈高壓(portal hypertension)門靜脈系統靜脈壓的病理性上升,發生於門脈壓高於 10 mmHg 時。
| 層級 | 原文所舉部位/例子 |
|---|---|
| 肝前性(prehepatic) | 門靜脈 |
| 肝內性(intrahepatic) | 肝硬化 |
| 肝後性(posthepatic) | 肝靜脈 |
- 徵象與症狀:脾腫大、腹水,以及靜脈曲張出血造成的腸胃道出血。
臨床表現與初步評估 Presentation and Initial Evaluation
- 新生兒肝病的表現範圍很廣,從無症狀黃疸到急性肝衰竭都有;評估與處置依病因而異。
- 提示肝病的臨床徵象:腹水、肝腫大(可伴或不伴脾腫大)、凝血病變、轉胺酶上升、高血氨、低血糖、膽汁滯留。
- 疑似肝病的初步評估必須包含仔細的理學檢查、實驗室檢查與影像。
初步實驗室檢查
評估肝細胞損傷與功能:AST、ALT、ALP、GGT、結合型與非結合型膽紅素、凝血酶原時間/INR、白蛋白。
| 指標 | 代表意義 | 判讀陷阱 |
|---|---|---|
| ALT、AST 上升 | 肝細胞損傷 | 不具肝臟專一性;紅血球與骨骼肌等組織也有 |
| ALP、GGT 上升 | 可能為膽道阻塞或發炎 | 兒童的 ALP 上升也反映正常骨骼生長與代謝;早產兒骨質缺乏(osteopenia of prematurity)時 ALP 可特別高 |
| 凝血酶原時間/INR 上升、低白蛋白 | 肝細胞正常功能喪失,很可能代表肝細胞損傷程度更重 | — |
初步影像
- 最適合的第一線影像是腹部超音波(US)合併 Doppler:可偵測解剖或血管異常、血栓,或提示潛在門脈高壓。
新生兒黃疸的分流 Approach to the Jaundiced Neonate
- 新生兒肝病常以新出現或持續的黃疸表現。
- 新出現的黃疸:絕對不正常,需緊急評估。
- 持續黃疸:足月兒超過 14 天、早產兒超過 21 天,應儘速評估。
- 任何黃疸嬰兒都必須判定是結合型或非結合型高膽紅素血症。鑑別診斷隨主要膽紅素種類而不同,但評估應優先找出早期介入能改善預後的疾病。
非結合型高膽紅素血症
- 常見原因:母乳性黃疸(breast milk jaundice)、敗血症、血型不合(ABO 與 Rh)造成的溶血或紅血球異常(red blood cell dyscrasia);較罕見為 Crigler-Najjar 症候群。
- 生理性黃疸與母乳性黃疸雖常見,但以下情況仍應檢查:極早發(出生 24 小時內)、持續超過 14 天,或數值很高。
- 最可能是母乳性黃疸的條件:血清值正在下降;沒有溶血、感染、甲狀腺功能異常或血清轉胺酶上升的證據;孩子臨床狀況良好。
- 若非結合型膽紅素持續不退或上升,或孩子生病,應檢查影響膽紅素結合與血紅素代謝的疾病。
判斷母乳性黃疸時要逐項確認血清值是否下降、有無溶血、感染、甲狀腺功能異常或轉胺酶上升、孩子是否臨床良好。只要數值持續或上升,或孩子生病,就不能停在母乳性黃疸這個解釋,應往膽紅素結合與血紅素代謝的疾病查下去。
結合型高膽紅素血症
定義結合型膽紅素 ≥ 總膽紅素的 15%。出現時應懷疑潛在肝臟疾病。
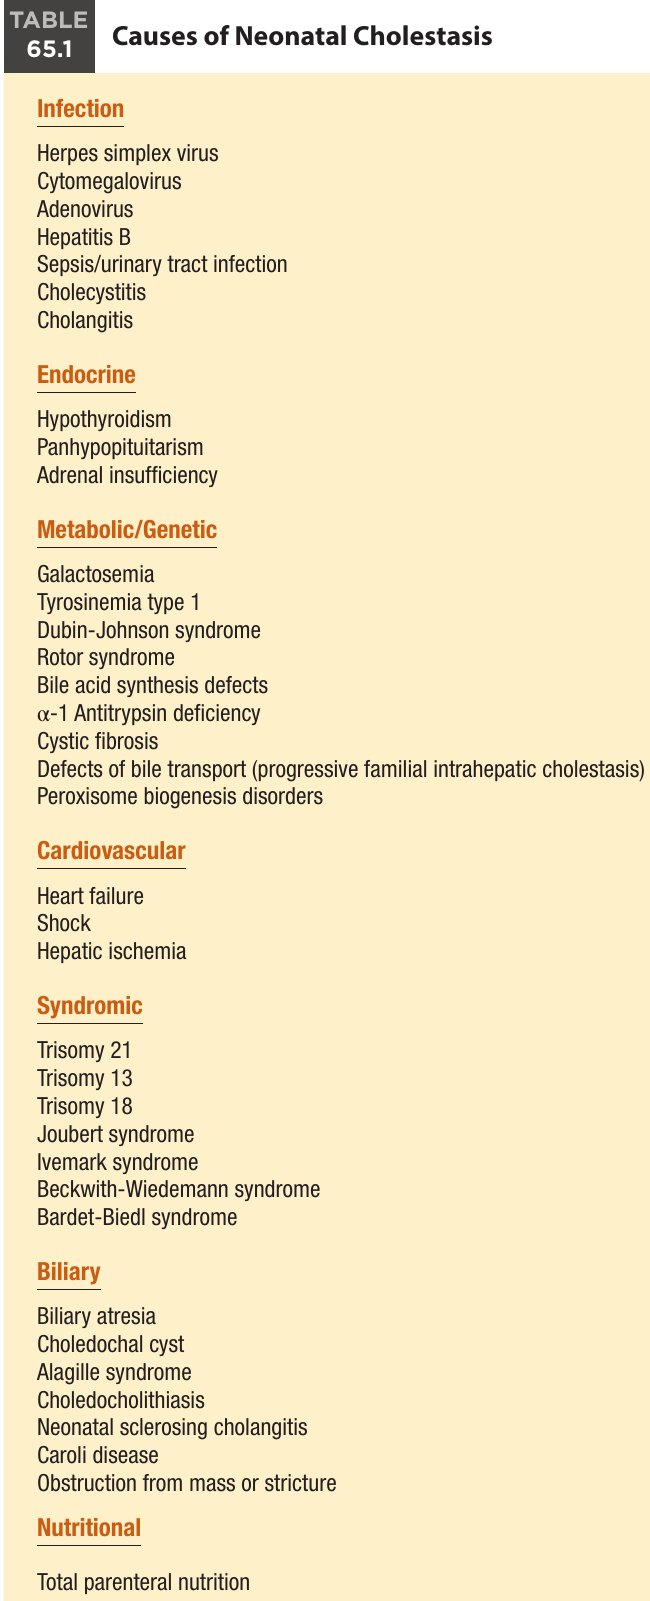
- 初步評估流程見 Fig. 65.1;各病因於後文討論,並整理於 Table 65.1。
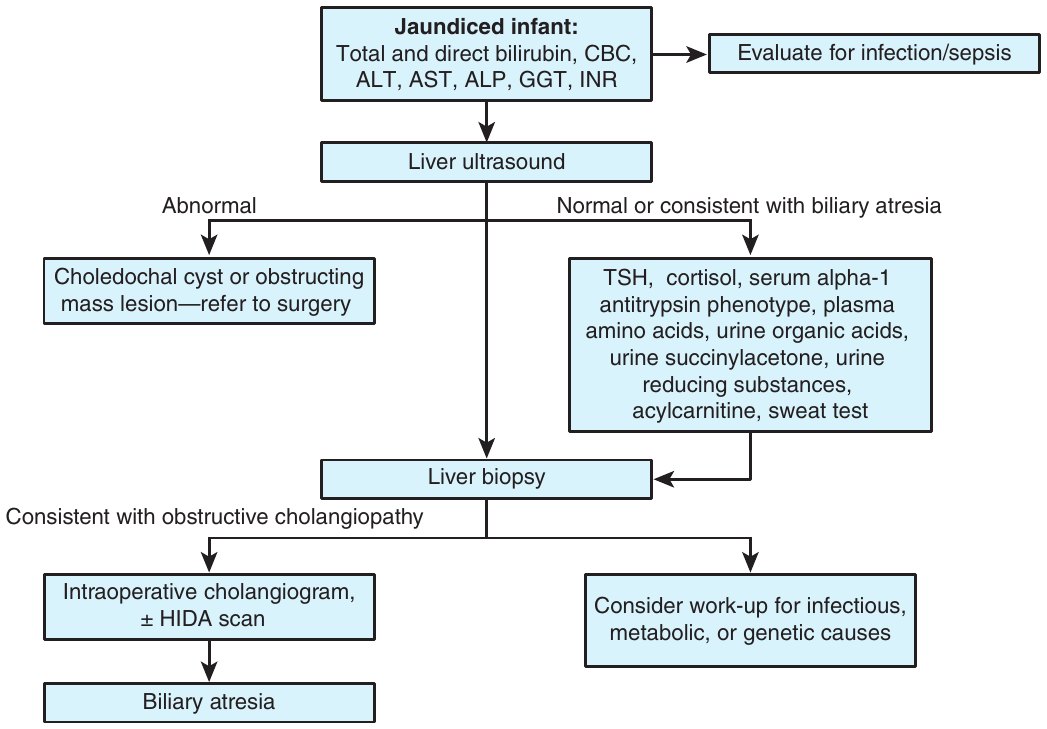
特發性新生兒肝炎(idiopathic neonatal hepatitis)
- 歷史上用於找不到明確病因的新生兒膽汁滯留或肝炎嬰兒。
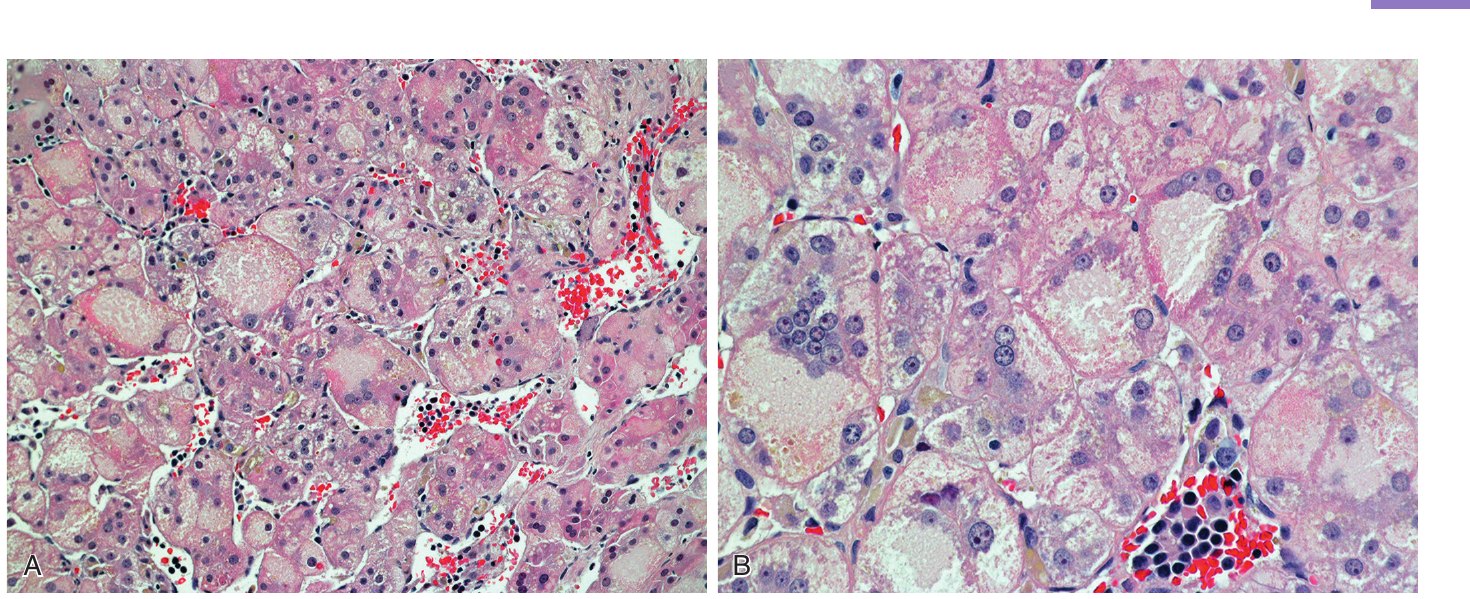
- 這些嬰兒的肝切片常見非特異性肝內膽汁滯留與肝細胞巨細胞轉化(giant cell transformation)(Fig. 65.2)。
- 目前認為多核巨細胞是未成熟肝臟面對多種肝細胞損傷(感染、膽道阻塞、代謝疾病等)時的刻板反應,並非單一疾病的表現。
- 隨次世代 DNA 定序進展,可辨識的病因大幅增加,「特發性新生兒肝炎」這個診斷的頻率與實用性都進一步下降。
膽汁滯留性肝病 Cholestatic Liver Disease
概論與表現 Overview
- 膽汁滯留使膽鹽、膽紅素與脂質異常堆積於血中。
- 嬰兒的表現:無症狀黃疸、搔癢、不明原因的脂溶性維生素缺乏,或急性肝衰竭。
- 灰白便(acholic stools)提示功能性或解剖性膽道阻塞。
| 類別 | 病因 |
|---|---|
| 感染 Infection | 單純疱疹病毒、巨細胞病毒、腺病毒、B 型肝炎、敗血症/泌尿道感染、膽囊炎、膽管炎 |
| 內分泌 Endocrine | 甲狀腺低下、全腦下垂體低下(panhypopituitarism)、腎上腺功能不全 |
| 代謝/遺傳 Metabolic/Genetic | 半乳糖血症、第 1 型酪胺酸血症、Dubin-Johnson 症候群、Rotor 症候群、膽酸合成缺陷、α-1 抗胰蛋白酶缺乏症、囊性纖維化、膽汁運輸缺陷(PFIC)、過氧化體生成障礙(peroxisome biogenesis disorders) |
| 心血管 Cardiovascular | 心衰竭、休克、肝臟缺血 |
| 症候群 Syndromic | 21、13、18 三染色體症;Joubert、Ivemark、Beckwith-Wiedemann、Bardet-Biedl 症候群 |
| 膽道 Biliary | 膽道閉鎖、總膽管囊腫、Alagille 症候群、總膽管結石、新生兒硬化性膽管炎、Caroli 病、腫塊或狹窄造成的阻塞 |
| 營養 Nutritional | 全靜脈營養(TPN) |
慢性膽汁滯留的營養處置 Nutritional Management
營養處置是慢性膽汁滯留嬰兒照護的核心,本節原則也適用於後文各疾病。
生長遲滯的三個原因
- 膽汁流量不足造成吸收不良。
- 門脈高壓造成腸道鬱血。
- 慢性肝臟發炎使熱量需求增加。
熱量與脂溶性維生素
- 慢性膽汁滯留嬰兒每日估計熱量攝取可接近健康嬰兒的 150%。
- 脂溶性維生素(A、D、E、K)吸收不良可導致進行性凝血病變與病理性骨折。
一般原則
- 確保足夠且可吸收的熱量與營養素。
- 監測脂溶性維生素濃度並補充。
- 優先腸道營養,但部分嬰兒最終需要全靜脈營養來最佳化營養。
- 口服攝取無法支持生長時,要準備逐步升級:以鼻胃管補充腸道灌食;若最大腸道營養下生長或體重增加仍不足,再開始靜脈營養。
- 配方選擇要考慮中鏈三酸甘油酯(MCT)含量:MCT 直接吸收進入門靜脈系統,不需膽酸乳化,也不需膽汁滯留時受損的主動運輸。
- 門脈高壓合併腹水的孩子,限鈉也有益。
膽道閉鎖 Biliary Atresia
定義與流行病學
- 膽道閉鎖(biliary atresia, BA)是嬰兒期的特發性肝膽疾病:發炎與進行性纖維化使肝外膽管在出生後數週內閉塞。
- 疾病進展的終點是肝內膽管不同程度的破壞與閉塞,繼而形成膽汁性肝硬化。
- BA 是嬰兒慢性肝病最常見的原因,也是兒童肝臟移植最常見的適應症。
- 發生率:每 10,000 活產 0.5 至 3.2 例,隨種族與地理而異,遠東與大洋洲較高。
- 一般於 2 至 5 週大時表現。若不快速介入,自然病程是到 2 歲時全數死亡。
臨床表型
| 表型 | 比例 | 特徵 |
|---|---|---|
| 散發/非症候群型(sporadic/nonsyndromic) | 85% 至 90% | 通常不合併其他先天異常 |
| 胚胎/症候群/先天型(embryonic/syndromic/congenital) | 10% 至 15% | 常合併肝外先天異常:內臟反位(situs inversus)、多脾或無脾、血管與心臟畸形、腸旋轉不良(intestinal malrotation) |
- 一項北美大型多中心研究依有無左右對稱缺陷(laterality defects),把後者再分成兩個次群:
- 至少一個重大畸形、但無對稱缺陷:泌尿生殖缺陷(如囊性腎、水腎)的發生率較高。
- 症候群型合併對稱缺陷。
臨床表現
- 典型為 2 至 5 週大時出現膽汁滯留性黃疸與肝脾腫大。
- 灰白便提示膽道阻塞且常見,但通常遠晚於黃疸出現。
- 若嬰兒先前有生理性黃疸,膽汁滯留性黃疸可能不被認出是「新的」黃疸,這正是任何持續或新出現黃疸都要評估的原因。
- 診斷時常已有脾腫大;腹水等其他門脈高壓徵象一般在病程較晚出現。
- 慢性發炎與膽汁滯留導致吸收不良,許多嬰兒以體重增加不足表現。
診斷評估
- 儘速區分 BA 與其他膽汁滯留原因至關重要:2 個月大之前手術已被證實可改善手術成功率與預後。
- 早期實驗室結果若提示 BA,必須會診兒童肝膽專科醫師。
- 實驗室:病程早期,結合型膽紅素典型為 2 至 7 mg/dL,總膽紅素 5 至 12 mg/dL;通常可見 ALT、ALP、GGT 上升。
- 腹部超音波(第一線):
- 充分禁食後可能見不到膽囊,或見到肝外膽管的纖維化殘跡。
- 有膽囊不一定能排除 BA。
- 三角索徵(triangular cord sign):肝門處呈三角形或管狀的高回音纖維索,代表膽道殘跡;報告敏感度 80%。
- 肝膽閃爍掃描(HIDA scan):
- 超音波後的後續檢查,用鎝標記的 iminodiacetic acid 衍生物,協助區分阻塞性與非阻塞性膽汁滯留。
- BA 的影像:示蹤劑快速攝取,但 24 小時仍未排入腸道。
- 事先口服 phenobarbital(5 mg/kg/day)5 天可提高敏感度。
- 注意:不可為了等掃描結果而延誤確定診斷;甲狀腺低下等功能性膽汁滯留也可造成不排泄的 HIDA 結果。
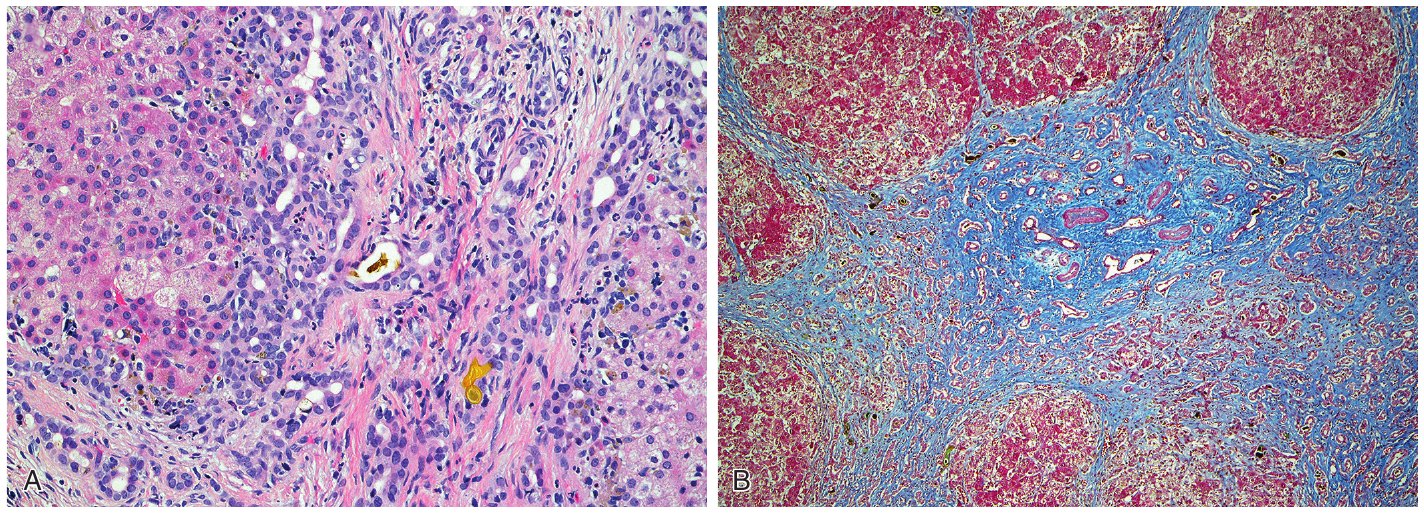
- 經皮肝切片:有助排除其他原因。支持 BA 的組織學為膽小管增生與膽管栓塞(Fig. 65.3);因疾病是進行性的,組織學表現隨病程階段而不同。
- Matrix metalloproteinase-7(MMP-7):參與組織重塑的蛋白酶,對 BA 診斷的準確度被發現不錯,但仍需更多研究驗證其臨床應用。
- 手術探查:完成上述評估仍無法排除 BA,就需要手術探查加術中膽道攝影(intraoperative cholangiogram)。剖腹時見到閉鎖的膽道,加上術中攝影顯示膽道系統不通,即可做出或確認診斷。
| 檢查 | 支持 BA 的發現 | 限制與注意 |
|---|---|---|
| 血液生化 | 結合型膽紅素 2 至 7 mg/dL、總膽紅素 5 至 12 mg/dL;ALT、ALP、GGT 上升 | 只是提示,提示 BA 時必須會診兒童肝膽專科 |
| 腹部超音波 | 充分禁食後無膽囊、肝外膽管纖維殘跡、三角索徵 | 有膽囊不能排除 BA;三角索徵敏感度報告為 80% |
| HIDA 掃描 | 示蹤劑快速攝取,但 24 小時仍無腸道排泄 | 甲狀腺低下等功能性膽汁滯留也可不排泄;不可因等待結果而延誤診斷 |
| 經皮肝切片 | 膽小管增生、膽管栓塞 | 組織學隨病程階段而變;同時有助排除其他原因 |
| MMP-7 | 對 BA 診斷準確度不錯 | 仍需更多研究驗證後才能用於臨床實務 |
| 剖腹探查與術中膽道攝影 | 可見閉鎖膽道,攝影顯示膽道系統不通 | 用於完成前述評估後仍無法排除 BA 時,可作確認診斷 |
治療:Kasai 肝門腸吻合術
- 確診後建議 Kasai 肝門腸吻合術(hepatic portoenterostomy)。
- 做法:切除阻塞膽管,把 Roux-en-Y 的空腸段吻合到肝門(porta hepatis,即膽管離開肝臟的區域),以恢復膽汁流動。
- 恢復膽汁流可能預防或延緩疾病進展、纖維化惡化與末期肝病。
- 但即使做了 Kasai,多數孩子仍會進展到肝硬化與門脈高壓,最終需要肝臟移植。
總膽管囊腫 Choledochal Cysts
- 定義:膽管的先天性擴張,可阻礙膽汁流動而造成肝損傷。
- 流行病學:亞洲族群發生率高,女性居多。
- 年齡:任何年齡都可表現,包括嬰兒期;但 80% 在人生第一個十年內診斷。
- 嬰兒表現:最常見為膽汁滯留;膽管炎或胰臟炎較少見。
- 相關風險:總膽管結石、上行性膽管炎、肝硬化。
- 分型:依膽道擴張位置分為五型。最常見為 I 型(肝外膽道的球形或梭形擴張),其次為 IV 型(多發囊腫,可同時涉及肝內與肝外膽道)。
- 致病機轉:尚未完全清楚。胰膽管匯流異常(anomalous pancreaticobiliary union)可能使胰液逆流入膽管而參與其中。
- 診斷:通常以腹部超音波診斷。
- 治療:需手術切除,可行時應完整切除。
- 術後追蹤:惡性腫瘤(膽管癌與鱗狀細胞癌)風險高於一般族群,切除後仍需持續監測。兒童年齡層的篩檢方式尚未明確界定,應包含定期生化檢查與影像(超音波或橫斷面 CT)。
Alagille 症候群(動脈肝臟發育不良)Alagille Syndrome (Arteriohepatic Dysplasia)
遺傳與流行病學
- 體染色體顯性或散發新生突變(de novo)的遺傳疾病,外顯度不一,特徵是小葉內膽管稀少(paucity of intralobular bile ducts)造成慢性進行性膽汁滯留。
- 估計盛行率約 1/30,000 活產。
- 超過 90% 帶有 JAG1 突變(位於第 20 號染色體);其產物是 Notch 訊息路徑的配體,在胚胎發生與本病致病機轉中扮演關鍵角色。
- 少數嬰兒為 NOTCH2 突變。
多系統表現
| 系統 | 表現 |
|---|---|
| 肝 | 膽汁滯留性肝病 |
| 顏面 | 前額突出、尖下巴(臉呈三角形)、眼窩深陷合併眼距過寬(hypertelorism)、鞍鼻;新生兒期常不易辨認 |
| 心臟 | 多種先天性心臟病,最常見為周邊肺動脈狹窄(peripheral pulmonary stenosis) |
| 眼 | 最常見為後胚胎環(posterior embryotoxon),即 Schwalbe 線突出 |
| 骨骼 | 蝴蝶椎、肋骨異常 |
| 腎臟 | 腎臟疾病 |
| 其他 | 身材矮小、血管與牙齒異常 |
- 多數嬰兒於出生後 3 個月內以膽汁滯留表現。
- 肝外表現嚴重者(通常來自合併的先天性心臟病)可在出生時表現,甚至由產前超音波發現。
診斷評估
- 出生 6 週內出現膽汁滯留性黃疸時,須區分 Alagille 與其他病因,尤其是 BA 以及及時治療可改變預後的疾病。
- 初步:血清生化、腹部超音波;聽到心雜音時做心臟超音波。
- 生化:結合型高膽紅素血症合併血清轉胺酶與 GGT 上升,反映膽道受累。
- 臨床懷疑時:照脊椎 X 光找半椎體或蝴蝶椎;安排眼科檢查找後胚胎環。
- 肝切片:
- 若其他典型症候群特徵俱全,不一定需要切片;診斷有疑問時才應切片。
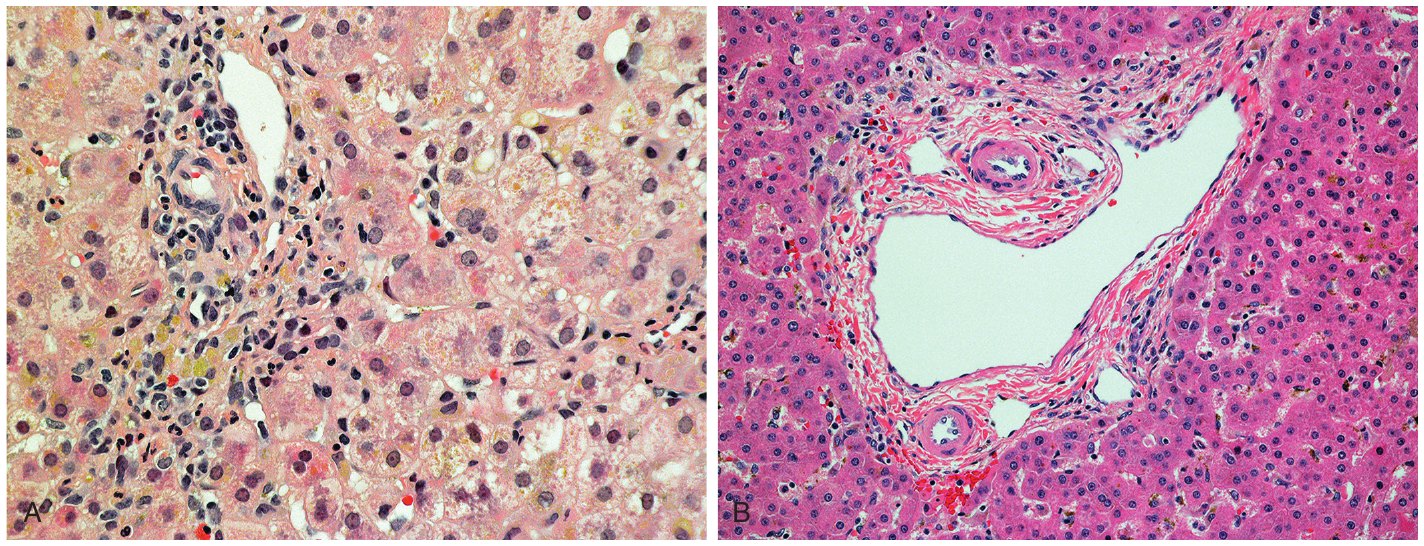
- 組織學特徵為膽小管稀少,但並非特異(not pathognomonic)。
- 早產兒的膽管數本來就較少,要小心不要誤判為病理性稀少(Fig. 65.4)。
- 足月兒與較大兒童的正常膽管/門脈區比值為 0.9 至 1.8;低於 0.9 提示稀少。
- 由於嬰兒期膽道系統仍在正常發育,且排除 BA 很重要,膽汁滯留性黃疸合併 GGT 上升的嬰兒通常需要肝切片與肝膽閃爍掃描,也可能需要術中膽道攝影確認肝外膽道通暢。
併發症
- 代謝性骨病特別明顯。ALP 上升常同時反映骨代謝異常與膽道疾病。
- 搔癢:血清膽鹽可極度升高,即使沒有黃疸也會,造成頑固難治的搔癢。
- 黃色瘤(xanthomas):高膽固醇與高三酸甘油酯血症所致,最明顯於伸側與輕微外傷處,包括尿布區、足底、腹部與頸部。
治療與預後
- 目標:改善或維持足夠營養、處理膽汁滯留的併發症、支持心血管健康。營養處置見本節開頭。
- 內科治療失敗的病人中,約 21% 至 31% 需要肝臟移植。
α-1 抗胰蛋白酶缺乏症 α-1 Antitrypsin Deficiency
流行病學與機轉
- α-1 抗胰蛋白酶(A1AT)缺乏症是肝病最常見的遺傳原因,約影響 1/2000 活產;為體染色體共顯性(codominant)疾病。
- A1AT 由肝臟製造,作用是抑制其他會造成細胞破壞的蛋白酶與彈性蛋白酶(原文稱其為 serine protease)。
- 基因缺陷造成 A1AT 蛋白單一胺基酸置換 → 分子摺疊異常 → 蛋白無法通過高基氏體(Golgi)往後處理 → 異常蛋白在肝內過度堆積 → 肝細胞損傷。
臨床表現
- 同時有肝與肺的表現:肺部疾病一般在成年才顯現;肝臟受累常在新生兒期表現。
- 肝病最常以膽汁滯留性黃疸表現,發生於 10% 的 PI ZZ 基因型嬰兒。
- 最嚴重的病例也可見肝脾腫大與腹水。
診斷
- 靠血清檢查與肝臟組織學。
- 最具特異性的血清檢查是 A1AT 表現型(Pi type)。
- 血清 A1AT 濃度雖常被當作較便宜、普及的篩檢,但全身發炎或感染時可被假性拉高到正常範圍,因此不應用於診斷。
- 變異命名:依電泳移動型態。正常蛋白為 M;S 與 Z 是最常見的變異,會使血清 A1AT 下降。同型合子 PiZZ 的膠體移動最慢,疾病表型最重。
- 肝病一般只見於 PiZZ、PiSZ,或罕見的 PiMZ。
- 組織學:經典(但非特異)表現是肝細胞內 PAS 陽性、抗 diastase 的嗜酸性小球,代表困在內質網內的異常蛋白。也可見膽管破壞、增生,甚至膽管稀少,因此要排除 BA 與 Alagille 症候群。
治療
- 重組 A1AT 已用於治療肺部表現;肝病則以支持性處置為主,目前沒有特定或標靶療法。
- 脂肪吸收:吸收不良常見;膽汁滯留嬰兒通常可受益於富含 MCT 的配方,並視需要補充脂溶性維生素。
- Ursodeoxycholic acid:可用來改善膽汁流動,但沒有研究證實明確效益。
- 哺乳:過去認為有些好處,但比較配方奶與母乳嬰兒的研究未發現效益。
- 肺部:避免吸菸與環境污染至關重要,以防肺部表現(含早發肺氣腫)加速。
- 肝臟移植:末期肝病的嬰幼兒適用。由於 A1AT 大多由肝臟製造,受贈者會變成捐贈者的 Pi 表現型;術後血清功能性蛋白濃度正常,肺病風險下降,移植肝也不會復發。
囊性纖維化肝病 Cystic Fibrosis Liver Disease
- 囊性纖維化(CF)常見,北美約 1/2500 出生;但 CF 相關肝病在新生兒期並不常見。
- 估計不到 2% 的 CF 嬰兒以膽汁滯留表現。
- 因此,州定新生兒篩檢以外的 CF 檢測,應保留給已排除其他膽汁滯留原因,或有其他 CF 典型特徵(胎便性腸阻塞 meconium ileus、理論上熱量足夠卻體重增加不足)的嬰兒。
膽酸合成障礙 Disorders of Bile Acid Synthesis
- 機轉:人類主要膽酸是 cholic acid 與 chenodeoxycholic acid;合成任一步驟中斷,都會堆積有肝毒性的中間代謝物。
- 肝損傷的兩條路徑:有毒中間物直接傷害肝細胞;或膽汁排泄異常使膽固醇、藥物與其他毒素堆積於肝內。
- 遺傳與盛行率:罕見的體染色體隱性疾病,一般族群盛行率 1/50,000。
- 新生兒期表型:急性肝炎、急性肝衰竭、持續性膽汁滯留、進行性慢性肝炎。
- 發病年齡:差異很大,從嬰兒早期到成年。
- 最常見表現:新生兒黃疸、生長遲滯、肝脾腫大、代謝性骨病,以及兒童早期出血。通常沒有搔癢。
- 部分疾病合併進行性神經疾病:癲癇、發展遲緩、耳聾、失明、神經肌肉無力。
- 實驗室:血清膽酸正常或偏低、血清轉胺酶上升、GGT 正常,以及脂肪吸收不良的併發症(含脂溶性維生素缺乏)。
- 血清膽酸偏低時,應測尿液膽酸以辨識特定合成缺陷。
- 肝切片:通常非特異,可見小管膽栓、無膽管增生的發炎,有時類似特發性新生兒肝炎(如巨細胞轉化)。
- 治療:重點是支持正常生長與補充脂溶性維生素。Cholic acid 是最常見原發性膽酸合成障礙的首選療法,因其能抑制有毒中間物的生成。Ursodiol 不適用,因為它不會抑制異常中間物的生成。
進行性家族性肝內膽汁滯留 Progressive Familial Intrahepatic Cholestasis
- 進行性家族性肝內膽汁滯留(PFIC)是一群體染色體隱性疾病,特徵是膽汁輸出缺陷造成膽汁滯留;依基因突變分為 PFIC 1、2、3。
- 膽鹽堆積於肝細胞內,造成嚴重膽汁滯留、脂溶性維生素缺乏與頑固性搔癢。
| PFIC 1(Byler 病) | PFIC 2 | PFIC 3 | |
|---|---|---|---|
| 基因/位置 | ATP8B1,18q21-22 | ABCB11,2q24 | ABCB4,7q21 |
| 蛋白 | flippase(FIC 1) | 膽鹽輸出幫浦(BSEP) | MDR3 |
| 功能 | 把胺基磷脂從小管膜外層翻到內層 | 把膽酸從肝細胞內運到小膽管 | 把胺基磷脂從小管脂雙層內層翻到外層 |
| 病理機轉 | — | 膽酸堆積於肝細胞,嚴重膽汁滯留,快速進展到末期肝病 | 不是膽酸輸出缺陷,而是磷脂輸出缺陷:膽汁缺磷脂 → 微膠粒不穩定、傷害膽管 → 進行性肝內膽管病變 |
| 發病時機 | — | 比 PFIC 1 更早,進展更快 | 僅三分之一於嬰兒期以膽汁滯留表現,多數在兒童後期與青春期 |
| GGT | 正常或偏低 | 正常或偏低 | 升高(無肝外膽道阻塞) |
| 特殊表現 | 基因也表現於多種肝外組織:身材矮小、耳聾、胰臟炎、持續性腹瀉 | 肝細胞癌風險增加,移植後風險仍在 | 嬰兒發病者常合併膽固醇膽結石 |
診斷
- 血清膽酸明顯升高,血清膽紅素僅輕度上升。
- PFIC 1、2 的典型生化:GGT 正常或偏低、血清膽固醇正常、僅輕度轉胺酶上升;但確切診斷需要基因檢測。
- PFIC 常見的肝內膽汁滯留常進展到末期肝病。
- 肝切片:小管性膽汁滯留與膽栓;PFIC 2 的肝細胞損傷與巨細胞肝炎較明顯。
治療
- 起初著重膽汁滯留的營養處置,因脂肪與脂溶性維生素吸收不足。
- 大部分膳食脂肪應來自不依賴膽鹽吸收的 MCT oil。
- 常需積極治療令人衰弱的搔癢:ursodiol、抗組織胺、cholestyramine、rifampin、鴉片拮抗劑。
- 難治病例可考慮部分膽汁分流(partial biliary diversion)、以手術迴腸排除阻斷腸肝循環,以及肝臟移植。
| 疾病 | GGT | 血清膽酸與搔癢 | 確診或關鍵線索 |
|---|---|---|---|
| 膽道閉鎖 | 上升 | 原文未特別描述 | 術中膽道攝影顯示膽道不通 |
| Alagille 症候群 | 上升 | 血清膽鹽可極高,即使沒有黃疸;搔癢頑固 | 多系統特徵、膽管稀少,JAG1 或 NOTCH2 |
| 膽酸合成障礙 | 正常 | 血清膽酸正常或偏低;通常無搔癢 | 尿液膽酸辨識特定缺陷 |
| PFIC 1、2 | 正常或偏低 | 血清膽酸明顯升高;搔癢頑固 | 基因檢測 |
| PFIC 3 | 上升,無肝外膽道阻塞 | 血清膽酸明顯升高;搔癢頑固 | ABCB4;嬰兒發病者常合併膽固醇膽結石 |
| 先天性肝纖維化 | 僅膽管炎時一過性上升 | 原文未特別描述 | 轉胺酶正常、合成功能完好,門脈高壓卻持續進展 |
先天性肝纖維化 Congenital Hepatic Fibrosis
- 先天性肝纖維化(CHF)是胚胎期重塑失敗造成的遺傳性膽管畸形,為體染色體隱性。
- 可單獨出現,但更常是多種症候群的一部分:Ivemark、Bardet-Biedl、Caroli、Joubert 症候群;體染色體隱性多囊腎(ARPKD);第 1b 型糖基化障礙。
- Caroli 症候群:CHF 加上膽管擴張與肝內膽管囊狀擴大。
- 表現:嬰兒最常以門脈高壓與脾腫大表現;部分因膽管炎出現膽汁滯留。
- 特徵:即使門脈高壓持續進展,轉胺酶仍正常、合成功能完好。合併膽管炎時,典型可見 GGT 與結合型膽紅素一過性上升。
- 診斷:Caroli 症候群可由腹部超音波合併 Doppler,或肝臟 MRI 加磁振膽胰管攝影(MRCP)診斷。合併 ARPKD 時,CHF 可臨床診斷;單獨出現時則需要組織學診斷。
- 治療:處理門脈高壓併發症,預防與治療膽管炎。晚期門脈高壓常需門體分流減壓。Caroli 症候群的局部囊狀擴張可考慮肝葉切除;若瀰漫則需肝臟移植。
感染 Infections
- 先天或周產期感染與敗血症,是新生兒肝膽汁滯留、肝炎,有時甚至肝衰竭的常見原因。
- 仔細的病史與理學檢查可能提示感染。
- 外觀不佳的膽汁滯留嬰兒,建議快速評估細菌感染(如敗血症或泌尿道感染)。
- 抗微生物藥要慎選:部分藥物會加重膽汁滯留。
- 把膽紅素從白蛋白上置換下來:如 ceftriaxone。
- 直接肝毒性:如 sulfamethoxazole/trimethoprim、fluconazole。
- 除常見細菌感染外,TORCH 感染(弓漿蟲、德國麻疹、巨細胞病毒、疱疹、梅毒),以及 B 型肝炎、parvovirus B19、腺病毒、echovirus 都可造成新生兒膽汁滯留與肝炎。
- 各感染的診斷與治療細節,原文請讀者參考本書 Part IX(Immunology and Infections)。
靜脈營養相關肝病 Parenteral Nutrition–Associated Liver Disease
- 靜脈營養相關肝病(PNALD)是新生兒期肝炎、膽汁滯留與肝臟相關病態的重要且常見原因。
- 發生率:接受靜脈營養超過 7 天的早產兒,估計 33% 至 85% 發生 PNALD。
- 主要表現:嬰兒的主要表型是膽汁滯留。常以肝脂肪變性(hepatic steatosis)合併血清轉胺酶上升、膽石症與膽汁滯留呈現。
- 病程:TPN 短期使用(一般少於 2 週)時,一過性肝臟發炎通常完全消退;長期使用則增加不可逆嚴重肝病的風險,最終可能肝衰竭。
- 危險因子:早產、低出生體重、缺乏腸道餵食、敗血症、短腸症、壞死性腸炎。
- 診斷:接受 TPN 的嬰兒,若血清結合型膽紅素低於 2 mg/dL(原文用字,見章末「閱讀時請留意」)且 ALT 大於正常上限 2 倍,提示 PNALD。
處置
- 及早開始並持續腸道餵食。
- 脂質減量至低於 1 g/kg/day。
- 預防感染。
- Ursodiol:20 至 30 mg/kg/day,分次給予,可用來改善或刺激膽汁流動。
- 脂質製劑:原文指出使用 omega-6 脂肪酸或魚油基底(而非大豆基底)的脂質製劑,已被證實能有效緩解膽汁滯留(製劑用語見章末)。
- 需及早辨識與介入,才能預防可進展到末期肝病的不可逆肝損傷。
代謝性肝病 Metabolic Liver Disease
概論 Overview
- 先天代謝異常常以血清轉胺酶上升、肝腫大或代謝紊亂表現。
- 臨床表型包括急性肝衰竭、腦病變、膽汁滯留與單純肝腫大。
- Table 65.2 與 65.3 整理代謝性肝病的臨床表型與新生兒急性肝衰竭的病因。
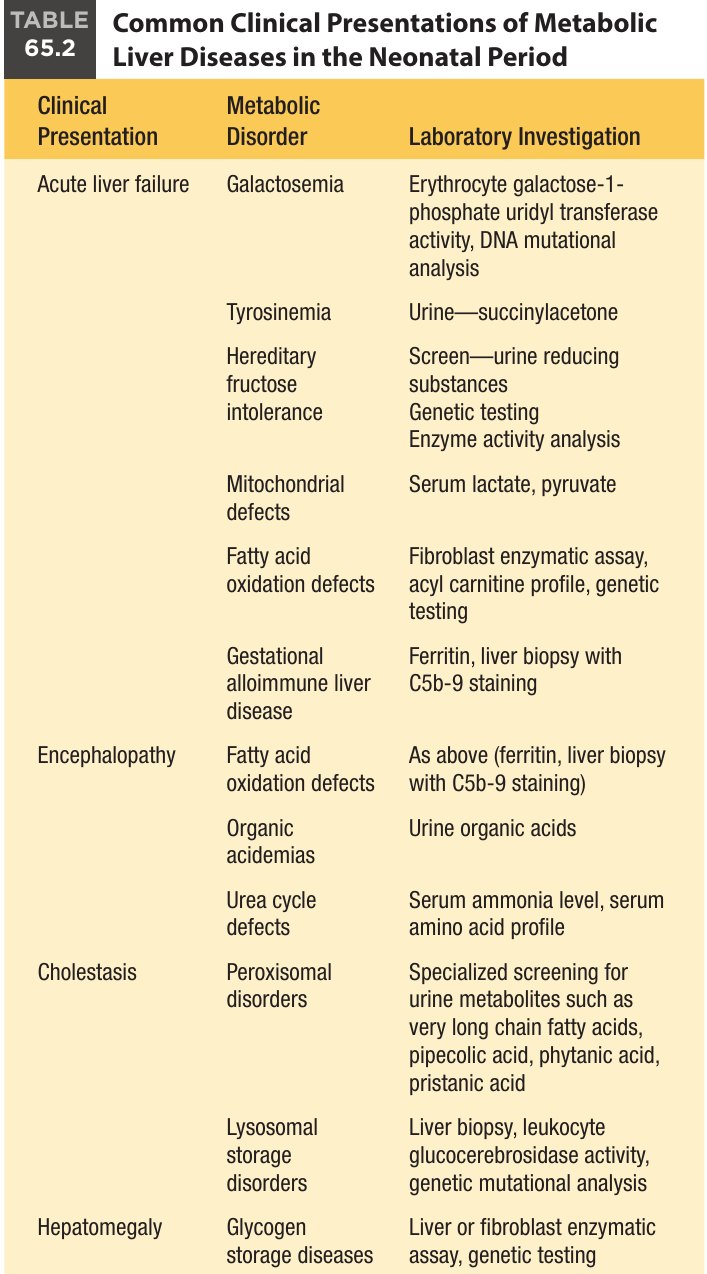
| 表現 | 疾病 | 檢查 |
|---|---|---|
| 急性肝衰竭 | 半乳糖血症 | 紅血球 galactose-1-phosphate uridyl transferase 活性、DNA 突變分析 |
| 酪胺酸血症 | 尿液 succinylacetone | |
| 遺傳性果糖不耐症 | 篩檢:尿液還原物質;基因檢測;酵素活性分析 | |
| 粒線體缺陷 | 血清乳酸、丙酮酸 | |
| 脂肪酸氧化缺陷 | 纖維母細胞酵素分析、acyl carnitine 譜、基因檢測 | |
| 妊娠同種免疫肝病 | Ferritin、肝切片 C5b-9 染色 | |
| 腦病變 | 脂肪酸氧化缺陷 | 表內寫「同上(ferritin、肝切片 C5b-9 染色)」,見章末 |
| 有機酸血症 | 尿液有機酸 | |
| 尿素循環缺陷 | 血氨、血清胺基酸譜 | |
| 膽汁滯留 | 過氧化體疾病 | 尿液代謝物特殊篩檢:極長鏈脂肪酸、pipecolic acid、phytanic acid、pristanic acid |
| 溶小體儲積症 | 肝切片、白血球 glucocerebrosidase 活性、基因突變分析 | |
| 肝腫大 | 肝醣儲積症 | 肝臟或纖維母細胞酵素分析、基因檢測 |
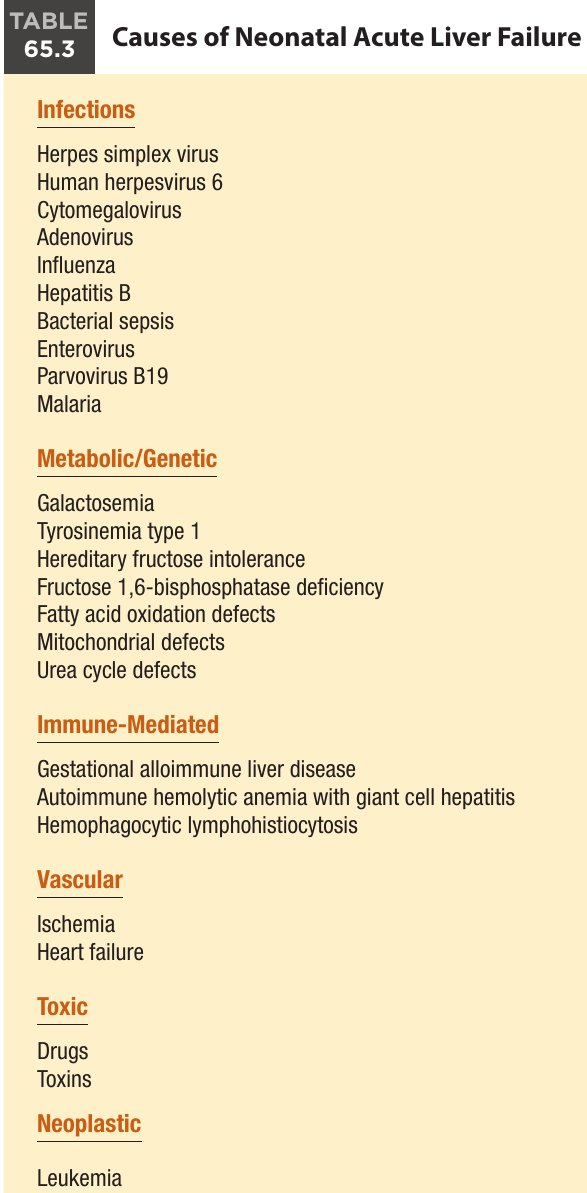
- 感染:單純疱疹病毒、人類疱疹病毒 6 型、巨細胞病毒、腺病毒、流感、B 型肝炎、細菌性敗血症、腸病毒、parvovirus B19、瘧疾。
- 代謝/遺傳:半乳糖血症、第 1 型酪胺酸血症、遺傳性果糖不耐症、fructose 1,6-bisphosphatase 缺乏、脂肪酸氧化缺陷、粒線體缺陷、尿素循環缺陷。
- 免疫媒介:妊娠同種免疫肝病、自體免疫溶血性貧血合併巨細胞肝炎、噬血性淋巴組織球增生症(hemophagocytic lymphohistiocytosis)。
- 血管:缺血、心衰竭。
- 毒性:藥物、毒素。
- 腫瘤:白血病。
| 疾病 | 遺傳 | 原文頻率 | 缺陷酵素或標的 |
|---|---|---|---|
| 典型半乳糖血症 | 體染色體隱性 | 1/60,000 活產 | Gal-1-PUT |
| 遺傳性果糖不耐症 | 體染色體隱性 | 約 1/20,000 活產 | aldolase B |
| GSD I 型 | 體染色體隱性 | 約 1/100,000 活產 | glucose-6-phosphatase |
| GSD III 型 | 體染色體隱性 | 1/100,000 活產 | amylo-1,6-glucosidase |
| 第 1 型酪胺酸血症 | 體染色體隱性 | 1/100,000 活產 | FAH |
| Gaucher 病 | 體染色體隱性 | 約 1/75,000 活產,Ashkenazi 猶太裔較多 | glucocerebrosidase |
碳水化合物代謝異常 Disorders of Carbohydrate Metabolism
半乳糖血症(Galactosemia)
- 機轉:無法代謝半乳糖,缺的是下列其一:galactokinase、galactose-1-phosphate uridyl transferase(Gal-1-PUT)、UDP galactose-4-epimerase。
- 典型半乳糖血症為 Gal-1-PUT 缺乏,是最常見的原因,無法把半乳糖代謝成 glucose-1-phosphate。體染色體隱性,發生率 1/60,000 活產。
- 異常代謝使有毒代謝物堆積於肝、腦、腎與水晶體。
- 表現:典型在出生後數週內,攝取含乳糖的母乳或奶粉後出現,症狀可有生長遲滯、黃疸、嘔吐、腹瀉。
- 偶有急性表現:大腸桿菌敗血症合併嚴重酸中毒、黃疸與凝血病變。
- 其他:肝腫大、腹水、出血、溶血、腎小管酸中毒、肌張力低下、水腫、前囟膨出。
- 診斷:
- 攝取半乳糖期間,尿液還原物質呈陽性。
- 黃金標準是定量紅血球分析證實 Gal-1-PUT 活性完全缺乏。
- 許多新生兒篩檢可找出活性不一的變異型。
- 也可用基因分析確立診斷。
- 紅血球輸血後分析不可靠,因為測的是紅血球酵素活性。
| 型別 | 酵素活性 | 備註 |
|---|---|---|
| 典型 | 完全缺乏 | 需嚴格飲食限制 |
| 臨床變異型 | 通常 1% 至 10% | — |
| 生化變異型(Duarte variant) | 15% 至 35% | 活性起初下降,數個月後改善;發展一般正常,可不限制飲食 |
- 治療:立即穩定重症嬰兒,並緊急從飲食中移除半乳糖。一般為支持性,包括含葡萄糖的靜脈輸液、維生素 K、抗生素,並開始大豆配方(不含半乳糖)。
- 開始吃固體食物後,仍建議持續避免含乳糖食物。
- 預後與追蹤:即使治療,許多孩子仍有某種程度發展遲緩,需密切神經認知追蹤;診斷時建議轉介眼科。
- Galactokinase 缺乏:只有白內障,沒有典型半乳糖血症的其他特徵;白內障來自水晶體內 galactitol 堆積。依新生兒篩檢或嬰兒白內障懷疑診斷。及早診斷時,限制膳食半乳糖非常有效。
- UDP-Galactose-4-Epimerase 缺乏(GALE deficiency):表現是一個光譜,依受影響器官而定,從無症狀到類似典型半乳糖血症的重症。
遺傳性果糖不耐症(Hereditary Fructose Intolerance)
- 機轉:體染色體隱性,缺乏 fructose-1-phosphate aldolase(aldolase B),此酵素在糖解與糖質新生都重要,並在果糖代謝中扮演關鍵角色。
- 發生率:約 1/20,000 活產。約 75% 的膳食果糖由肝臟代謝,其餘由腎臟與小腸代謝。
- Aldolase B 缺乏 → fructose-1-phosphate 毒性堆積,並把磷酸困在不可用形式 → ATP 耗竭 → 抑制正常糖質新生與肝醣分解。
- 表現:多數嬰兒在攝取果糖或蔗糖(葡萄糖與果糖的雙醣)前都健康;攝取後堆積毒性代謝物,出現代謝紊亂,造成嘔吐、肝腫大與生長遲滯。
- 診斷:仔細詢問飲食史,加上實驗室證據(急性肝衰竭、低血糖、近端腎小管酸中毒)可懷疑診斷。尿液還原物質可呈陽性但不特異。確診需 ALDOB 基因(9q22.3)突變檢測,或肝組織酵素分析。
- 治療:立即移除膳食果糖與蔗糖。完全排除很少做得到,也沒有確立的限制閾值。酵素缺乏嚴重度有異質性,部分病人即使治療仍有慢性症狀。
- 預後:幾乎完全限制果糖與蔗糖時,多數孩子生長發育正常。
肝醣儲積症(Glycogen Storage Diseases)
- 肝醣是主要儲存於肝臟與肌肉的葡萄糖聚合物,是禁食時維持血糖恆定所必需。
- 已知 12 種肝醣儲積症(GSD),但主要以新生兒肝病表現的只有 I、III、IV 型。
| I 型(von Gierke) | III 型(Cori/Forbes) | IV 型(Andersen) | |
|---|---|---|---|
| 遺傳/頻率 | 體染色體隱性,約 1/100,000 活產 | 體染色體隱性,1/100,000 活產 | 體染色體隱性,佔 GSD 3%(盛行數字見章末) |
| 缺陷 | 多種缺陷的最終結果都是 glucose-6-phosphatase 活性缺乏或下降 | 脫支酶 amylo-1,6-glucosidase 缺乏 | GBE1 突變,分支酶缺乏 |
| 亞型/基因 | Ia(80%,G6PC,17q21);Ib(少於 20%,G6PT1,G6P transporter) | IIIa 最常見,影響肝與肌肉;IIIb 只影響肝臟。基因 AGL | GBE1 |
| 表現 | 肝腫大、禁食低血糖(常在孩子開始睡超過 4 小時時首次發現);乳酸酸中毒、高尿酸、高血脂、高磷血症、嗜中性球低下(Ib 型特有)、血小板功能異常出血 | 嬰兒期類似 I 型,但低血糖通常不那麼快且不那麼嚴重,生長遲滯可能較突出;IIIa 的骨骼肌(肌張力低下)與心臟(心肌病變)表現於兒童後期出現 | 產前可為水腫(hydrops);出生後肌張力低下、心肌病變造成心衰竭、攣縮、肌肉萎縮 |
| 診斷 | DNA 突變分析確認;可經絨毛取樣做產前診斷 | 測肝臟 amylo-1,6-glucosidase 活性,或較新的 AGL 突變分析 | 皮膚纖維母細胞分支酶活性缺乏,或偵測 GBE1 突變 |
| 治療 | 見下 | 同 I 型,維持血糖正常;差別在於糖質新生完好,可用蛋白質作為葡萄糖來源 | 進展到末期肝病(通常在人生第三個十年)時肝臟移植;肝外表現可能限制壽命,須慎選病人 |
- GSD I 型治療:嬰兒期頻繁餵食,夜間以高葡萄糖、低脂配方連續腸道灌食,維持血糖正常。
- 較大嬰兒與兒童:碳水化合物平衡飲食,頻繁進食並加入玉米澱粉。玉米澱粉被 α-amylase 緩慢分解,提供持久葡萄糖來源,因此不需每小時攝取葡萄糖。
- 代謝與血糖控制良好時,孩子一般能正常生長發育。
胺基酸代謝異常 Disorders of Amino Acid Metabolism
第 1 型酪胺酸血症(Tyrosinemia Type 1)
- 機轉:體染色體隱性,發生率 1/100,000 活產。缺乏 fumarylacetoacetate hydrolase(FAH),也就是酪胺酸分解最後一步的酵素。
- 急性表現:一般在新生兒期急性發病,猛爆性新生兒肝衰竭的鑑別診斷都應納入本病。最初的徵象與症狀可能是生長遲滯、嘔吐、腹水、凝血病變、低血糖與高膽紅素血症。
- 慢性表現:較大嬰兒與兒童可出現較慢性的病程,以生長遲滯、Fanconi 症候群與神經表現為典型。
- 長期風險:第 1 型酪胺酸血症的孩子長期帶有發生肝細胞癌的風險。
- 篩檢與診斷:
- 血清酪胺酸濃度既不敏感也不特異,不是好的篩檢工具。
- 血液 succinylacetone 是較敏感的標記,現已用於許多新生兒篩檢流程。
- 確診靠測得尿液或血液 succinylacetone 上升。
- 可做 FAH 分子檢測確認,但不應因此延誤治療。
酪胺酸血症的治療
- 新生兒期先矯正代謝紊亂、治療敗血症、矯正凝血病變,接著用特殊配方限制膳食酪胺酸與苯丙胺酸。
- 單靠飲食治療,1 歲存活率低於 40%。
- NTBC(nitisinone,2-(2-nitro-4-trifluromethylbenzoyl)-1,3-cyclohexanedione)已證實可把 1 歲存活率提高到超過 85%,現為標準治療。
- 作用機轉:可逆抑制 4-hydroxyphenylpyruvate dioxygenase,阻止 maleylacetoacetic acid 與 fumarylacetoacetic acid 形成,而這兩者是肝毒性物質 succinylacetone 的前驅物。
- 一旦診斷,應立即開始飲食調整與 NTBC。
楓糖尿症(Maple Syrup Urine Disease)
- 楓糖尿症(MSUD)與其他罕見胺基酸代謝異常一樣為體染色體隱性,美國各地例行新生兒篩檢都有涵蓋。
- 機轉:支鏈 α-酮酸去氫酶複合體(branched chain α-ketoacid dehydrogenase complex)缺乏,造成支鏈胺基酸及其有毒酮酸堆積。
- 表現:多數嬰兒有嘔吐、酸中毒,以及逐漸惡化的神經認知功能障礙或間歇性意識改變。病名來自病嬰尿液特殊的甜味,類似楓糖漿。
- 實驗室:可見轉胺酶輕度上升、低血糖與高血氨。
- 診斷:血清中測得過量支鏈胺基酸(valine、leucine、isoleucine)。
- 治療:以飲食為主:限制蛋白質攝取以限制支鏈胺基酸、補充特殊配方,並小心不要誘發異化作用(catabolism)。
- 病程:MSUD 與其他胺基酸代謝異常的特徵是間歇性代謝危機,包括酮症、酸中毒與高血氨,可用靜脈葡萄糖、arginine 治療,罕見情況需透析。
- 若嚴重代謝危機可能造成發展遲緩,可考慮肝臟移植。
有機酸代謝異常 Disorders of Organic Acid Metabolism
- 包含體染色體隱性的 methylmalonic acid、isovaleric acid 與 3-hydroxy-3-methylglutaryl(HMG)-CoA lyase 缺乏,都很罕見。
- 美國例行新生兒篩檢涵蓋大多數;確認靠尿液中特定的有機酸型態。
- 臨床上全都以類似 MSUD 的代謝危機表現。
- 治療主要是避免異化作用,並使用量身調整的飲食。
脂肪酸氧化缺陷 Fatty Acid Oxidation Defects
- 脂肪酸氧化(FAO)提供正常心肌與骨骼肌功能及血糖恆定所需的細胞能量,主要在粒線體內進行。
- FAO 的最終產物是酮體,是葡萄糖儲備耗盡時的關鍵能量來源。
- FAO 缺陷是體染色體隱性疾病,包括 MCADD、LCHADD、HMG-CoA synthase 缺乏與 CACT 缺乏。
| 疾病 | 機轉 | 臨床表現 | 實驗室 | 確診 | 治療/預後 |
|---|---|---|---|---|---|
| MCADD medium-chain acyl-CoA dehydrogenase deficiency | 中鏈脂肪酸代謝受影響,造成禁食低血糖與有毒 acyl-CoA 堆積 | 反覆嗜睡、嘔吐、昏迷,甚至因致命低血糖死亡 | 低血糖、肝炎、高血氨、低酮症、高尿酸 | 纖維母細胞酵素分析或基因檢測 | 避免低血糖;仍有代謝紊亂猝死風險,許多發生明顯發展遲緩 |
| LCHADD long-chain 3-hydroxyacyl-CoA dehydrogenase deficiency | 影響粒線體三功能複合體,其主要功能是代謝長鏈脂肪酸(見於油脂與奶類) | 新生兒期急性發生餵食不良,伴嗜睡、肌張力低下、低酮性低血糖;較大兒童可發生神經病變與視網膜病變 | 低酮性低血糖 | 新生兒篩檢提示;纖維母細胞或肌肉 LCHADD 活性,或突變分析 | 低脂高碳水飲食加 MCT;即使飲食介入病態仍高 |
| HMG-CoA synthase 缺乏 | 壓力時無法形成酮體,造成低酮性低血糖 | 急性疾病或禁食時肝腫大、腦病變或昏迷 | 血清轉胺酶與乳酸一般正常 | 尿酮缺乏且 acyl carnitine 譜正常可提示;分子檢測確認 | 主要避免禁食 |
| CACT 缺乏 carnitine-acylcarnitine translocase | CACT 負責把長鏈脂肪酸從細胞質運入粒線體,以支持 ATP 生成 | 多在新生兒期出現低酮性低血糖、肝功能異常、心肌病變與癲癇 | 低酮症、低血糖、高血氨、creatine kinase 上升、轉胺酶上升、低肉鹼、acyl carnitine 譜異常 | 基因檢測 | 低脂飲食加 MCT 與肉鹼;有心肌病變時病態與死亡率高 |
母體關聯胎兒有 LCHADD 時,母親容易發生 HELLP 症候群(溶血、肝功能異常、血小板低下)與妊娠急性脂肪肝(acute fatty liver of pregnancy)。
尿素循環缺陷 Urea Cycle Defects
- 肝臟的主要功能之一是尿素生成(ureagenesis),用來解除胺基酸代謝終產物氨的毒性。氨與麩醯胺酸(glutamine)堆積會造成肝細胞與中樞神經功能障礙。
- 最常見的疾病:ornithine transcarboxylase 缺乏、carbamoyl phosphate synthase(缺乏)、citrullinemia。
- 表現:一般在出生後最初幾天出現高血氨,可能合併腦水腫;臨床上可能與敗血症混淆。
- 診斷:高血氨合併血中尿素氮偏低,以及血清胺基酸的典型異常型態可提示;分子基因檢測確認。
- 治療:應由代謝專科主導。重點是維持血氨在正常範圍、預防異化作用,並使用限蛋白配方,其中一半的蛋白質含量為必需胺基酸。
- 嚴重反覆高血氨代謝危機的病人可考慮肝臟移植。
粒線體肝病 Mitochondrial Hepatopathies
- 呼吸鏈複合體缺乏造成的粒線體肝病,可在新生兒期以急性肝衰竭表現。
- 出生第一週出現低血糖、肌張力低下、癲癇與逐漸惡化的肝臟合成功能障礙時,應懷疑粒線體疾病。
- 診斷線索:乳酸上升,特別是 lactate-pyruvate 比值大於 30。隨粒線體 DNA 突變分析進步,部分疾病可被辨識。
- 治療:標靶療法很少。若其他共病不提示移植後存活差,可考慮肝臟移植。
溶小體儲積症 Lysosomal Storage Disorders
通常以肝脾腫大合併多種全身症狀表現。最常見的是 Gaucher 病、Niemann-Pick 病 C 型(NPD-C)與溶小體酸性脂解酶缺乏(lysosomal acid lipase deficiency)。
Gaucher 病
- 體染色體隱性,溶小體酵素 glucocerebrosidase 缺乏,使醣脂質堆積於溶小體。
- 發生率約 1/75,000 活產,Ashkenazi 猶太裔嬰兒較常見。
- 嬰兒有肝脾腫大、肝酵素正常至輕度上升時應提高警覺。
- 肝切片見充滿脂質的巨噬細胞(Gaucher 細胞)可支持診斷;確診靠白血球 glucocerebrosidase 活性下降或突變分析。
- 可經絨毛取樣或羊膜穿刺做產前診斷。
- 有症狀的孩子建議以重組 glucocerebrosidase 做標靶酵素替代療法。
Niemann-Pick 病 C 型
- 體染色體隱性,由 NPC1 與 NPC2 突變造成,使低密度脂蛋白(LDL)膽固醇的處理與運輸受損。
- 臨床為肝脾腫大與進行性神經認知退化,伴肌張力異常、癲癇、吞嚥困難與運動失調。
- 特徵性實驗室:高密度脂蛋白下降、高三酸甘油酯血症、LDL 上升。
- 確診靠纖維母細胞培養與基因檢測。
- 治療以支持性為主;骨髓移植、肝臟移植與降血脂藥物都未證實有存活益處。
溶小體酸性脂解酶缺乏
- 兩種不同表型:Wolman 病與膽固醇酯儲積症(CESD),皆因膽固醇酯、三酸甘油酯與其他脂質異常堆積於溶小體。表型嚴重度取決於酵素活性下降程度。
- Wolman 病:最嚴重的型態。嬰兒典型在出生後最初數週出現生長遲滯、脂肪瀉、肝脾腫大與黃疸,一般在 1 歲內死亡。
- 診斷線索:腎上腺鈣化、膽汁滯留、轉胺酶上升、肝臟合成功能障礙,以及血漿脂質譜正常。肝切片因脂質堆積呈特徵性橘黃色。
- CESD:一般在較大兒童甚至成人才表現。
- 治療:以支持性為主;不過已有重組溶小體酸性脂解酶的試驗,於早發與晚發疾病都有令人期待的結果。
妊娠同種免疫肝病 Gestational Alloimmune Liver Disease
名稱與概念演變
- 妊娠同種免疫肝病(GALD)過去稱新生兒血色素沉著症(neonatal hemochromatosis),用來描述被認為由先天鐵代謝異常造成的嚴重新生兒肝病,伴肝內與肝外鐵沉積(siderosis)。
- 近年對致病機轉的認識推翻了「原發性鐵過載造成 GALD」的舊假說;證據顯示鐵過載是 GALD 造成的表型,而不是病因。
- 幾乎所有非造血性鐵過載都來自 GALD,但有少數其他關聯:21 三染色體症、粒線體 DNA 耗竭症候群、膽酸合成缺陷、GRACILE(生長遲滯、胺基酸尿、膽汁滯留、鐵過載、乳酸酸中毒、早死)症候群、肌纖維瘤病(myofibromatosis)、Martinez-Frias 症候群、tricho-hepato-enteric 症候群。
致病機轉
- 致敏母體產生抗胎兒肝細胞的免疫球蛋白 G(IgG;唯一能自由通過胎盤的免疫球蛋白)。
- 結合母體 IgG 與胎兒肝臟抗原結合,活化同種免疫。
- 破壞補體媒介破壞胎兒肝細胞,新生兒肝臟質量比正常少 10% 至 25%。
- 鐵調控失敗正常胎兒肝臟製造 hepcidin 調節胎盤鐵輸送;GALD 時 hepcidin 大幅減少,無法適當調節鐵流入。
- 鐵過載經胎盤運輸的鐵增加,沉積於肝外組織,包括胰臟、唾液腺、心臟與甲狀腺。
臨床表現
- 典型於出生時表現,但可從妊娠 18 週到 3 個月大之間任何時間發生。
- 任何產前或新生兒肝病,尤其是肝衰竭,都應懷疑 GALD。
- 嬰兒出生時通常就很虛弱;胎兒期常見羊水過少(oligohydramnios)或子宮內生長遲滯。
- 新生兒期一般以急性肝衰竭合併低血糖與凝血病變表現,較罕見者以肝硬化表現。
- 膽汁滯留一般隨時間演變,出生時並不存在。
實驗室與影像
- ALT 正常至輕度上升。
- Ferritin 上升:一般 >800 ng/mL,常超過 15,000 ng/mL。
- Alpha fetoprotein:大於 80,000 ng/mL,典型大於 300,000 ng/mL。
- 鐵飽和度:大於 90%。
- 凝血病變通常極嚴重。
- 影像可見影響胰臟、心肌、甲狀腺與唾液腺的肝外鐵沉積;脾臟、骨髓、淋巴結等網狀內皮系統通常不受影響。
診斷
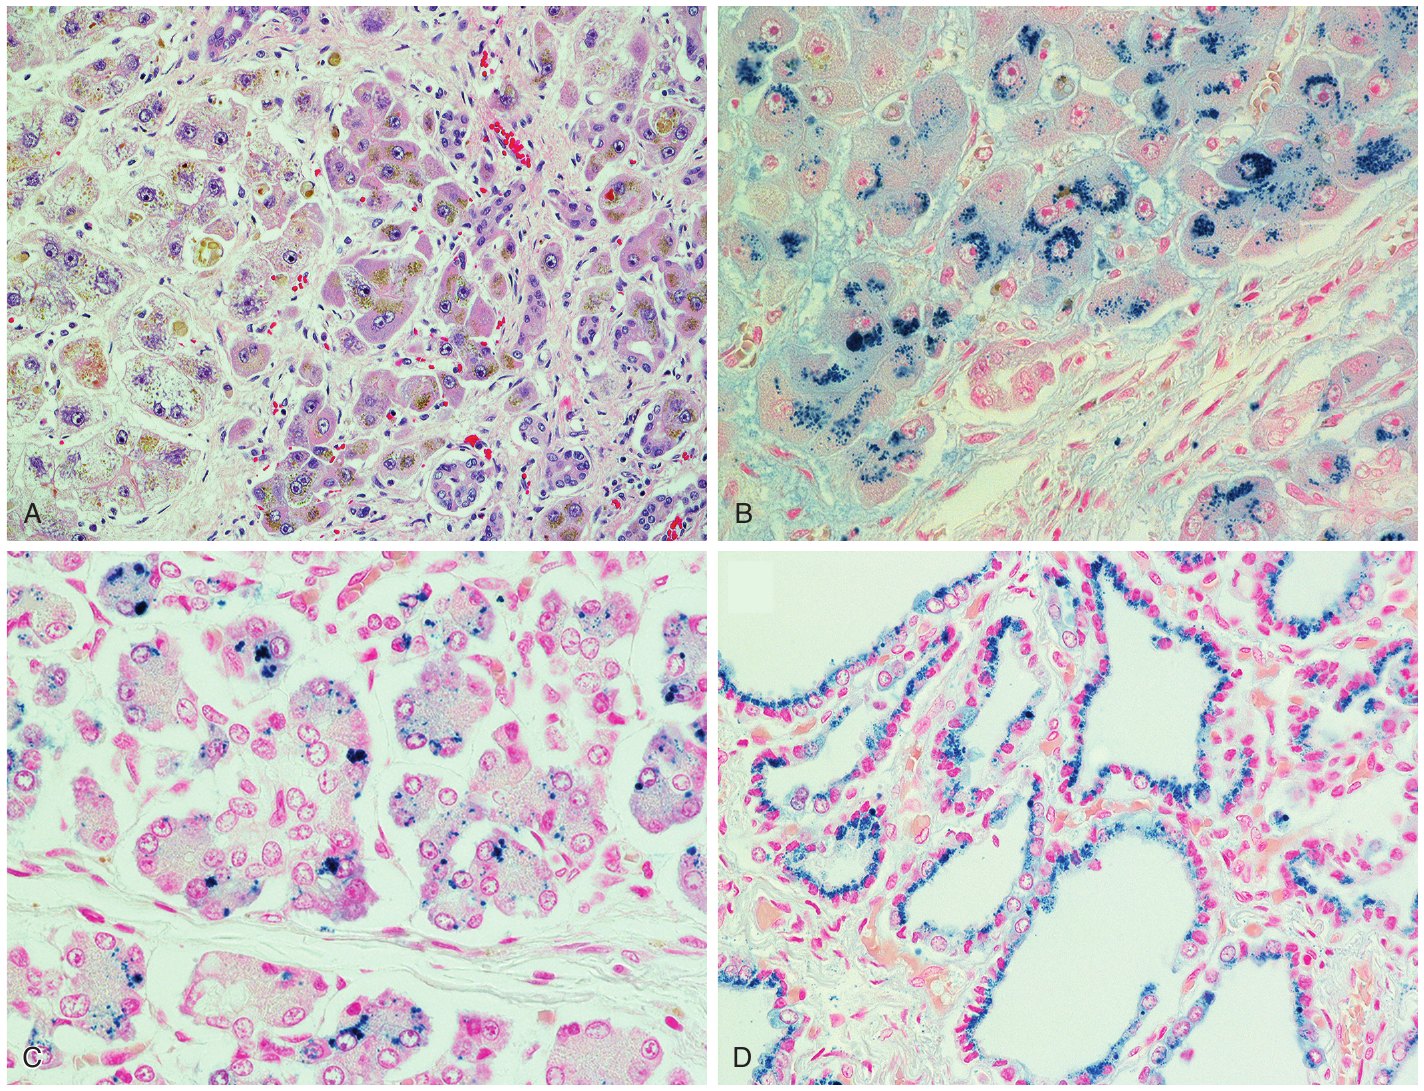
- 肝切片顯示肝細胞體積減少,且免疫組織化學有 C5b-9 複合體,可提示診斷;也可見肝細胞塌陷、纖維化與鐵沉積(Fig. 65.5)。
- 但確診必須證實肝外鐵沉積,可用組織切片或 T2 加權 MRI。
- 一般可能較宜先取黏膜組織(黏膜下腺體切片);切片陰性而仍懷疑時,再接 MRI。
- 不幸的是,GALD 常在解剖時才因見到肝外鐵沉積而診斷。胎死腹中與死產也應考慮本病。
治療
- 策略:以高劑量靜脈免疫球蛋白(IVIG,1 g/kg)阻斷既有抗體作用,並以雙倍量換血(double-volume exchange transfusion)移除既有抗體。
- 此療程可使未移植存活率提高到 75% 至 80%。
- 在此之前,鐵螯合與抗氧化劑等舊療法預後很差,現行治療建議已不採用。
- 時機(關鍵):GALD 進展快、死亡率高,一旦懷疑,應立即給一劑 IVIG,甚至在診斷檢查完成之前。IVIG 副作用極小,對其他新生兒肝衰竭原因的自然病程影響也極小。
- 確診後再做雙倍量換血,接著給第二劑 IVIG。
- 依既有肝損傷程度,INR 可能要 4 至 6 週才恢復正常。
- 肝臟移植:GALD 仍是新生兒期常見的移植適應症,但受限於嬰兒體型小與多重器官衰竭。移植不良結果(移植物失敗與死亡)偏高,但與其他新生兒急性肝衰竭適應症相近。
- 懷疑 GALD立即給一劑高劑量 IVIG(1 g/kg),不等診斷檢查完成。
- 診斷確立做雙倍量換血以移除既有抗體,接著給第二劑 IVIG。
- 治療後追蹤依既有肝損傷程度,INR 可能要 4 至 6 週才恢復正常。
- 下一胎妊娠 14 週、16 週,以及 18 週起每週一次 IVIG,直到分娩。
再發與預防
- 曾生下 GALD 孩子的母親,之後每一胎診斷 GALD 的機率大於 90%。
- 不過 GALD 被認為是先天性且家族性,但非遺傳性。
- 預防的證據仍在發展中。由於後續嬰兒風險高,所有母親都應在妊娠期接受反覆 IVIG 輸注:妊娠 14 週、16 週,以及 18 週起每週一次直到分娩。
血管畸形 Vascular Malformations
概論 Overview
- 肝臟血管畸形若合併皮膚畸形,或造成明顯全身性分流,一般在新生兒期表現。
- 分流種類:肝動脈到肝靜脈、肝動脈到門靜脈,或門靜脈到全身循環(門體分流,portosystemic shunts)。
| 病灶 | 主要新生兒表現 | 主要處置 |
|---|---|---|
| 動靜脈畸形 | 貧血、心衰竭、門脈高壓或肝腫大,視受累血管而定 | 栓塞、手術結紮或切除;移植保留給無法局部處理且危及生命者 |
| 先天性門體分流 | 常為影像偶然發現;分流量大時血氨上升 | 部分自行關閉;造成腦病變、發展遲緩或心肺受損時考慮關閉 |
| 遺傳性出血性微血管擴張症 | 高輸出性心衰竭,可能有門脈高壓,可有缺血性膽管病變 | 心衰竭、膽道缺血或嚴重門脈高壓時考慮移植 |
| 嬰兒肝血管瘤 | 局灶型多無症狀;多灶型可有肝腫大、心衰竭、貧血、血小板低下 | 有症狀才治療,propranolol;失敗時用二線藥物、栓塞或切除 |
動靜脈畸形 Arteriovenous Malformations
- 大量分流的動靜脈畸形,可在新生兒期依受累血管不同,以貧血、心衰竭、門脈高壓或肝腫大表現。
- 治療:栓塞、手術結紮或切除。
- 肝臟移植保留給無法以較局限手術處理、且造成危及生命併發症的病灶。
先天性門體分流 Congenital Portosystemic Shunts
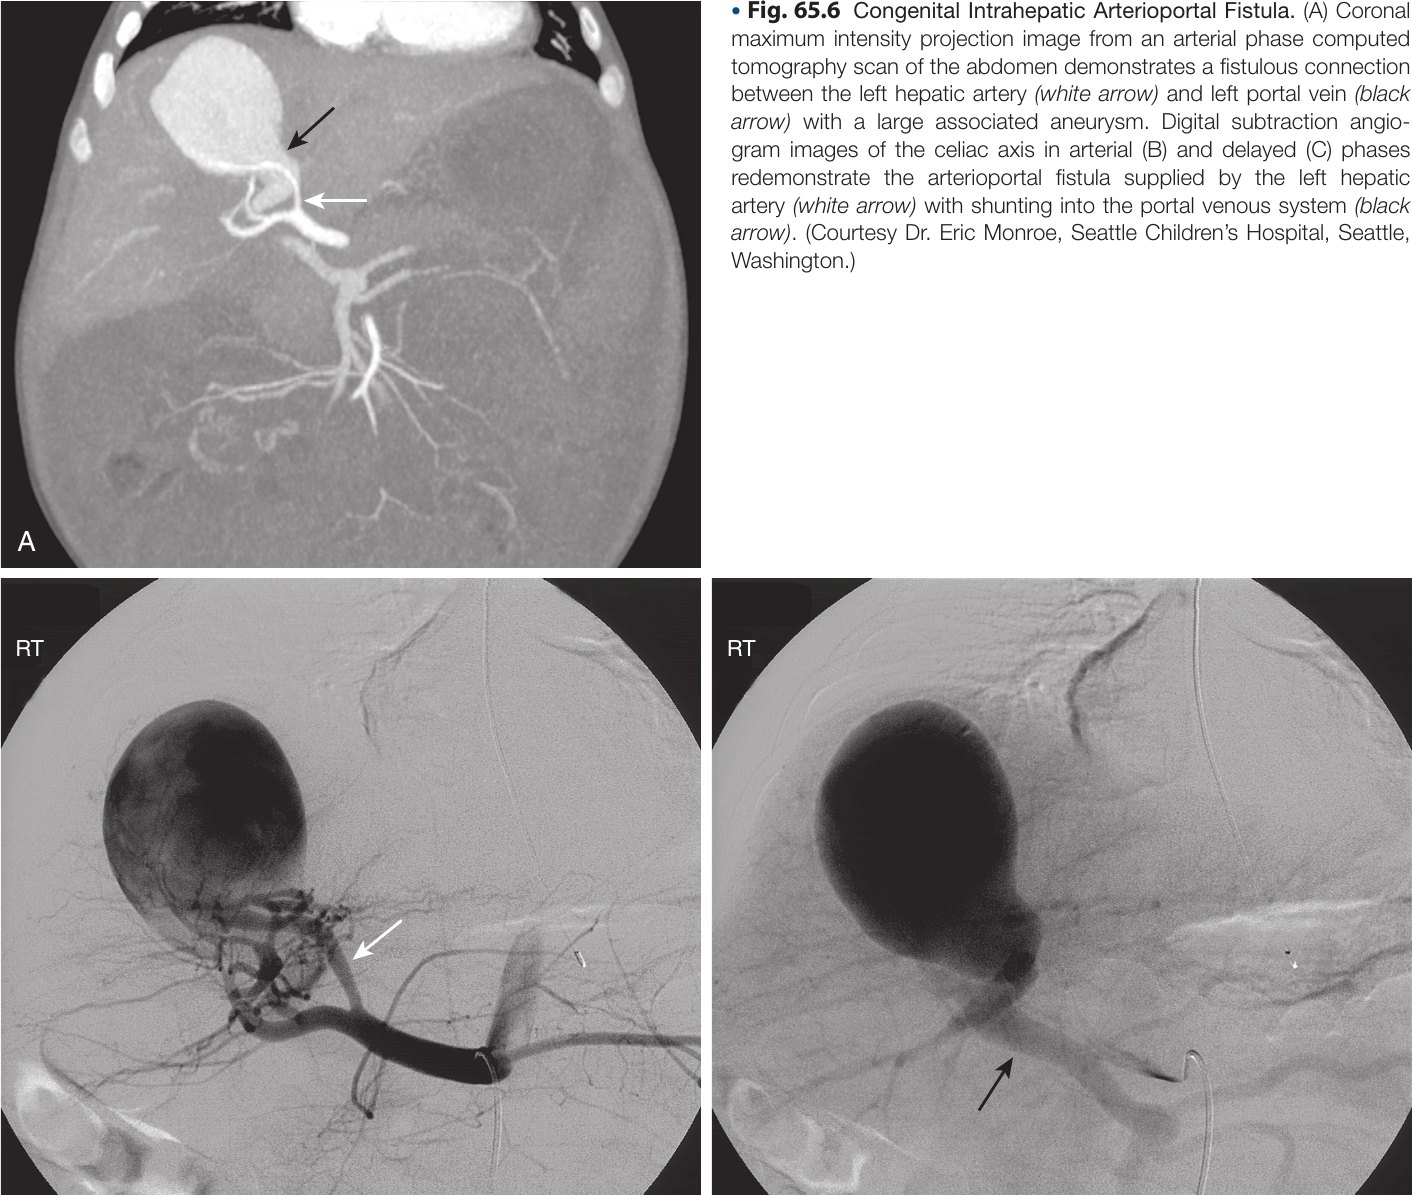
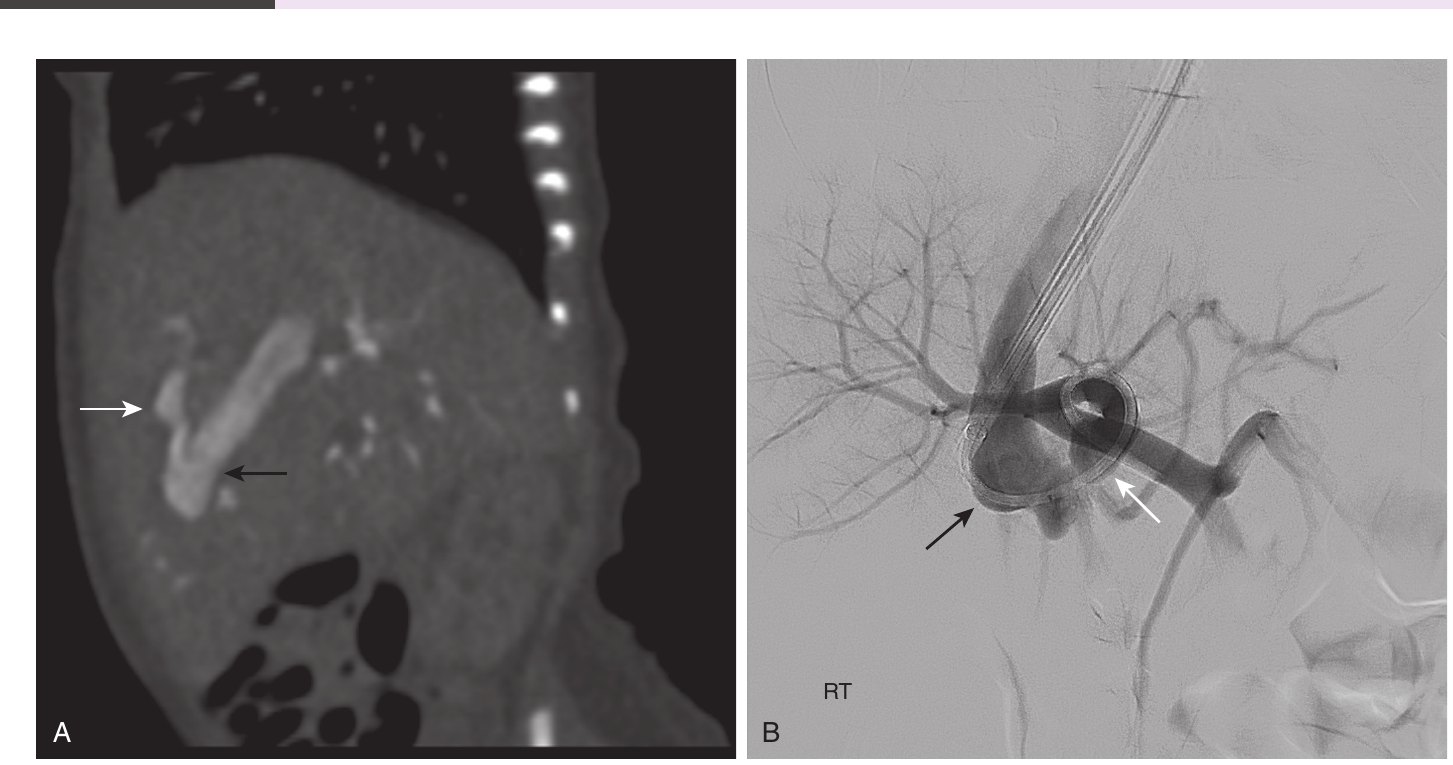
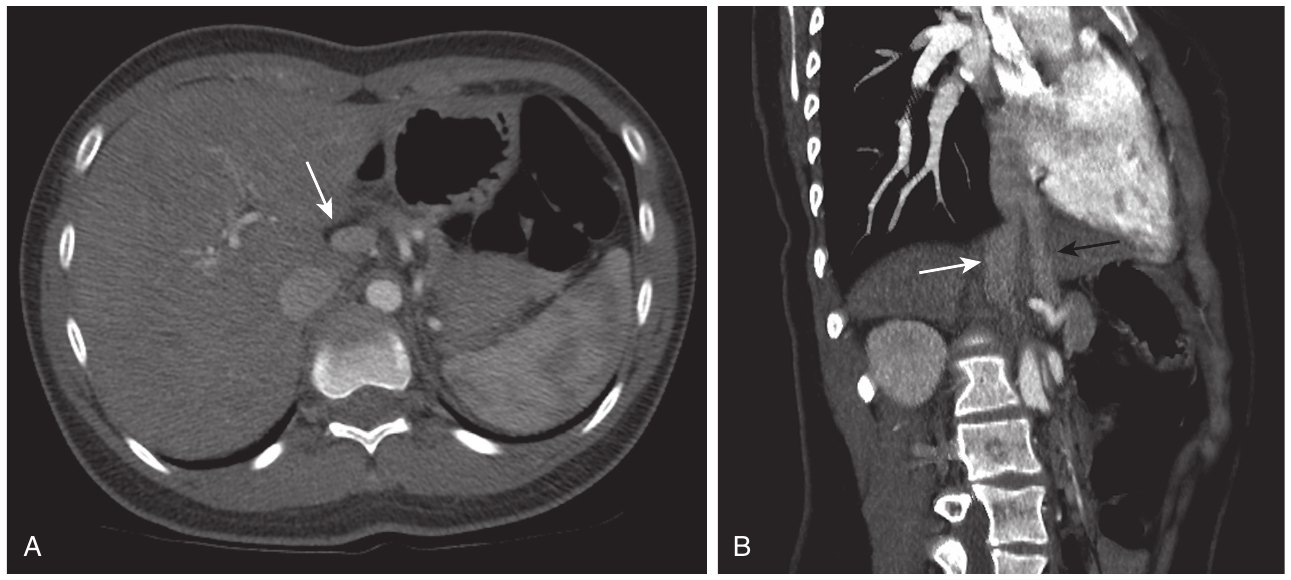
- 定義:讓腸道靜脈血繞過肝臟,直接分流到全身靜脈系統。可為肝內或肝外起源(Figs. 65.6、65.7)。
- 肝外門體分流稱 Abernathy 畸形(Abernathy malformations)(Fig. 65.8)。
- 胎兒循環持續、靜脈導管未閉時,可形成左門靜脈到肝靜脈的肝內分流。
- 發現方式:最常在門脈高壓或其他血管畸形病人的腹部影像中偶然發現。
- 後果:若分走大量門脈血流、繞過肝臟,可能使血氨上升。門體分流通常不會見到門脈高壓。
- 治療:依臨床後遺症嚴重度而定。部分可自行關閉;造成腦病變及其後發展遲緩,或造成心肺功能受損者,應考慮關閉。方法包括栓塞、手術結紮,罕見情況下肝臟移植。
遺傳性出血性微血管擴張症 Hereditary Hemorrhagic Telangiectasia
- 遺傳性出血性微血管擴張症(HHT)為體染色體顯性,特徵是黏膜與皮膚微血管擴張,以及內臟血管畸形。
- 最常受影響的內臟器官:肺、肝、腸與腦。
- 估計盛行率約 1/10,000 活產。
- 診斷:依四項臨床標準(原文寫「大於三項」,見章末)與基因檢測。四項標準:
- 自發性、反覆鼻出血。
- 多處皮膚與口腔微血管擴張。
- 有內臟血管病灶。
- 一等親有 HHT。
- 嬰兒表現:多數以高輸出性心衰竭表現,並可能因動脈門靜脈分流而有門脈高壓。肝動脈血若分流離開膽管,可造成缺血性膽管病變(ischemic cholangiopathy)。
- 影像:如同所有肝臟血管病灶,以腹部 Doppler 超音波診斷。HHT 最常見肝動脈擴張、肝動脈血流增加與肝內血管增多。CT 上多發微血管擴張使肝臟強化不均。
- 肝切片出血風險高。
- 治療:心衰竭、膽道缺血或嚴重門脈高壓時,可考慮肝臟移植。
嬰兒肝血管瘤 Infantile Hepatic Hemangiomas
- 嬰兒肝血管瘤(IHH)是嬰兒最常見的良性腫瘤,也是兒童最常見的肝臟腫瘤,影響多達 1% 至 2% 的新生兒,到 1 歲時可達 10% 以上的嬰兒。
- 多數嬰兒合併皮膚或皮下病灶,但也有許多以肝、腦、肺的單獨血管病灶表現。
- 有 5 個以上皮膚血管瘤時應懷疑 IHH,並著手檢查內臟是否受累。
- 可分為局灶(focal)、多灶(multifocal)或瀰漫(diffuse)。
- 自然病程:多數於 6 個月大前表現;病灶從出生到 12 個月先變大,之後進入消退期,約 2 至 10 歲退化。
| 局灶型 | 多灶/瀰漫型 | |
|---|---|---|
| 發現 | 通常為偶然發現,可在產前超音波首次看到 | 多灶型出生時通常不明顯,出生後最初數週血管瘤變明顯時才表現 |
| 皮膚病灶 | 不合併 | 合併多發皮膚血管瘤 |
| 症狀 | 典型無症狀;較大病灶可造成高輸出性心衰竭 | 有症狀者:肝腫大、心衰竭、貧血,偶有血管瘤內消耗、出血或血栓造成的血小板低下 |
| 影像 | 超音波:高或低回音、回音質地不均、Doppler 有血流;MRI:T1 低訊號、T2 高訊號,gadolinium 呈向心性強化 | 超音波與 MRI 類似局灶型,但病灶數量較多 |
其他併發症
- 罕見情況下,血管瘤可促使甲狀腺素(thyroxine)失活,造成甲狀腺低下。
- 偶有血管瘤破裂造成腹腔內出血。
- 罕見情況下,多灶型 IHH 可能與肝血管肉瘤(hepatic angiosarcoma)相關。
治療
- 治療保留給有症狀的嬰兒;無症狀者可觀察,並以連續影像追蹤。
- 藥物:Propranolol 1 至 3 mg/kg/day,持續到增生期結束,約 9 至 12 個月大。
- 二線(propranolol 失敗):類固醇、vincristine、alfa 2a interferon。
- 介入:藥物失敗或有明顯器官功能障礙時,可用栓塞或手術切除。
- 肝臟移植:曾用於沒有其他選擇的危急情況。
肝臟腫塊 Liver Masses
肝母細胞瘤 Hepatoblastoma
- 新生兒期可出現多種實質與囊性肝腫瘤,其中最常見的惡性腫瘤是肝母細胞瘤。
- 危險因子:早產、低出生體重、家族性腺瘤性息肉症、18 三染色體症、GSD Ia、Beckwith-Wiedemann 症候群、Li-Fraumeni 症候群。
- 表現:最常以腹部腫塊表現,伴體重下降、腹痛與口服攝取減少。
- 影像:界線清楚但不均質的腫塊,可有壞死、出血或鈣化區;MRI 是首選影像。
- 切片:需要切片區分上皮亞型(fetal、embryonal、macrotrabecular、small cell undifferentiated)。
- Alpha fetoprotein(AFP):多數病人上升。足月嬰兒的 AFP 可高達 100,000 ng/mL,判讀困難;但未受影響的嬰兒數值會隨時間快速下降。AFP 是治療後有價值的預後標記。
- 治療:以切除為主,輔以化學治療。無法切除時可考慮肝臟移植。
AFP 判讀提醒足月嬰兒的 AFP 本來就可高達 100,000 ng/mL,所以單次高值難以判讀,要看數值是否隨時間快速下降;未受影響的嬰兒會快速下降。本章另有一處會遇到高 AFP:GALD 的 alpha fetoprotein 大於 80,000 ng/mL,典型大於 300,000 ng/mL。
先天性肝囊腫 Congenital Hepatic Cysts
- 嬰兒最常見的良性肝腫塊之一。現代影像下,單純肝囊腫常在產前由超音波診斷。
- 造成單純肝囊腫的病理範圍很廣。單純囊腫一般被認為源於異常膽管,通常不合併其他器官的囊性病灶。
- 組織:由一層立方或柱狀上皮包圍漿液。
- 流行病學:女性較多;可單發或多發。
- 處置:多數為偶然發現、無症狀、不需介入,且可能隨時間縮小或消失。建議定期連續超音波監測是否變大或消失。
- 手術適應症:持續變大;體積大,可能壓迫鄰近構造或有破裂風險;出現症狀。
臨床反思:NICU 視角 Clinical Reflection—NICU Perspective
臨床上可帶走的重點
- 時間就是肝臟:足月兒超過 14 天、早產兒超過 21 天的黃疸,以及任何新出現的黃疸,都要先分結合型與非結合型。之前的生理性黃疸可能掩蓋 BA 的膽汁滯留性黃疸,不能當成同一件事。
- 灰白便出現得晚:BA 的灰白便常遠晚於黃疸出現,沒有灰白便不能讓人安心;有膽囊也不能排除 BA。
- BA 檢查不可拖過手術窗口:2 個月前手術可改善結果。等 HIDA 結果不應延誤確定診斷;未排除 BA 就需要術中膽道攝影。
- 外觀不佳的膽汁滯留嬰兒先找感染:同時留意抗微生物藥本身可能加重膽汁滯留,例如 ceftriaxone 置換白蛋白上的膽紅素,sulfamethoxazole/trimethoprim 與 fluconazole 有直接肝毒性。
- 長期 TPN 的 NICU 寶寶:早產、低出生體重、缺乏腸道餵食、敗血症、短腸症、壞死性腸炎都是 PNALD 危險因子。可做的事包括及早且持續腸道餵食、脂質減量、預防感染,必要時用 ursodiol。
- GGT 是分流線索:Alagille 症候群與 PFIC 3 的 GGT 上升;PFIC 1、2 與膽酸合成障礙的 GGT 正常(PFIC 1、2 也可偏低)。膽酸合成障礙血清膽酸正常或偏低且通常無搔癢,PFIC 則血清膽酸明顯升高且搔癢頑固。
- A1AT 要驗表現型:血清濃度在發炎或感染時可假性正常,不應用於診斷。
- 新生兒急性肝衰竭懷疑 GALD 時先給 IVIG:不必等檢查完成,因副作用極小,且對其他病因的自然病程影響極小。下一胎母親需要妊娠期 IVIG。
- 牛奶進食後惡化想到半乳糖血症:大腸桿菌敗血症合併酸中毒、黃疸、凝血病變時要想到它;輸血後紅血球酵素分析不可靠。
- 猛爆性肝衰竭想到酪胺酸血症:驗 succinylacetone,診斷後立即開始 NTBC 與飲食,分子檢測不應延誤治療。
- 高血氨可能被當成敗血症:尿素循環缺陷出生後最初幾天發病、BUN 偏低,治療由代謝專科主導。
- 5 個以上皮膚血管瘤就要查內臟:有症狀的 IHH 才治療,propranolol 為第一線。
- 血管導管與門靜脈:臍靜脈導管相關血栓可造成門靜脈阻塞與門脈高壓。
- 黃疸之外的營養:慢性膽汁滯留嬰兒熱量需求可接近健康嬰兒的 150%,要用含 MCT 的配方並監測、補充脂溶性維生素。
閱讀時請留意 Points to Verify
原文內部不一致
- PNALD 診斷標準:內文寫「conjugated bilirubin level less than 2 mg/dL」搭配 ALT 大於正常上限 2 倍。結合型膽紅素「低於」2 mg/dL 作為診斷條件,與本節以膽汁滯留為主要表型不太相符,方向疑似誤植,請核對原書或來源文獻。筆記照原文保留。
- Table 65.2 脂肪酸氧化缺陷(腦病變列):檢查欄寫「As above (ferritin, liver biopsy with C5b-9 staining)」,但括號內容是上一列 GALD 的檢查,而同表急性肝衰竭列的脂肪酸氧化缺陷檢查是纖維母細胞酵素分析、acyl carnitine 譜與基因檢測。「同上」所指疑似錯置。
- 脂質製劑用語:內文寫「omega-6 fatty acid or fish oil–based, rather than soy-based」,把 omega-6 與魚油並列為相對於大豆基底的選項,用語疑似誤植,請核對。
- A1AT 的性質:內文稱 α-1 antitrypsin 為「a serine protease」,同一句又說其作用是抑制其他蛋白酶;稱謂與功能不一致。
- A1AT 蛋白滯留位置:機轉段寫無法通過 Golgi apparatus 往後處理,組織學段寫異常蛋白困在 endoplasmic reticulum,兩處說法不同。
- GSD IV 的數字:內文寫「affects roughly 800,000 individuals worldwide」,同時又說僅佔 GSD 的 3%,且 I、III 型發生率為 1/100,000 活產;此絕對人數疑似誤植(可能原為比率),請核對。筆記表格未引用該數字。
- GSD IV 的定位:內文把 IV 型列為主要以新生兒肝病表現,但其描述的表現以水腫、肌張力低下、心衰竭、攣縮為主,並說移植通常在第三個十年,與「新生兒肝病」的敘述不完全相符。
- HHT 診斷標準:內文寫「fulfilling greater than three of four clinical criteria」。字面即需四項全符合,疑為「三項以上」之意,請核對。
- 門體分流與門脈高壓:內文先說門體分流最常在門脈高壓或其他血管畸形病人身上偶然發現,下一句又說門體分流通常看不到門脈高壓,兩句語意有張力。
- BA 評估順序:內文順序為超音波 → HIDA → 肝切片 → 術中膽道攝影;Fig. 65.1 則是切片之後才列「術中膽道攝影 ± HIDA」。
- GALD 確診依據:內文說確診須證實肝外鐵沉積,Table 65.2 列的檢查則是 ferritin 與肝切片 C5b-9,未列肝外鐵沉積評估。
- GSD 確診方式:內文寫 GSD 以 DNA 突變分析確認,Table 65.2 列肝臟或纖維母細胞酵素分析與基因檢測。
- GALD 肝臟質量:內文寫「liver mass that is 10% to 25% less than normal」,與本段描述的嚴重肝細胞破壞相比幅度偏小,是否應為其他寫法請核對。
- Bardet-Biedl 拼法:Table 65.1 為 Bardet-Biedl,先天性肝纖維化段為「Berdet-Biedl」,筆記統一寫 Bardet-Biedl。
- 其他疑似誤植(筆記已依上下文處理或照寫):BA 段「rapid update of tracer」應為 uptake;半乳糖血症段「epimease」;CACT 段「creatinine kinase」(筆記寫 creatine kinase);GSD III 段「gluconeogenesis in intact」;尿素循環段「ornithine transcarboxylase」拼法請核對。