PART XII · NEUROLOGIC SYSTEM · CHAPTER 53
中樞神經系統先天畸形Congenital Malformations of the Central Nervous System
本章重點 Key Points
- 腦部畸形(brain malformations)是新生兒罹病與死亡的重要來源。
- 影像學與遺傳學的進展,使診斷得以更加明確。
- 及早且明確的診斷,讓預後判斷更精準,也有助於併發症監測與治療決策。
- 腦部畸形病人的早期診斷與照護,需要多專科團隊共同處理。
前腦分裂及相關事件 Prosencephalic Cleavage and Related Events
正常前腦發育 Normal Prosencephalic Development
前腦(prosencephalon)未來的前腦,包含端腦(telencephalon)與間腦(diencephalon),將形成大腦半球、視丘(thalamus)與下視丘(hypothalamus)。
- 前神經孔(anterior neuropore)閉合後,前腦開始發育:充滿液體的神經管頭端經誘導而分叉,形成左右兩側的前腦構造(見 Fig. 53.1)。
- 妊娠第 5 至 6 週,前腦的結構由沿三個主要平面的分裂所界定。
- 水平面(前神經孔閉合時)第一個重大事件:形成視泡(optic vesicles)與鼻基板(nasal placodes),兩者沿水平面分隔。
- 胚胎約 5 mm前、後神經孔皆已閉合,發育中的腦室系統與羊水隔離。視網膜與水晶體基板也在此時發育。後腦開始形成小腦,以及軀體與內臟傳出核、共同傳入徑,與多數腦神經的神經節。
- 約妊娠第 32 天(胚胎 5–7 mm)矢狀面前腦沿矢狀面分裂,產生成對構造。下視丘、杏仁核、海馬與嗅區等特定區域此時已可辨識。
- 隨後不久,冠狀面第三個重大事件:前腦沿冠狀面分裂,將端腦與間腦分開,並界定上視丘(epithalamus)、底視丘(subthalamus)與下視丘。
- 妊娠第 2–3 個月其餘時間多個中線構造形成:胼胝體(corpus callosum)、前連合與海馬連合、視神經、視交叉及下視丘。
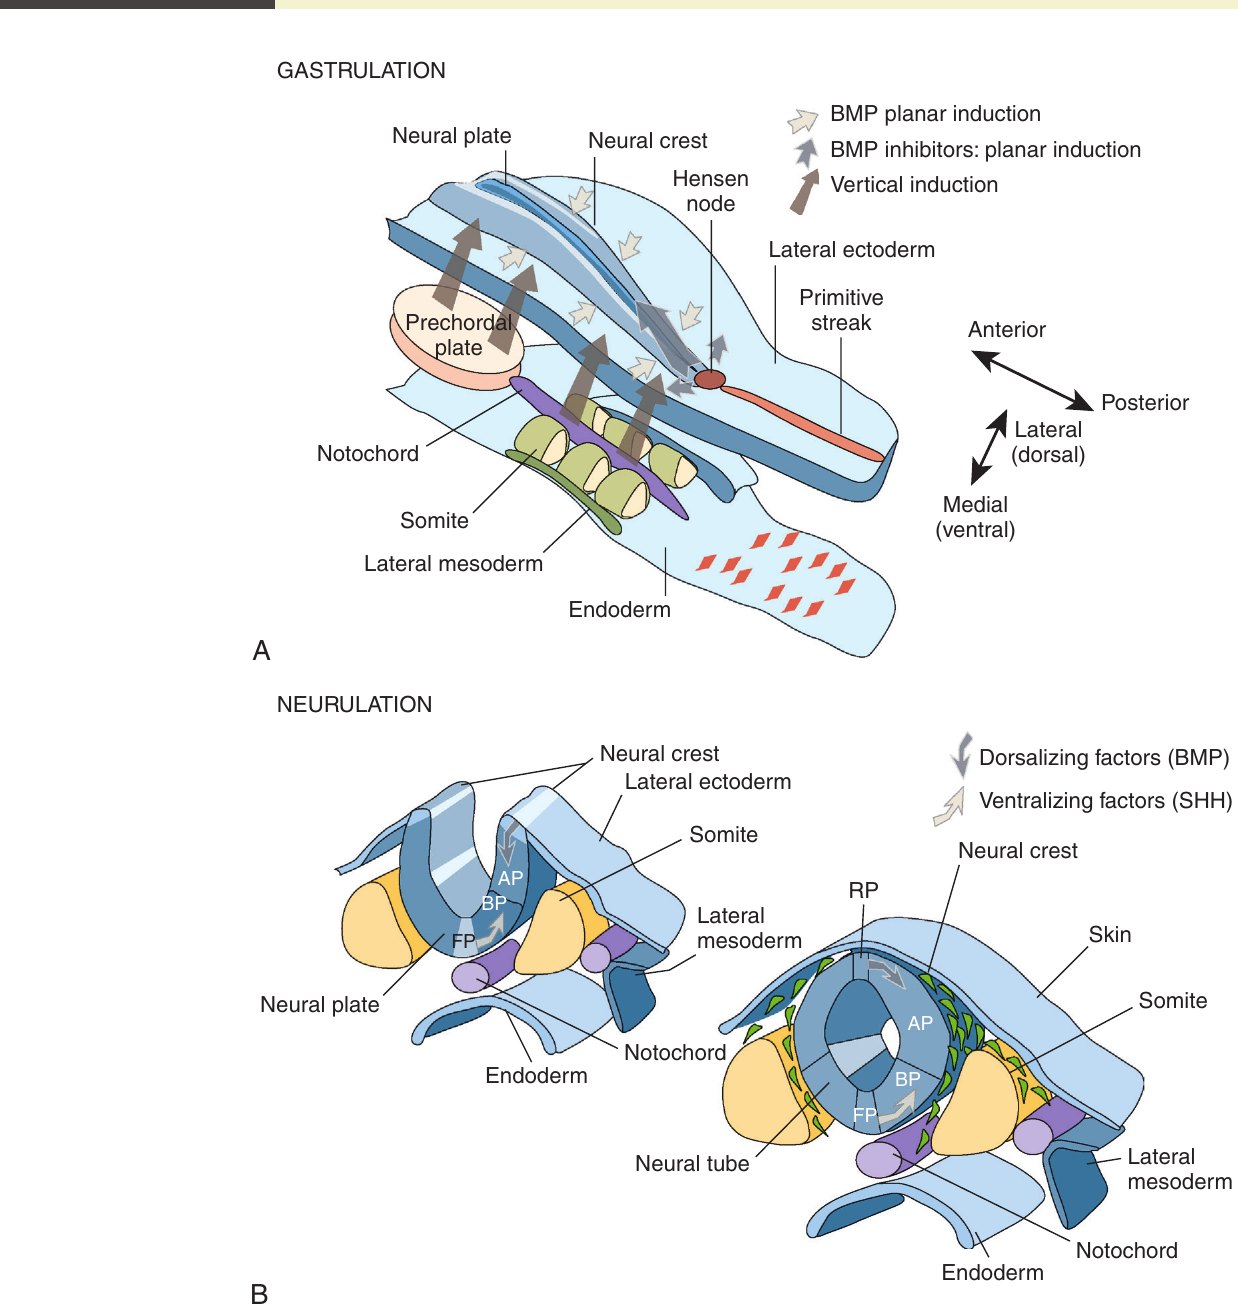
前腦衍生構造的疾病 Disorders of Structures Derived From the Prosencephalon
| 分級 | 疾病 |
|---|---|
| 嚴重畸形 | 無端腦(atelencephaly)、無前腦(aprosencephaly)、全前腦症(holoprosencephaly, HPE) |
| 較輕缺損 | 胼胝體發育不全(agenesis of the corpus callosum, ACC)、視隔發育不良(septo-optic dysplasia, SOD)、單獨的透明隔腔缺失(absent cavum septi pellucidi, CSP) |
無前腦與無端腦 Aprosencephaly and Atelencephaly
- 兩者皆為罕見且極嚴重的大腦畸形。
- 無前腦:端腦與間腦構造都未發育。無端腦:仍殘留原始的前腦。
- 相關的顱顏異常,是端腦缺失造成的變形(deformation),而非真正的畸形。
- 病因:可能為體染色體隱性遺傳,或第 13 號染色體異常;另有一個家族報告帶 SIX3 致病變異,此基因也與 HPE 相關。
- 通常於產前以超音波與胎兒 MRI 診斷。
- 雖被視為「致死性」畸形,新生兒科醫師仍須有所準備:嚴重畸形的嬰兒可能活得比預期久,甚至能出院返家。
全前腦症 Holoprosencephaly
- HPE 是一組前腦發育缺陷的光譜,也是最常見的腦部畸形,不過多數受影響胎兒在妊娠早期即流產。
- 本質是前腦沿三個主要平面之一或多個的分離不完全,程度不一;原文此處將時間點寫為妊娠第 3–4 週。
- DeMyer 分類將分離程度分為無葉(alobar)、半葉(semilobar)、有葉(lobar),另有較輕的中半球間變異型(middle interhemispheric variant,又稱 syntelencephaly)。實務上個別病人可能難以歸類。
| 亞型 | 解剖特徵 | 其他 |
|---|---|---|
| 無葉 Alobar | 單一前腦室位於全腦球(holosphere)內,前腦完全未分離;基底核、下視丘、視丘等中線深部構造融合 | 依嚴重度可波及嗅球/嗅徑、胼胝體、前連合、視神經;可合併血管畸形;可依胎兒影像分類 |
| 半葉 Semilobar | 兩半球可區分,至少存在部分胼胝體;額葉融合超過 50% | 視丘與下視丘可能融合 |
| 有葉 Lobar | 兩半球可區分,至少存在部分胼胝體;幾乎整條中線都有裂隙,視丘分離或接近分離 | 透明隔腔缺失 |
| 中半球間變異型 Middle interhemispheric | 後額葉與頂葉未分離,胼胝體體部缺失(原文斷句見章末) | 除非產前已診斷,通常不會在新生兒期被發現 |
| 隔-視前型 Septo-preoptic | 未分離僅限於隔區與視前區 | 原文稱「有人提出」此型 |
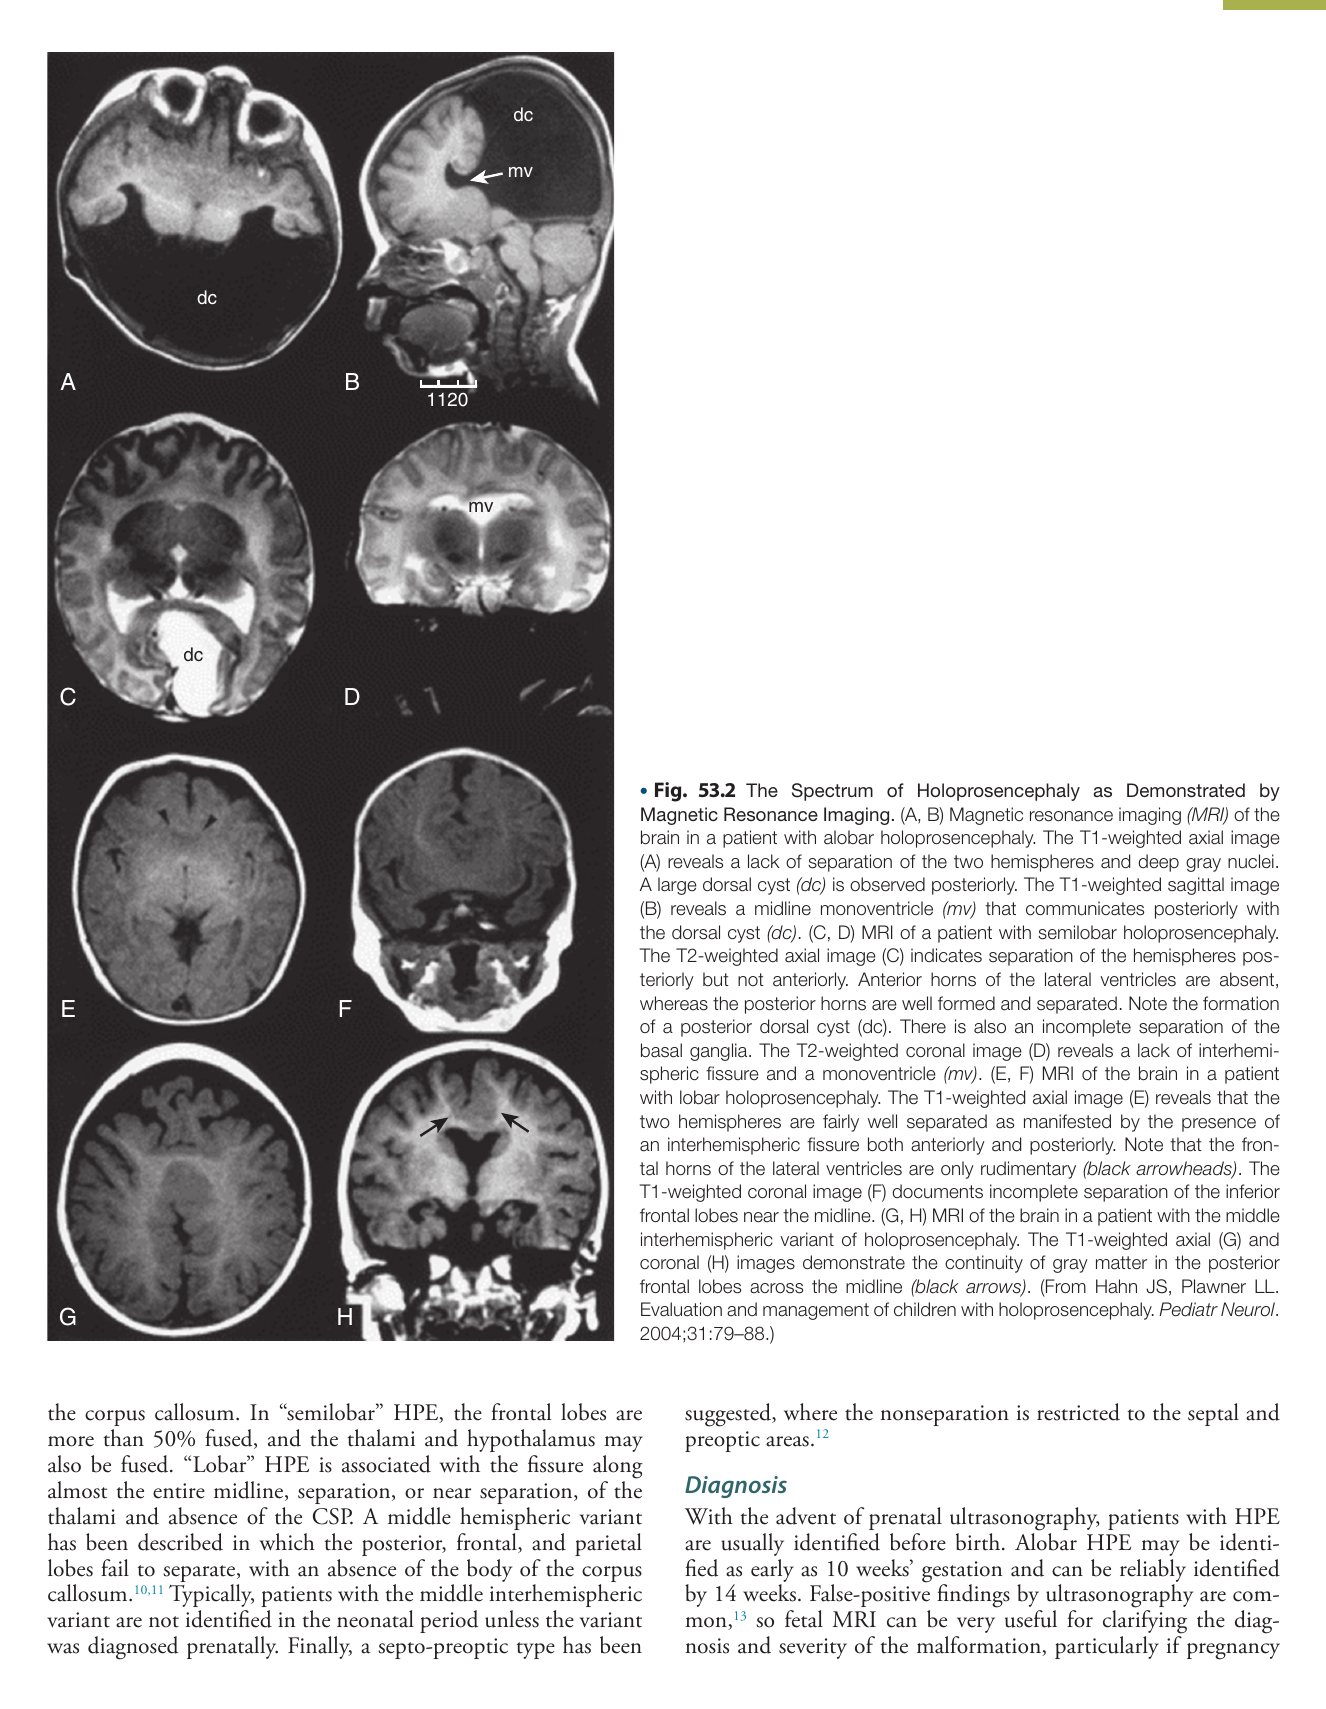
診斷 Diagnosis
- 有了產前超音波,HPE 通常於出生前發現。無葉型最早可在 10 週發現,14 週前可可靠辨識。
- 超音波偽陽性常見,胎兒 MRI 對釐清診斷與嚴重度很有幫助,尤其正在考慮終止妊娠時。
- CSP 缺失等細微表現可能提示較輕型 HPE,但 CSP 缺失也可能是單獨表現,或與 ACC 相關。
- HPE 的染色體異常率高(25%–50%),故應做羊膜穿刺進行染色體微陣列(chromosome array),並可能加做 DNA 定序。
臨床表現 Clinical Features
- 顱顏異常:至多 80% 的 HPE 兒童有顱顏異常,範圍如下:
- 獨眼(cyclopia):單一中央眼,眼上方有鼻狀構造(象鼻,proboscis)
- 猴頭畸形(cebocephaly):兩眼間位於中央的扁平單鼻孔
- 正中唇裂(median cleft lip)
- 輕症:單一中央門齒(single central incisor)或眼距過窄(hypotelorism)
- 「臉預告腦」(the face predicts the brain):較嚴重的顏面畸形常伴隨較嚴重的腦部畸形;但原文舉例指出,無葉型可有正常臉部,而有葉或半葉型可有嚴重顏面畸形(見章末)。
- 新生兒表現:低張力與小頭。小頭可能被合併的水腦掩蓋(融合的視丘阻塞腦脊液流動),這類個案常伴大背側囊腫。腦室腹腔分流可緩解顱內壓升高症狀。
- 隨時間演變:可能出現痙攣(spasticity)與肌張力不全(dystonia)。口腔運動功能障礙常見,許多病童需要管灌。
- 內分泌異常(如其他中線腦缺陷,非常常見):
- 尿崩症(diabetes insipidus):至多 70%
- 甲狀腺低下、腎上腺皮質低下、生長激素缺乏:較少見
- 這些異常可隨時間出現,需定期監測
- 下視丘功能障礙也可造成睡眠、體溫調節、食慾與口渴的異常
- 癲癇:約 40% 有癲癇,其中三分之一為難治型。高血鈉、低血糖等內分泌相關異常也可誘發發作。
- 照護:需多專科處理,並持續監測水腦、癲癇與腦下垂體功能不足等後續併發症。
- 預後:與缺陷嚴重度、其他器官受累及遺傳病因有關。
- 有染色體異常者:多數在胎兒或新生兒期死亡
- 細胞遺傳學正常者:各型合計超過 50% 活過 12 個月
- 已有存活至青春期後期與成年的報告
流行病學與病因 Epidemiology and Etiology
- 活產盛行率:1/10,000 至 1/20,000。流產胚胎與胎兒中較高,可達每 250 次妊娠 1 例。
- 病因為多因子,遺傳與環境因素共同造成臨床表現的光譜。
- 染色體:至多 45% 可由標準核型檢出,最常見為三染色體 13 與 18。核型正常者,染色體微陣列可在 10%–20% 找到較小的拷貝數變異。
- 單基因:至少 14 個基因的致病變異與 HPE 相關,占症候群型的至多 25%(如 Smith–Lemli–Opitz、Meckel、Rubenstein–Taybi、Kallman、Pallister–Hall 症候群)。
- 非症候群型已確立的 6 個基因:SHH、ZIC2、SIX3、TGIF、GLI2、PTCH1。SHH 占家族性個案的至多 40%。
基因型與表現型的變異 Genotype-Phenotype Variability
- HPE 有極大的家族內變異:同一功能喪失變異,可見於無症狀或輕症的家人,也可見於重症的家人。
- 不完全外顯可造成「微型」(microforms):眼距過窄、中臉發育不全、單一中央門齒。
- 一種解釋是遺傳模式可能為多基因,但雙基因的「雙重打擊」(double hit)個案相當罕見,顯示已知變異的遺傳修飾因子有其複雜性。
- 家族中表現型的嚴重度,可能受多個遺傳因素加上環境或致畸胎作用的累加影響。
- 仍有的基因型-表現型相關:ZIC2 致病變異可有特徵臉型(雙顳狹窄、眼裂上斜、大耳、短鼻伴鼻孔前傾);ZIC2 似乎也是最常見的新生(de novo)致病變異,且外顯率高。
環境因素 Environmental Factors
- 乙醇、維生素 A 毒性等可在原腸形成早期造成獨眼。
- 母親糖尿病:使 HPE 風險升高至所有妊娠的約 1%–2%。
- 降膽固醇藥物:與 HPE 相關,推測是透過影響 SHH 訊號。
- Smith–Lemli–Opitz 症候群:膽固醇生合成末端步驟缺陷,約 5% 患者出現 HPE。
- 植物生物鹼曾因抑制膽固醇生合成,造成羊群的獨眼流行。
- 其他關聯(巨細胞病毒 CMV 感染、藥物、人工生殖技術)僅由病例報告或動物研究提出。
胼胝體發育不全 Agenesis of the Corpus Callosum
- 胼胝體約由 190 million(一億九千萬)條軸突組成,形成過程多步驟且複雜,涉及中線模式化、細胞增生、遷移與軸突生長。
- 初步形成約歷時 11 週,受多個基因網絡調控;發育持續到青春期,連結逐步修整。遺傳與環境因素都會影響胼胝體形成。
解剖與影像特徵
- ACC 造成兩半球內側面腦回異常、扣帶回外翻(eversion),以及與半球長軸垂直的腦溝。
- 側腦室外角平行朝上,穹窿(fornices)分得很開。
- Probst 束(Probst bundles):若存在,是很有用的鑑別特徵;為沿腦室由前向後平行走行的纖維束(Fig. 53.3)。
- ACC 可為部分性,較常缺失後段。
- 常合併其他結構異常:輕者如囊腫、脂肪瘤;重者如異位(heterotopia)、多小腦回(polymicrogyria, PMG)、小頭、腦溝異常、連合與白質異常、後顱窩畸形。
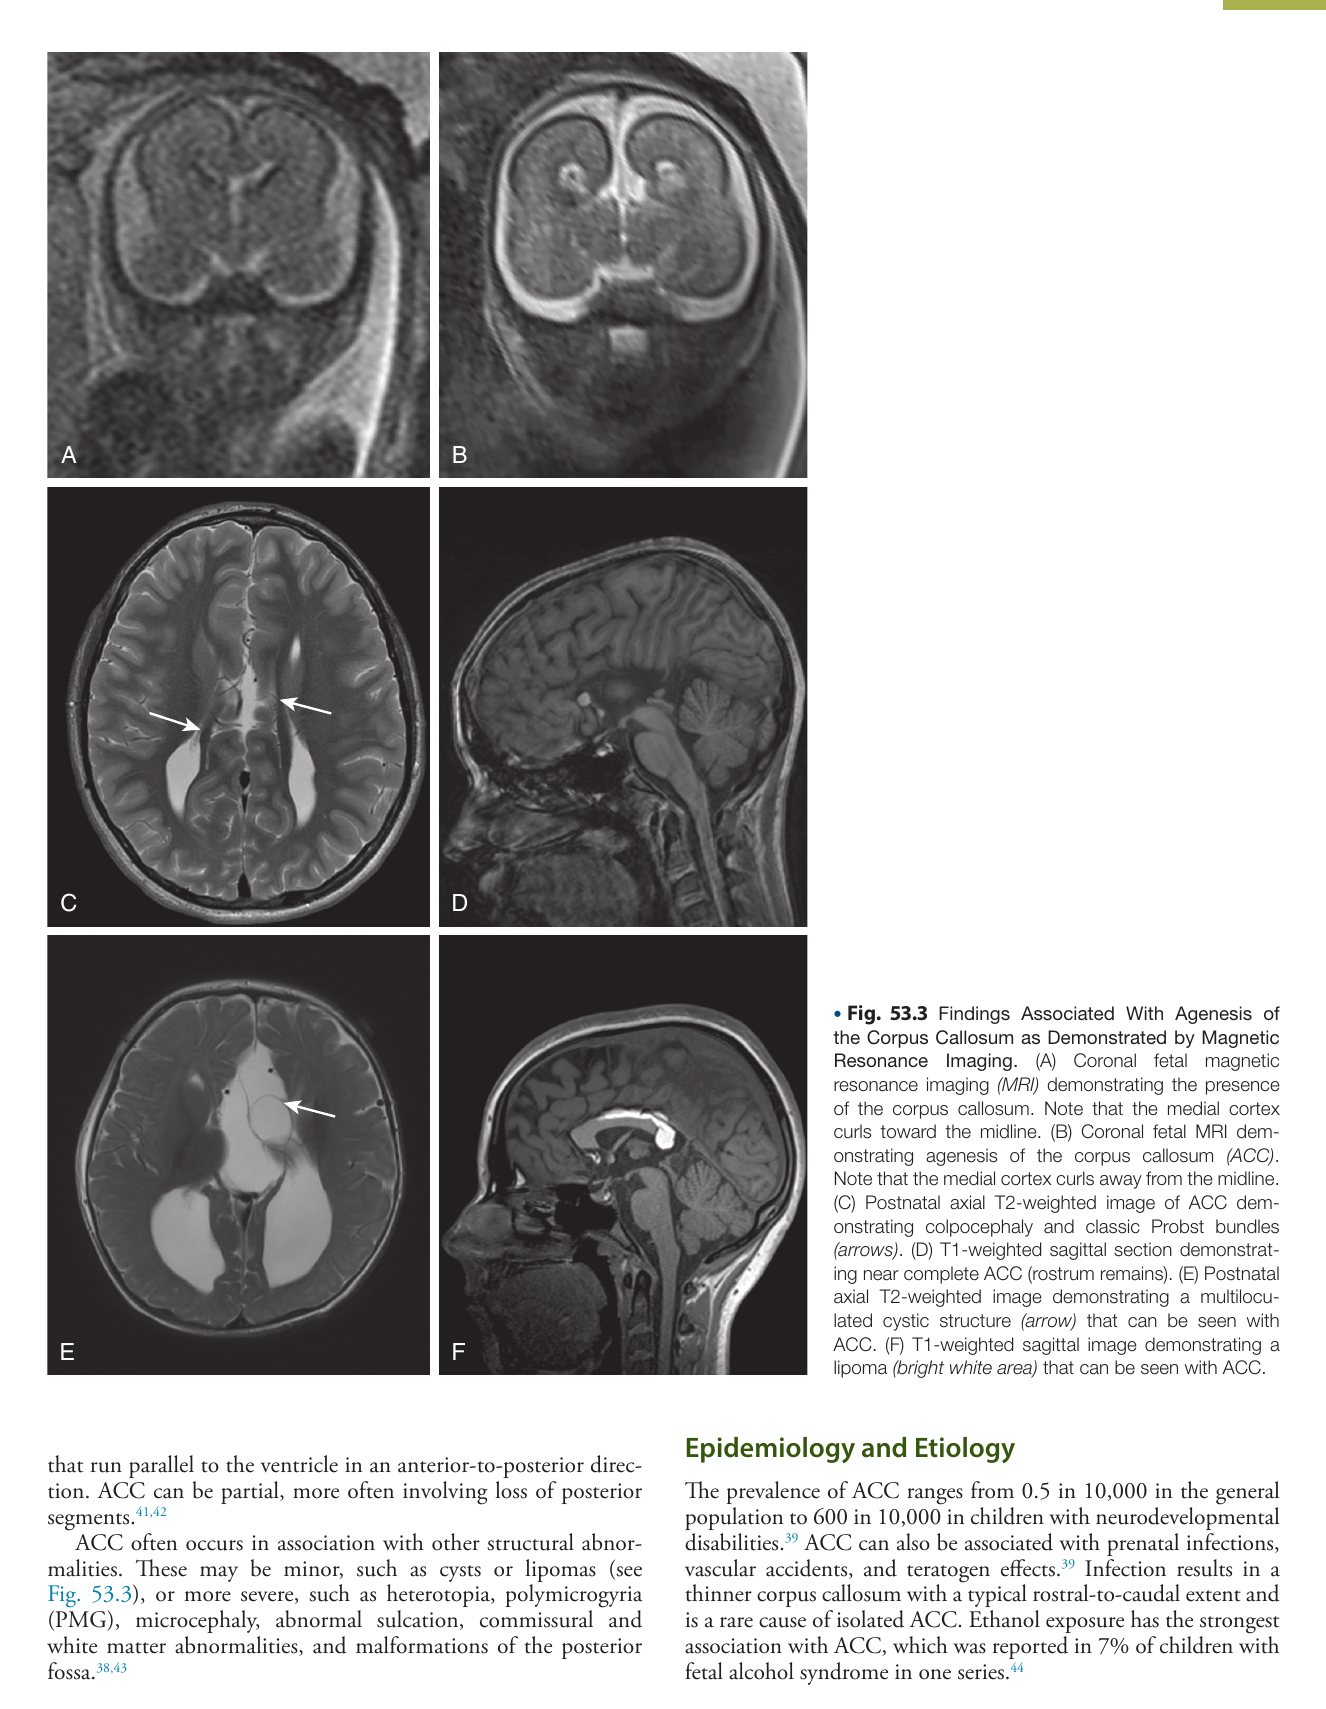
流行病學與病因 Epidemiology and Etiology
- 盛行率:一般族群 0.5/10,000;神經發育障礙兒童可達 600/10,000。
- 可與產前感染、血管事件及致畸胎物相關。
- 感染:造成較薄但頭尾範圍典型的胼胝體,是單獨 ACC 的罕見原因。
- 乙醇暴露:與 ACC 的關聯最強;一系列報告中 7% 的胎兒酒精症候群兒童有 ACC。
- ACC 見於數百種疾病,各種遺傳模式都曾觀察到。
- 由於 ACC 的病因如此多樣,評估時要同時考慮感染、血管、致畸胎與遺傳等方向。Glass 等人(2008):胼胝體異常 17% 與染色體異常相關,常見為非整倍體(第 13、18、21 號染色體)。
- 可與遺傳或新生的拷貝數變異相關,部分與自閉症病人的變異重疊。
- ACC 為下列疾病的主要特徵:Mowat–Wilson 症候群、Aicardi 症候群、acrocallosal 症候群、L1CAM 相關痙攣性下身麻痺、X 性聯無腦回合併 ACC 與生殖器不明。
- 有學者建議依合併狀況分組(顱顏、代謝、眼部、纖毛病變),有助診斷評估。
檢查流程
- 產前:胎兒 MRI 於 20–22 週進行,最能找出其他腦部表現,且仍有妊娠決策空間。更早做的 MRI 偽陰性較多,會漏失結構變化。
- 其他產前檢查:遺傳(染色體微陣列、細胞游離胎兒 DNA)與感染(血清學、羊水 PCR)。
- 出生後:因產前診斷準確性有限,新生兒應在出生後不久接受腦部 MRI,並會診神經科、眼科、遺傳科、發展兒科及聽力。
- 依檢查與 MRI 結果考慮實驗室檢查(染色體微陣列、DNA 定序、代謝檢查)。
- 建議監測神經發展問題、視覺障礙及腦下垂體功能不足。
預後 Prognosis
- 結果差異大。系統性回顧:MRI 確認的單獨 ACC,至多 75% 於學齡早期發展正常,11% 有重度失能。
- 合併小頭、癲癇、腦性麻痺及腦部發育不良者,神經發展異常風險較高。
- 神經心理研究顯示:抽象推理、問題解決與類別流暢度有特定缺損;高階語言(句法理解、語用)也有困難。
- 因此需持續評估學習與語言問題。
視隔發育不良 Septo-Optic Dysplasia
定義典型 SOD 為三聯症:透明隔缺失、視神經發育不全(optic nerve hypoplasia)、腦下垂體功能障礙。具備兩項以上即可診斷;30% 三項皆具。
- SOD 在臨床與病因上都很多樣,並與單獨視神經發育不全重疊,因此預後與相關醫療問題的諮詢不易。
診斷與預後 Diagnosis and Prognosis
- 產前:CSP 缺失或 ACC 的胎兒可能懷疑 SOD;但多數單獨 CSP 缺失的胎兒並沒有 SOD,這是諮詢上的難題。
- 出生後:腦下垂體功能障礙造成生長遲滯、視覺異常或生殖器異常時可能懷疑。
- 早期診斷對降低腎上腺危象與低血糖風險很重要,需要腦部 MRI、眼科評估及腦下垂體功能檢驗。
- 視覺:可失明或視覺受損,表現為游走凝視(roving gaze)、眼振或斜視。
- 腦下垂體低下至多見於 80%,以生長激素缺乏最常見。功能不足可隨時間才出現,需終身監測。
- 應由發展、神經、內分泌與眼科專科追蹤。
- 神經發展預後有爭議,可能與是否合併其他腦部異常有關:
| 研究 | 族群 | 結果 |
|---|---|---|
| 早期研究 | SOD 兒童 | 腦性麻痺 57%、智能障礙 71%、癲癇 37%、行為問題 20% |
| 較晚的神經發展研究 | 7 名單側或雙側視神經發育不全合併 CSP 缺失 | 7 人中 6 人認知、神經狀態、語言與行為皆符合正常或年齡 |
| 描述性系列 | 3 名 SOD 合併皮質發育不良 | 3 人的發展與神經學檢查皆異常 |
流行病學與病因 Epidemiology and Etiology
- 盛行率 1/10,000 出生,年輕母親風險較高。
- 相關基因:HESX1、SOX2、SOX1、OTX2 等;但多數病人找不到遺傳病因,提示環境或複雜遺傳因素。
- 多數為散發,也可呈顯性或隱性遺傳。
- 部分個案與產前藥物、酒精暴露或血管性機轉相關,但因果關係尚未證實。
- 無近親關係時,再發風險低於 1%。
透明隔腔缺失 Absent Cavum Septi Pellucidi
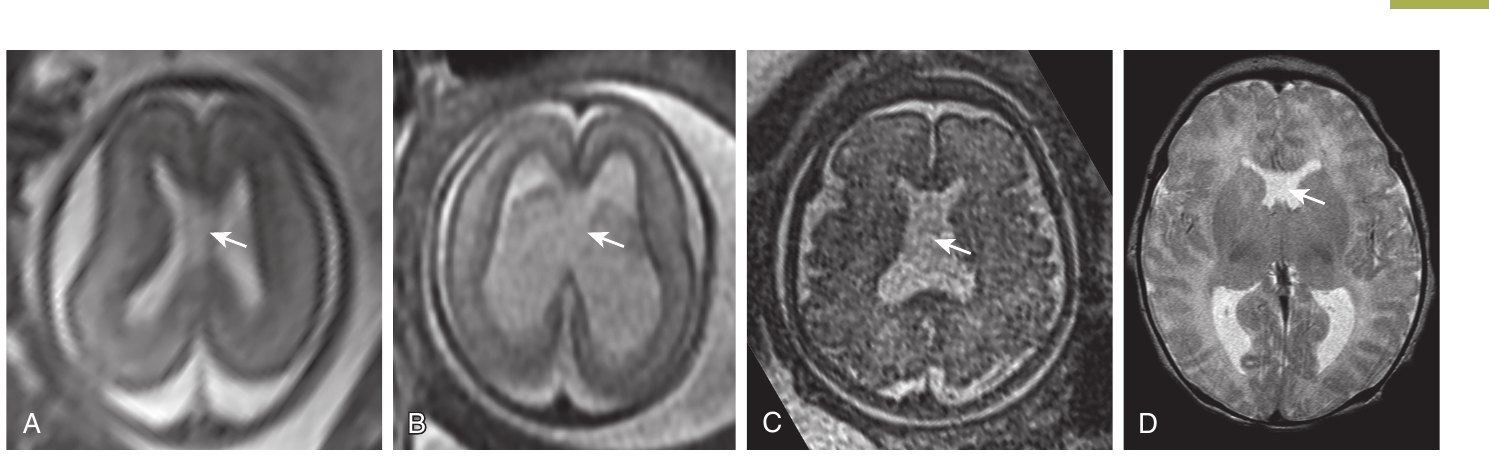
- CSP 存在是胎兒與早產兒超音波及 MRI 的正常表現:它是透明隔兩葉之間充滿液體的空間,兩葉通常隨胎腦成熟而融合。
- 胎兒與早產兒缺少 CSP,可能與神經解剖異常相關;也可能是單獨表現(Fig. 53.4),但建議以 MRI 進一步評估。
- CSP 寬度大於預期時,應安排詳細超音波,因為此異常可見於非整倍體胎兒。
本節統整:前腦相關畸形速查
| 疾病 | 盛行率 | 遺傳與病因線索 | 診斷與檢查 | 追蹤與預後重點 |
|---|---|---|---|---|
| 無前腦/無端腦 | 罕見 | 可能為體染色體隱性或第 13 號染色體異常;SIX3 家族報告 | 產前超音波與胎兒 MRI | 雖稱致死性,仍可能活得比預期久、甚至出院 |
| HPE | 活產 1/10,000 至 1/20,000;流產胎可達每 250 次妊娠 1 例 | 三染色體 13、18;SHH、ZIC2、SIX3、TGIF、GLI2、PTCH1;母親糖尿病 | 產前超音波(偽陽性常見)、胎兒 MRI、羊膜穿刺做染色體微陣列,可能加 DNA 定序 | 監測水腦、癲癇、腦下垂體功能不足;有染色體異常者多於胎兒或新生兒期死亡 |
| ACC | 一般族群 0.5/10,000;神經發展障礙兒童 600/10,000 | 染色體異常 17%;乙醇暴露關聯最強;各種遺傳模式皆有 | 20–22 週胎兒 MRI;生後不久腦部 MRI 與專科會診 | 監測神經發展、視覺、腦下垂體功能;持續評估學習與語言 |
| SOD | 1/10,000 出生 | HESX1、SOX2、SOX1、OTX2;多數找不到遺傳病因;無近親時再發低於 1% | 腦部 MRI、眼科評估、腦下垂體功能檢驗 | 發展、神經、內分泌、眼科追蹤;終身監測腦下垂體功能 |
| CSP 缺失 | 原文未列 | 可能與神經解剖異常相關,也可能單獨存在 | 建議 MRI 進一步評估 | 多數單獨 CSP 缺失的胎兒沒有 SOD,諮詢時需留意 |
讀法提示本節各疾病的共同線索是中線構造:HPE、ACC、SOD 與 CSP 缺失之間彼此有重疊。CSP 缺失可提示較輕型 HPE,也可與 ACC 相關,並可能是懷疑 SOD 的產前線索;因此單一影像發現出現時,原文的做法都是以 MRI 進一步釐清,而不是直接下定論。內分泌監測則貫穿 HPE、SOD,ACC 也建議監測腦下垂體功能不足。
皮質大小與組織的缺陷 Cortical Defects in Size and Organization
皮質發育概論
- 增生與神經元存活缺陷:小頭、巨頭、皮質發育不良(cortical dysplasia)。
- 遷移缺陷:破壞皮質分層,可為肉眼可見(如無腦回)或顯微鏡下才見(局部發育不良)。
- 本節另討論異位、PMG、鵝卵石皮質、腦裂畸形與其他破壞性病灶;不討論神經嵴遷移疾病(如神經母細胞瘤、Hirschsprung 病)。
正常皮質形成
- 投射神經元(projection neurons)來自腦室周圍區與腦室下區的神經前驅細胞;前驅細胞經對稱與不對稱分裂,產生更多前驅細胞及有絲分裂後神經元,再分化為投射神經元。
- 皮質以由內向外(inside-out)的方式發育:早生的神經元在最深層,晚生的填入淺層;此過程發生於妊娠第 7–11 週。
- 內在與外在訊號指引遷移適時停止、最終分層定位,以及投射神經元的終末分化;任一環節受擾都可造成本節的畸形。
- 中間神經元(interneurons):多數生於內側神經節隆起,長距離遷移至全腦,稱為切線遷移(tangential migration)。
- 非神經元細胞:星狀細胞與寡樹突細胞來自與投射神經元相同的前驅細胞,但形成較晚。
皮質發育疾病的共通原則
- 病因:遺傳,或子宮內傷害(缺氧、缺血、代謝紊亂、毒素、感染)。
- 診斷依據:臨床表現、影像、病理與基因檢測。
- 臨床表現:癲癇或智能障礙,也可能是多器官受累症候群的一部分。
- 處置:以內科與外科介入控制癲癇,支持運動與認知失能的治療,並視需要監測及會診專科。
- 皮質發育的架構被用來分類皮質畸形,並隨遺傳知識擴展持續更新。
皮質增生與神經元存活缺陷 Cortical Defects in Proliferation and Neuronal Survival
小頭 Microcephaly
定義增生異常包括小頭(腦小)與巨腦(megalencephaly,腦大)。小頭為枕額周徑低於平均值超過 2 個標準差(SD)。原發性:出生時即明顯。續發性:出生時周徑正常至偏小,出生後進展至低於平均值超過 2 SD。兩者皆可為遺傳或後天。重度小頭:頭圍低於平均值超過 3 SD。
- 可合併顱外畸形(症候群型小頭),也可為單獨表現。
- 病因分布(von der Hagen 等,680 名小頭兒童的回溯世代):
- 約 60% 找到病因;其中約一半為遺傳性(非整倍體、新生拷貝數變異、體染色體顯性、體染色體隱性、X 性聯)。
- 其餘續發於出生前後的傷害(可含生產併發症、感染、母親疾病、致畸胎物暴露、梗塞、顱縫早閉)。
- 40% 無明確病因。
- 影像可能顯示腦組織排列正常,但寡腦回(oligogyria)、灰質破壞與髓鞘化不足可能屬顯微層次,影像不易發現。
- 小頭病人也可有其他皮質畸形,提示機轉有重疊。
- 原發性小頭的基因缺陷:影響細胞週期進展、細胞增生、有絲分裂紡錘體形成及 DNA 修復,這些過程對產生足量神經元至關重要。
- 續發性小頭:只在出生後顯現,與調控蛋白質合成的基因缺陷及多種症候群相關(包括 Rett 與 Angelman)。發病較晚,可能提供早期診斷與治療的機會。
- 原發性的診斷:可於子宮內以超音波偵測,嚴重時神經發展異常風險高。可加做胎兒 MRI、感染評估與基因檢測。
- Zika 病毒:近年被認為是母親孕期暴露後嬰兒小頭的致病原。
- 續發性的診斷:靠出生後例行頭圍測量,再視情況安排腦部影像(超音波或 MRI)、感染評估與專科會診(如神經、遺傳、眼科)。
- 預後:與小頭嚴重度、其他腦部異常、身體畸形及遺傳診斷相關。重度小頭兒童約 80% 有發展障礙與影像異常;頭圍低於平均值超過 2 SD 者風險低得多。
- 共病:智能障礙、癲癇、腦性麻痺、眼科疾病。
巨頭與巨腦 Macrocephaly and Megalencephaly
名詞區分巨頭(macrocephaly)指頭大(高於平均值超過 2 SD),原因多樣,如水腦、顱骨增厚或巨腦。巨腦(megalencephaly)專指腦體積大。
- 巨腦在新生兒少見,因為通常是腦體積隨時間增大;常伴發展遲緩與癲癇。
- 嬰兒期頭圍持續增加需密切追蹤,並考慮影像檢查以評估顱內壓升高的原因。
- 通常視為良性的情境:沒有其他畸形或神經發展問題,生後一兩年內頭圍加速成長合併軸外液體增加;可能源於腦脊液生成與未成熟蛛網膜下顆粒吸收之間的不平衡。
- 巨頭最常以單獨表現出現於家族性及散發個案;出生時頭圍大於第 90 百分位。也可見於脆折 X 症候群、Klinefelter 症候群,以及神經內分泌疾病(Beckwith–Wiedemann 症候群、大腦巨人症、軟骨發育不全)。預後取決於病因。
| 類別 | 內容 |
|---|---|
| 代謝性 | 有機酸尿症(如戊二酸尿症)、溶小體儲積症、白質腦病 |
| 解剖性 | 細胞生長路徑基因變異:PI3K/AKT/mTOR、Ras/MAPK、SHH |
| 症候群型 | MPPH 症候群(巨腦、多小腦回、多指、水腦);MCAP 症候群(巨腦-微血管畸形)。已知 AKT3、PIK3R2、PIK3CA 致病變異 |
| 神經皮膚症候群 | 皮脂腺痣症候群、伊藤色素減少症、顏面脂肪瘤、結節性硬化症 |
- PI3K/AKT/mTOR 路徑的致病變異似乎驅動範圍較局限的過度生長,如半側巨腦(hemimegalencephaly)與局部皮質發育不良。
- PIK3CA 也與其他過度生長疾病相關:MCAP、CLOVES 症候群(先天脂肪瘤樣過度生長、血管畸形、表皮痣、骨骼/脊椎異常)及纖維脂肪增生。
- 病理與影像:巨腦多呈發育不良,可見異位組織(腦室周圍異位)、病理上的非典型細胞、白質異常及腦回型態改變(常較粗)。
- 臨床:智能障礙與難治性癲癇,通常於嬰兒期發病。
- 治療:若發育不良的過度生長局限於單側半球(如半側巨腦),可考慮以半腦切除術(hemispherectomy)治療嚴重癲癇(時機敘述見章末)。隨著分子機轉更明確,mTOR 抑制劑等新藥物療法提供了另一選擇。
- 巨頭與巨腦的預後與再發風險都取決於潛在病因。
皮質遷移缺陷 Cortical Defects in Migration
- 皮質發育除了增生,還需正常的神經元遷移。遷移的起始、持續或停止受擾,會造成異位、無腦回與鵝卵石皮質等組織異常。
- 這些異常常伴其他畸形,如胼胝體發育不良或 ACC,顯示神經元遷移與軸突導向的機轉有複雜交互作用。
- 結構影像已辨識出許多投射神經元放射狀遷移缺陷;中間神經元的切線遷移缺陷則通常無法辨識。
異位 Heterotopia
- 分類:腦室周圍(提示遷移起始受擾)、皮質下(如皮質下帶狀異位)、跨腦幔(transmantle,見於損傷)。
腦室周圍異位(periventricular heterotopia, PVH)
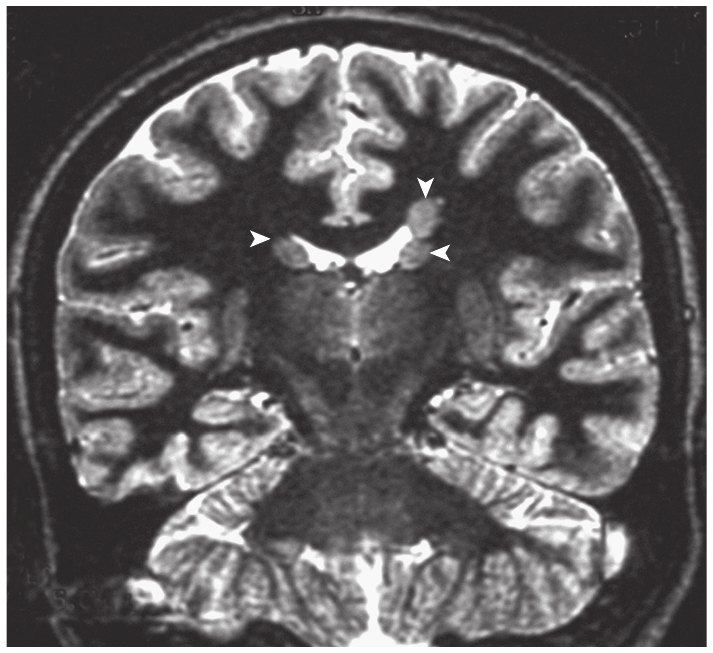
- 側腦室壁旁有灰質團塊(Fig. 53.5);病人常以局部癲癇發作表現。
- 雙側 PVH 可合併其他畸形,如胼胝體發育不良。
- FLNA:致病變異造成雙側連續性 PVH。半合子突變在男性通常致死,故臨床以女性為主。FLNA 是細胞骨架的關鍵成分,細胞運動需要它,為此畸形提供機轉解釋。
- 家族性 PVH 80% 有 FLNA 致病變異;散發個案 20% 有,顯示環境影響或未知遺傳原因的重要性。
- FLNA 相關 PVH 伴有心臟問題,建議做心臟超音波與心臟監測。
- 神經發展結果不一,可能有學習障礙。
- 也有 PVH 病人帶 ARFGEF2 致病變異。
皮質下帶狀異位(subcortical band heterotopia)
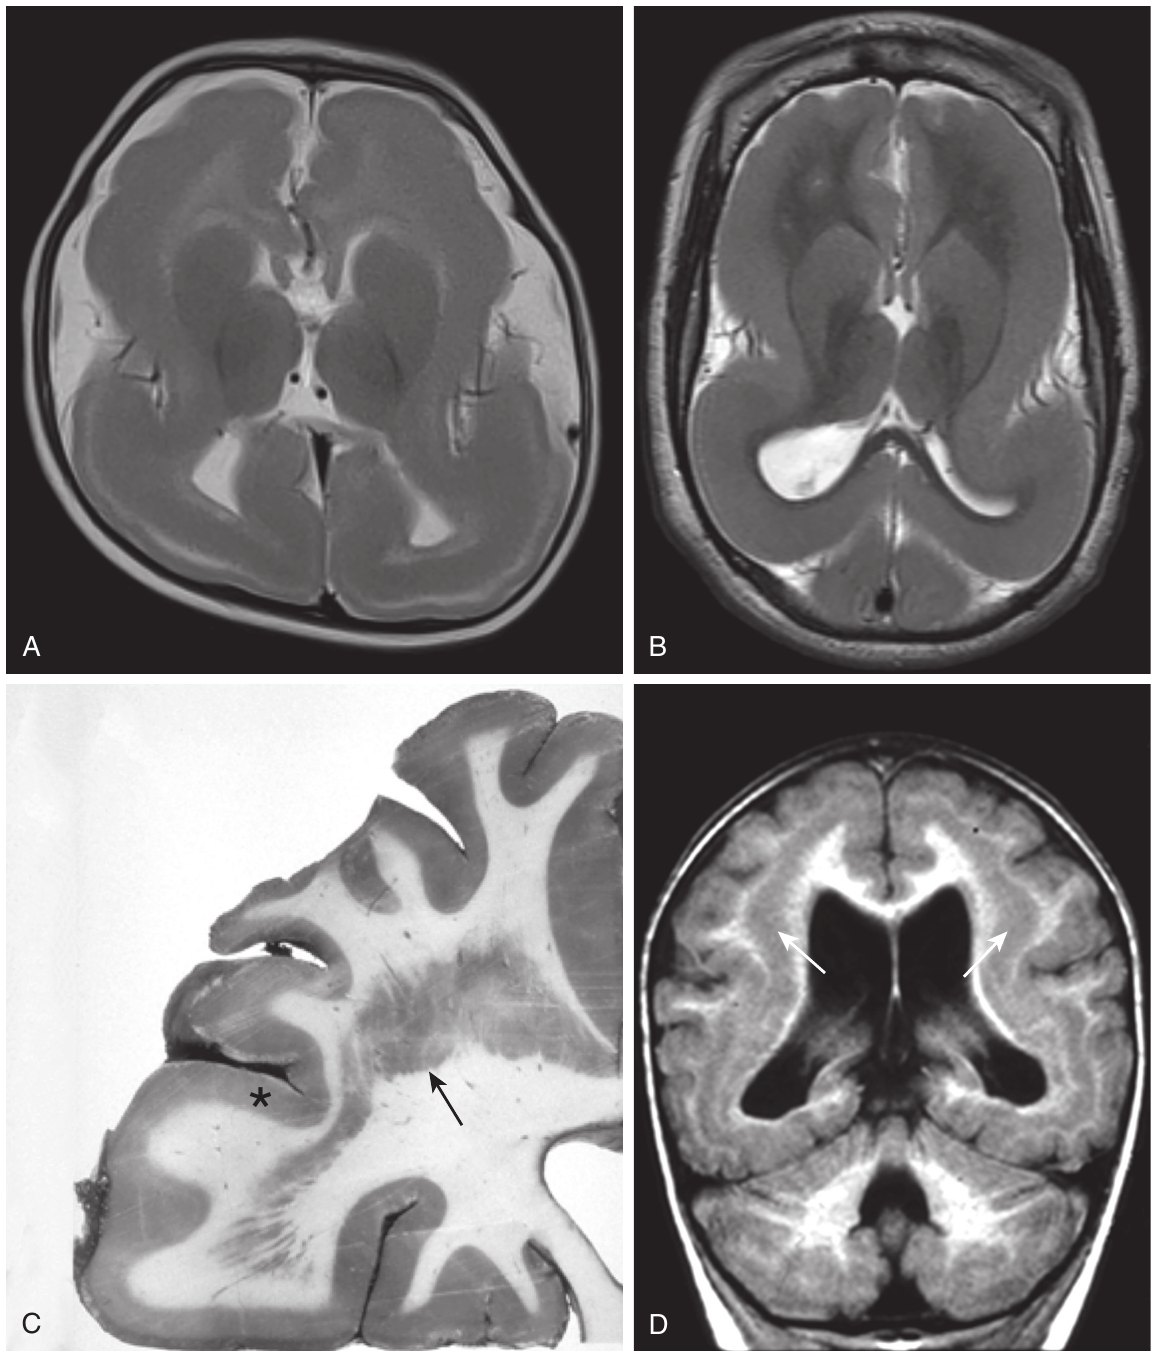
- 白質內有一條異位灰質帶(Fig. 53.6)。
- 與體細胞性(somatic)DCX 及 LIS1 致病變異相關。
- 典型表現為發展遲緩、智能障礙和/或癲癇,但失能程度輕於無腦回;25% 智力正常或接近正常。
- 神經缺損大致與皮質下帶的厚度及範圍相關。
無腦回 Lissencephaly
- 腦回減少或消失,使皮質表面平滑或接近平滑。病人有智能障礙、低張力、癲癇與餵食困難。
- 分類反映快速演進的分子基礎(Fig. 53.6)。多數屬典型無腦回/皮質下帶狀異位光譜(舊稱第 1 型),與 LIS1 缺失或錯義致病變異相關。
- 其他基因:DCX、YWHAE 與數個微管蛋白(tubulin)基因;其產物參與神經生成、細胞運動與微管聚合。
| 基因 | 表現 |
|---|---|
| ARX(轉錄因子) | X 性聯無腦回合併生殖器異常;中樞神經見基底核異常、白質未成熟、ACC |
| 微管蛋白基因(顯性) | 無腦回合併小腦發育不全的最常見原因;常可由特徵性基底核、腦幹與小腦發育不良區分 |
| RELN(隱性,較少見) | 中度增厚皮質的無腦回、嚴重全面小腦發育不全、海馬畸形;RELN 編碼大型細胞外基質蛋白,經載脂蛋白 E 與極低密度脂蛋白受體傳遞訊號 |
| VLDLR | 較輕:皮質腦回輕度增厚且簡化,合併小腦發育不全 |
無腦回的臨床表現 Clinical Features
- 可於子宮內診斷,或在嬰兒期以低張力、發展遲緩或癲癇表現;第一年後期可能出現痙攣。
- 單獨無腦回的長期預後差,以認知失能、痙攣性四肢輕癱與癲癇為主。
- 顱顏異常在 LIS1 變異者可能不明顯,在 Miller–Dieker 症候群(LIS1 與 YWHAE 缺失)則較明顯。
- Miller–Dieker 症候群:嚴重無腦回、高額伴雙顳凹陷、短鼻、鼻孔上翻、紅唇緣下垂、小下巴。
- 出生時頭圍通常正常,第一年內進行性小頭。
- 可有新生兒癲癇;第一年下半年通常發展出嚴重肌陣攣性癲癇(如嬰兒痙攣或 Lennox–Gastaut 症候群)。
鵝卵石畸形症候群 Cobblestone Malformation Syndromes
- 鵝卵石皮質(cobblestone cortex,舊稱第 II 型無腦回):皮質呈結節狀,因細胞未能正常停在軟腦膜表面。MRI 上皮質白質的 T2/FLAIR 訊號常明顯升高。
- 見於先天性肌肉失養症:Walker–Warburg 症候群、肌肉-眼-腦病(muscle–eye–brain disease)、福山先天性肌肉失養症。
- 這些體染色體隱性疾病屬於糖基化缺陷型肌肉失養症,即肌萎縮蛋白聚糖病(dystroglycanopathies),與催化少數哺乳類醣蛋白轉譯後 O-糖基化的酵素變異有關。
| 疾病 | 腦部 | 眼/肌肉/其他 | 預後 |
|---|---|---|---|
| Walker–Warburg | 最嚴重;水腦致巨頭(出生時即有或第一年出現);腦幹扭折、小腦發育不全 | 視網膜剝離、視神經發育不全、小眼、缺損;肌無力通常嚴重;肌酸激酶升高 | 存活超過一歲不常見 |
| 肌肉-眼-腦病 | 畸形較輕 | — | 仍有顯著失能,多數有癲癇 |
| 福山型 | 皮質與眼部表現不一;小腦可有發育不全與囊腫,皮質可見 PMG | — | 可有中度認知失能,部分能獨立行走 |
| LAMB1(層黏蛋白 β1,位於軟腦膜基底膜) | 鵝卵石皮質及其他腦部異常 | 無上述眼部或肌肉異常 | — |
| GPR56(隱性) | 類鵝卵石皮質、白質訊號異常、小腦囊腫、雙側額頂葉 PMG;雙側白質變化、小腦幹與小而變形的小腦,在 PMG 症候群中獨特 | — | — |
多小腦回 Polymicrogyria
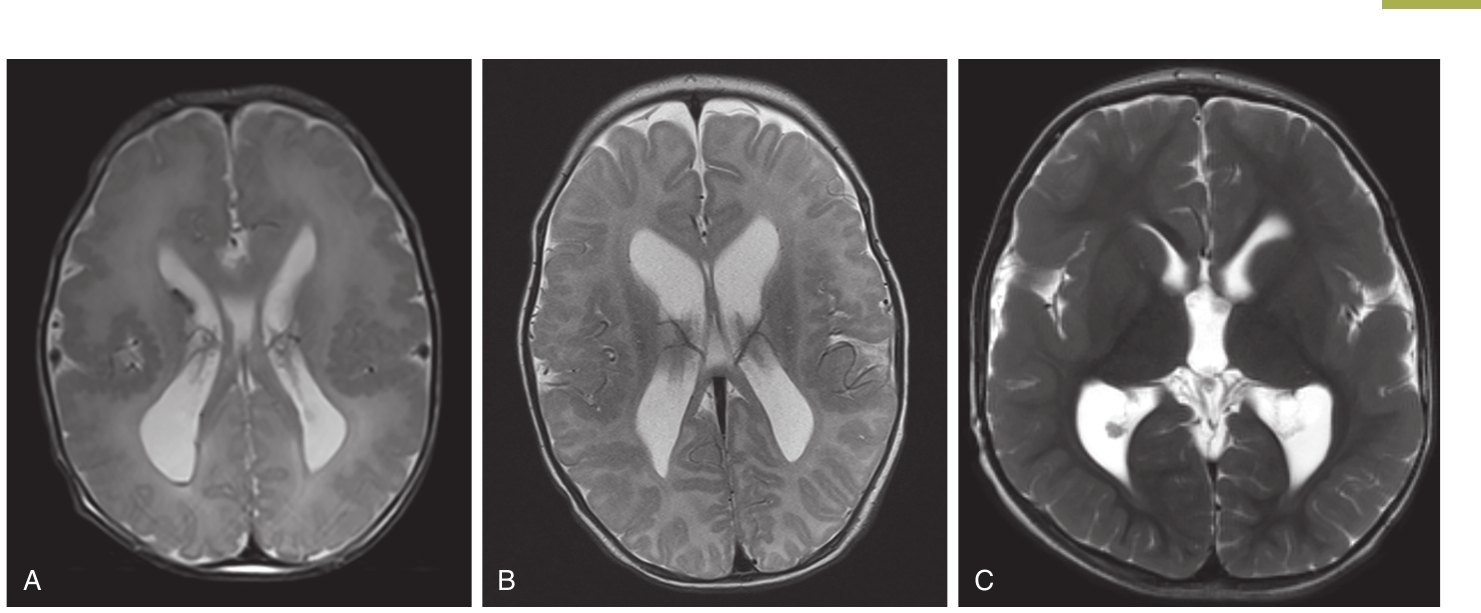
- PMG 原由組織病理定義;有了腦部 MRI 後,此詞常用來指灰白質交界不規則、有許多極小腦回或皮質帶增厚的多種影像外觀(Fig. 53.7)。
- 病因:多種基因的致病變異、感染(CMV、弓形蟲)、缺血/血管異常、代謝疾病。
- 可合併其他畸形,如腦裂畸形。
- 近年發現部分「缺血性」病因其實源於遺傳(OCLN 或 COL4A1 致病變異、22q11 缺失、Sturge–Weber 症候群)。
| 分層型(layered) | 未分層型(unlayered) | |
|---|---|---|
| 皮質 | 有 4 層而非 6 層清楚的皮質層 | 缺乏清楚分層 |
| 相關 | 「經典」型,位於腦軟化區旁,常認為由損傷造成 | 合併其他遷移異常:皮質下結節異位、無腦回、腦裂畸形 |
- 同一病人可同時存在多種 PMG;此詞也被用於結構 MRI 上的多種外觀,未必對應病理(Fig. 53.7)。
- 通常為散發,但可見於多種症候群(尤其雙側時);罕見家族個案有多種遺傳模式。
多小腦回的臨床表現 Clinical Features
- 表現與皮質發育不良範圍及潛在病因相關,僅憑影像難以預測。
- 雙側 PMG 或超過單側半球一半受累:中重度發展失能與顯著運動功能障礙的風險高;常見半身或四肢輕癱。
- 難治性癲癇(複雜局部發作或多種全面性發作)可能延遲到新生兒期之後才發作。
- 雙側外側裂周圍 PMG:最常見的型態,病人可能有癲癇與智能障礙。
- 雙側額頂葉 PMG:全面發展遲緩、雙眼共軛失調/內斜視,以及雙側錐體與小腦運動徵象。
微管蛋白病變相關腦回異常 Tubulinopathy-Related Dysgyria
- α- 與 β-微管蛋白基因的致病變異與一系列皮質畸形有關。所謂微管蛋白病變(tubulinopathies)多為新生顯性變異,罕見由生殖細胞鑲嵌造成。
- 微管蛋白病變相關腦回異常(dysgyria)是較細微的畸形:皮質腦回型態輕微不規則,合併基底核與腦幹發育不良。
- 相關基因:TUBA1A、TUBB2B、TUBB3(新生或遺傳自鑲嵌型親代)。
- 表現:運動、認知與語言遲緩(可能輕微)、眼動異常、行為問題及癲癇。
破壞性病灶 Destructive Lesions
腦裂畸形、孔洞腦與無腦積水皆為描述性名詞,指發育期破壞性病灶造成的畸形。
腦裂畸形 Schizencephaly
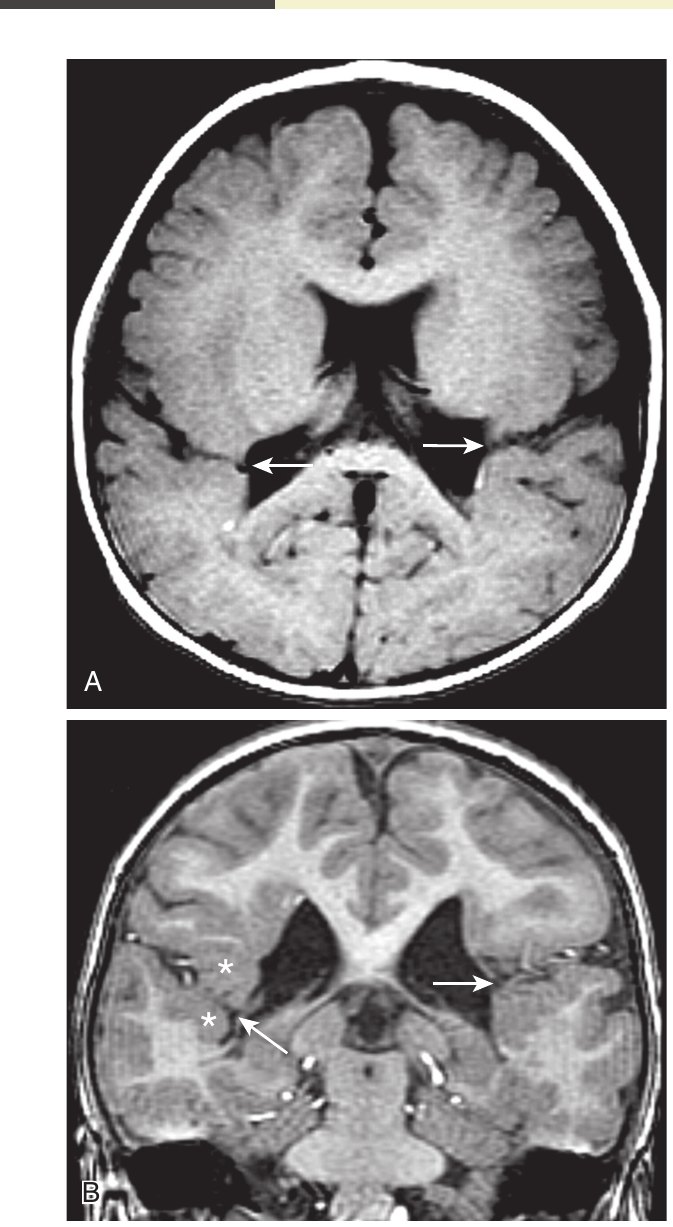
- 可單側或雙側,可為「開唇」(open-lipped)或「閉唇」(closed-lipped)(Fig. 53.8)。嚴重時兩側側腦室與軸外空間廣泛相通(雙側開唇型)。
- 病人有顯著認知、運動與溝通困難,癲癇常見。
- 癲癇嚴重度與腦部畸形嚴重度不相關;兩項研究發現單側者發作年齡較早、較難治,勝過雙側者。
- 以 MRI 診斷,可能另見皮質發育不良、胼胝體發育不良與透明隔缺失。
- 推測病因包括缺血與感染等破壞事件,但已知有家族性個案。
- 也可能源於神經元遷移的極端失敗:組織學顯示裂隙具遷移異常特徵,如大型神經元異位旁鄰 PMG。
- 相當比例病人有腦下垂體功能不足,尤其合併視神經發育不全時。
孔洞腦 Porencephaly
- 大腦半球內充滿液體的腔洞,因外傷、感染或出血造成組織喪失;可於出生前或出生後形成。
- COL4A1:與體染色體顯性遺傳性孔洞腦相關,也可造成腎臟、眼睛、心肌或骨骼肌病灶。
- COL4A2:與家族性及散發性孔洞腦相關。
- 這兩個基因編碼協助形成基底膜的膠原次單元;多數人推測膠原相關孔洞腦續發於血管事件。
- 同一變異的家族成員,可有中風及其他高度不一的表現,因此患兒及高風險家人應接受神經、眼科、腎臟與心臟篩檢。
無腦積水 Hydranencephaly
- 大腦半球被充滿液體的囊取代,可視為孔洞腦的極端形式;罕見。
- 提出的機轉:梗塞、白質軟化、壞死、感染,及來自雙胞胎另一胎的促凝血活酶物質。
- 孔洞腦、無腦積水與腦裂畸形等破壞性病灶,可能還與子宮內暴露血管活性藥物(古柯鹼、海洛因、甲基安非他命)有關。
Fowler 症候群
- 罕見遺傳疾病,由 FLVCR2 致病變異造成;表現為嚴重水腦、運動減少(hypokinesia)、中樞神經血管病變及關節攣縮(arthrogryposis)。
- 又稱增生性血管病變與無腦積水-水腦症候群(PVHH)。
- 病例報告有兩名手足活過嬰兒期,但多數嬰兒活不過一歲。
- 水腦與餵食困難是常見併發症;考量發展潛能與壽命有限,是否進行腦脊液分流或管灌的決定可能很困難。
本節統整:皮質畸形依機轉分類
| 機轉 | 疾病 | 代表基因或病因 | 主要臨床表現 |
|---|---|---|---|
| 增生與存活 | 小頭 | 原發性:細胞週期、紡錘體、DNA 修復相關基因;續發性:蛋白質合成相關基因、Rett、Angelman;Zika 病毒 | 智能障礙、癲癇、腦性麻痺、眼科疾病;重度者約 80% 有發展障礙與影像異常 |
| 巨腦 | PI3K/AKT/mTOR、Ras/MAPK、SHH 路徑;有機酸尿症、溶小體儲積症、白質腦病 | 智能障礙與難治性癲癇,通常於嬰兒期發病 | |
| 遷移 | 腦室周圍異位 | FLNA、ARFGEF2 | 局部癲癇發作;可有學習障礙;FLNA 相關者有心臟問題 |
| 皮質下帶狀異位 | DCX、LIS1(體細胞性) | 發展遲緩、智能障礙、癲癇;25% 智力正常或接近正常 | |
| 無腦回 | LIS1、DCX、YWHAE、微管蛋白基因、ARX、RELN、VLDLR | 智能障礙、低張力、癲癇、餵食困難、痙攣性四肢輕癱 | |
| 鵝卵石皮質 | O-糖基化相關酵素、LAMB1、GPR56 | 先天性肌肉失養症;眼部異常;嚴重度依疾病而異 | |
| 皮質組織 | PMG | 多基因、CMV、弓形蟲、缺血或血管異常、代謝疾病 | 範圍大者發展失能與運動障礙;難治性癲癇可延後出現 |
| 腦回異常 | TUBA1A、TUBB2B、TUBB3 | 可能輕微的運動、認知與語言遲緩,眼動異常、行為問題及癲癇 | |
| 破壞性 | 腦裂畸形 | 缺血、感染;家族性個案;極端遷移失敗 | 認知、運動與溝通困難;癲癇;腦下垂體功能不足 |
| 孔洞腦 | 外傷、感染、出血;COL4A1、COL4A2 | 家族成員可有中風及多器官表現 | |
| 無腦積水 | 梗塞、白質軟化、壞死、感染、雙胞胎來源物質;Fowler 症候群為 FLVCR2 | Fowler 症候群多數活不過一歲 |
讀法提示原文反覆強調這些分類會互相重疊:小頭可合併其他皮質畸形,PMG 可伴腦裂畸形,巨腦可見腦室周圍異位,部分看似缺血造成的 PMG 其實源於遺傳。因此影像描述只是起點,還要結合臨床、病理與基因檢測;PMG 的段落更明確指出,僅憑影像難以預測臨床表現。
後顱窩構造畸形 Malformations of Structures in the Posterior Fossa
正常中腦與後腦發育 Normal Midbrain and Hindbrain Development
- 腦幹包含中腦、橋腦與延腦;小腦由蚓部(vermis)與半球組成。
- 這些構造在神經管閉合後發育,與前腦發育同時進行。
- 小腦發育如同皮質,受內在(遺傳)與外在(誘導/環境)因素影響。
- 中腦構造來自中腦泡(mesencephalon)與末腦(myelencephalon,見章末),後腦於妊娠第 4 週前來自菱腦(rhombencephalon)。小腦蚓部來自中腦泡尾側三分之一與後腦。
- 小腦發育持續到出生後第二年,使其在早產兒特別容易受傷。
- 第二、三孕期以超音波或 MRI 評估後顱窩;懷疑異常時首選 MRI。
分類與共通表現
- 本節以影像表現分類;也有胚胎學與遺傳分類。
- 另可分為遺傳性(代謝、結構、神經退化、脊髓小腦失調)與後天性(血管、缺氧缺血性腦病、感染、發育中斷、毒性、腫瘤、致畸胎)。
- 臨床表現不具特異性:低張力、發展遲緩、眼振、視覺注意力下降。依畸形不同,也可有癲癇、呼吸暫停與腦神經功能障礙。
- 需結合臨床、影像與基因檢測才能準確診斷。
主要累及小腦的畸形 Malformations With Major Cerebellar Involvement
Dandy–Walker 畸形 Dandy–Walker Malformation
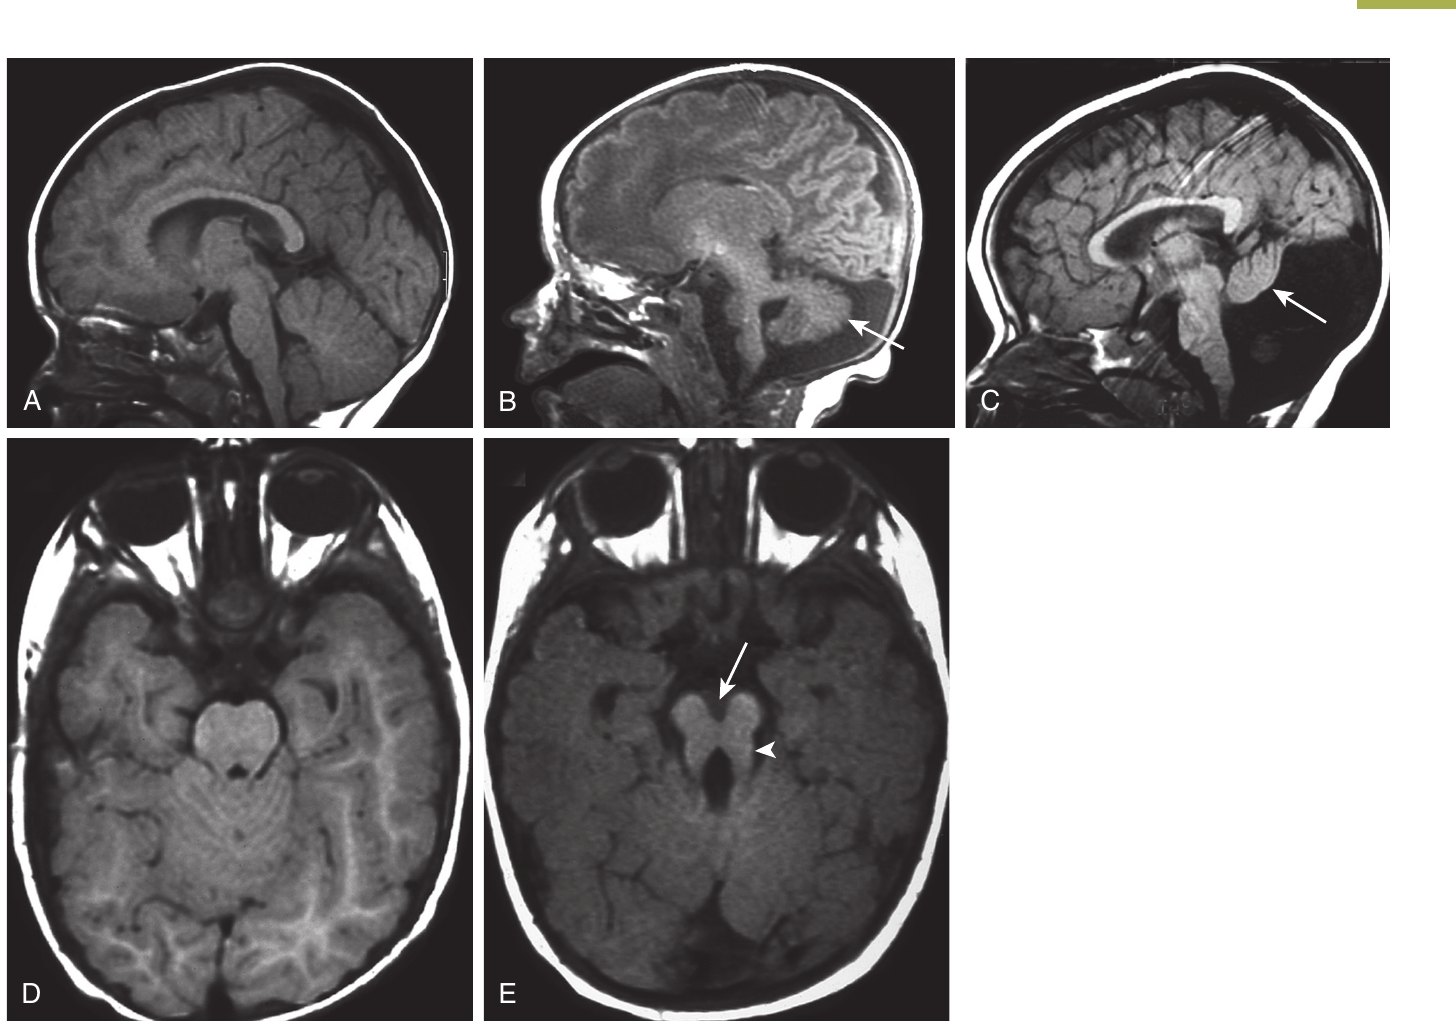
典型特徵小腦蚓部缺如或發育不全、第四腦室囊狀擴大、後顱窩擴大並使側竇、小腦天幕與竇匯上移(Fig. 53.9)。橋腦也可能看來發育不全,因這些構造彼此相連。
- 可於子宮內以超音波與胎兒 MRI 診斷;兩者使用漸增,但對這類畸形的精確解剖界定仍有限。
- 後顱窩擴大與內容物移位,可能與第四腦室和小腦後方囊腫相通有關,囊腫往往很大。
- 水腦常見,可在新生兒期以巨頭表現。
流行病學與病因(Epidemiology and Etiology)
- 定義缺乏共識,影響盛行率估計。部分估計高達 1/5000 活產,但實際可能低得多。
- 可單獨存在,或合併症候群(如 Walker–Warburg、Meckel 症候群)及三染色體 9、13、18。
- 再發風險低(1%–3%),故 DWM 可能源於新生致病變異、環境傷害、血管性及多因子原因。
- 外顯子定序:未確診的 DWM 病人中,16% 找到 7 個不同基因的致病變異,凸顯病因異質性。
臨床表現與處置(Clinical Features and Management)
- 可合併其他腦部影像異常,尤其 ACC 與水腦;也可有心臟及其他器官畸形。
- 處置與其他神經發展疾病相似,可包括手術處理水腦,將分流管置於側腦室和/或後顱窩。
- 結果範圍廣:單獨 DWM 常僅有輕度發展問題;合併其他畸形或特定遺傳疾病者風險高得多。
菱腦融合 Rhombencephalosynapsis
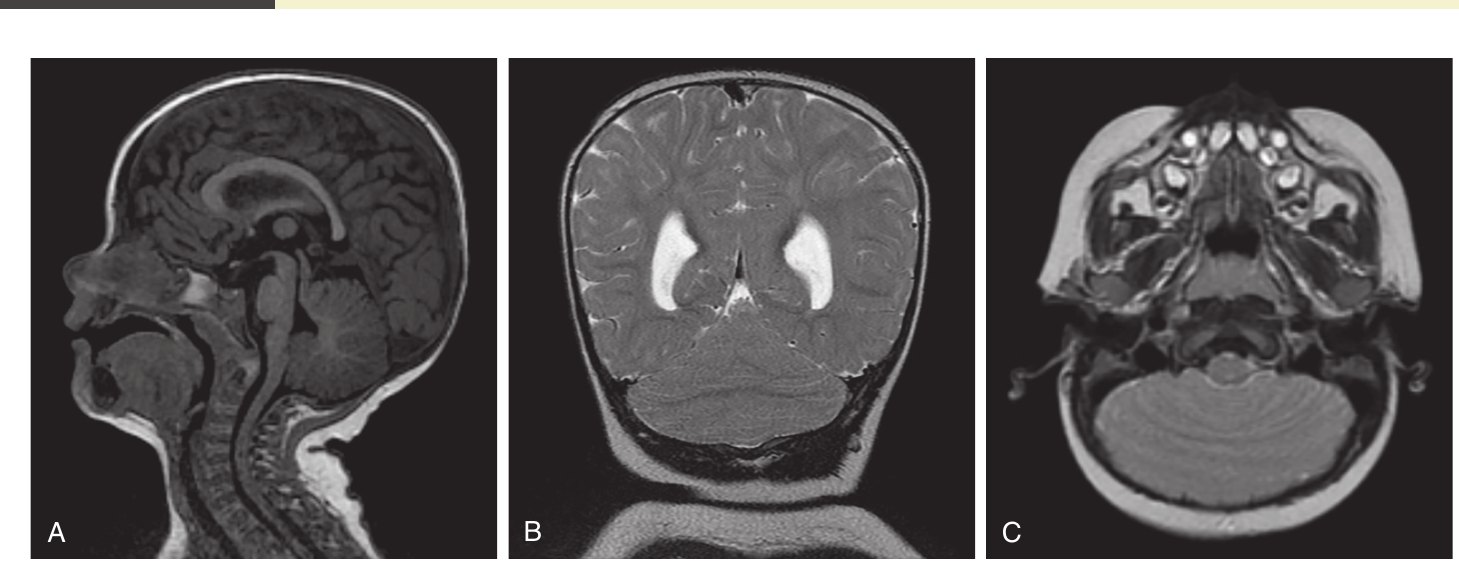
- RES 在小腦蚓部發育不全中獨樹一格:小腦半球不是分得很開,而是半球、白質與小腦深部核不同程度地融合(Fig. 53.10)。
- 臨床:失調、肌張力低、眼動異常、構音困難、搖頭及發展遲緩,嚴重度不一。
- 可單獨存在,或見於其他症候群如 VACTERL(脊椎、肛門、心臟、氣管食道、腎臟、肢體異常),也可合併水腦等中樞神經異常。
- 其他提出的病因:其他遺傳缺陷(尤其合子後鑲嵌變異)及環境因素(如母親糖尿病與其他暴露)。
- 可由胎兒 MRI 產前診斷;超音波發現腦室擴大合併小腦發育不全時應懷疑。若無腦室擴大或其他影像異常,RES 很少在產前診斷。
- 產前或產後懷疑導水管狹窄時,應仔細檢視小腦是否有 RES。
同時累及小腦與腦幹的畸形 Malformations With Both Cerebellar and Brainstem Involvement
Joubert 症候群及相關疾病 Joubert Syndrome and Related Disorders
- JS 為隱性疾病,通常以低張力、眼動異常與發展遲緩表現;盛行率估計 1/100,000。
- 嬰兒期呼吸暫停與呼吸急促可能很明顯;早期可有頭部顫動(head titubation),即 JS 與其他後顱窩畸形可見的細微點頭。
- 定義:影像上的「臼齒徵」(molar tooth sign,Fig. 53.9):小腦蚓部發育不全/缺如、腳間窩深、小腦上腳粗而長。
- JS 的命名曾相當分歧,閱讀舊文獻時要留意;歷史上的其他名稱包括小腦-眼-腎症候群、COACH 症候群(小腦蚓部發育不全/缺如、寡智、先天性失調、眼部缺損、肝纖維化)及 Varadi–Papp 症候群。
- 遺傳:超過 35 個基因的致病變異,可解釋超過 70% 病人;最常見 5 個基因為 AHI1、CC2D2A、CEP290、TMEM67、CPLANE1。
- 為何要與其他後腦畸形區分:再發風險可高達 25%;相當比例病人會出現進行性視網膜失養、纖維囊性腎病及肝纖維化,需終身監測與治療。
- 部分遺傳病因併發症風險較高(如 CEP290 喪失與視網膜失養相關),因此基因檢測可用於家庭計畫與指引監測。
橋腦小腦發育不全 Pontocerebellar Hypoplasias
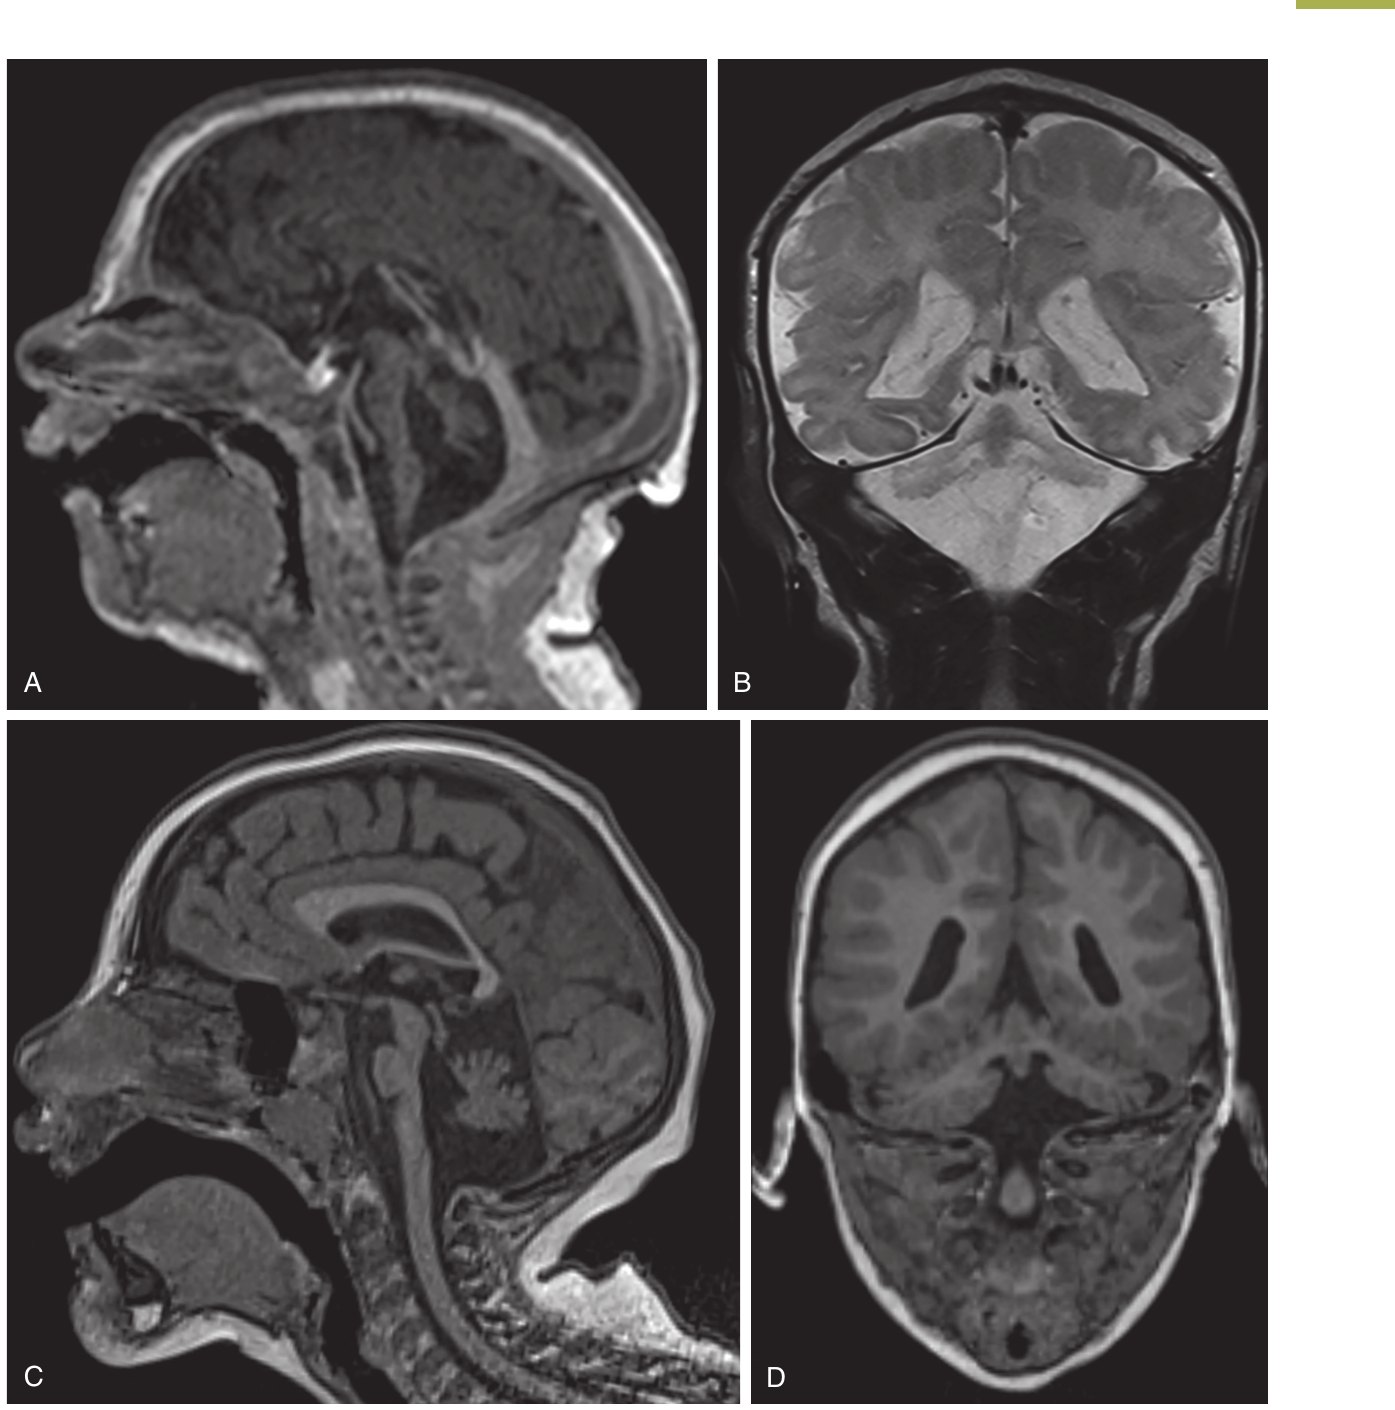
- PCH 是一組多樣且多為體染色體隱性的疾病,特徵為不同程度的橋腦與小腦發育不全(Fig. 53.11)。
- 可與先天性糖基化障礙、粒線體疾病及先天性肌肉失養症相關。
- 已提出至少 13 種互相重疊的亞型,許多於新生兒期表現。
- 已知多種遺傳病因,以 TSEN54 最常見,但至多 40% 找不到病因。
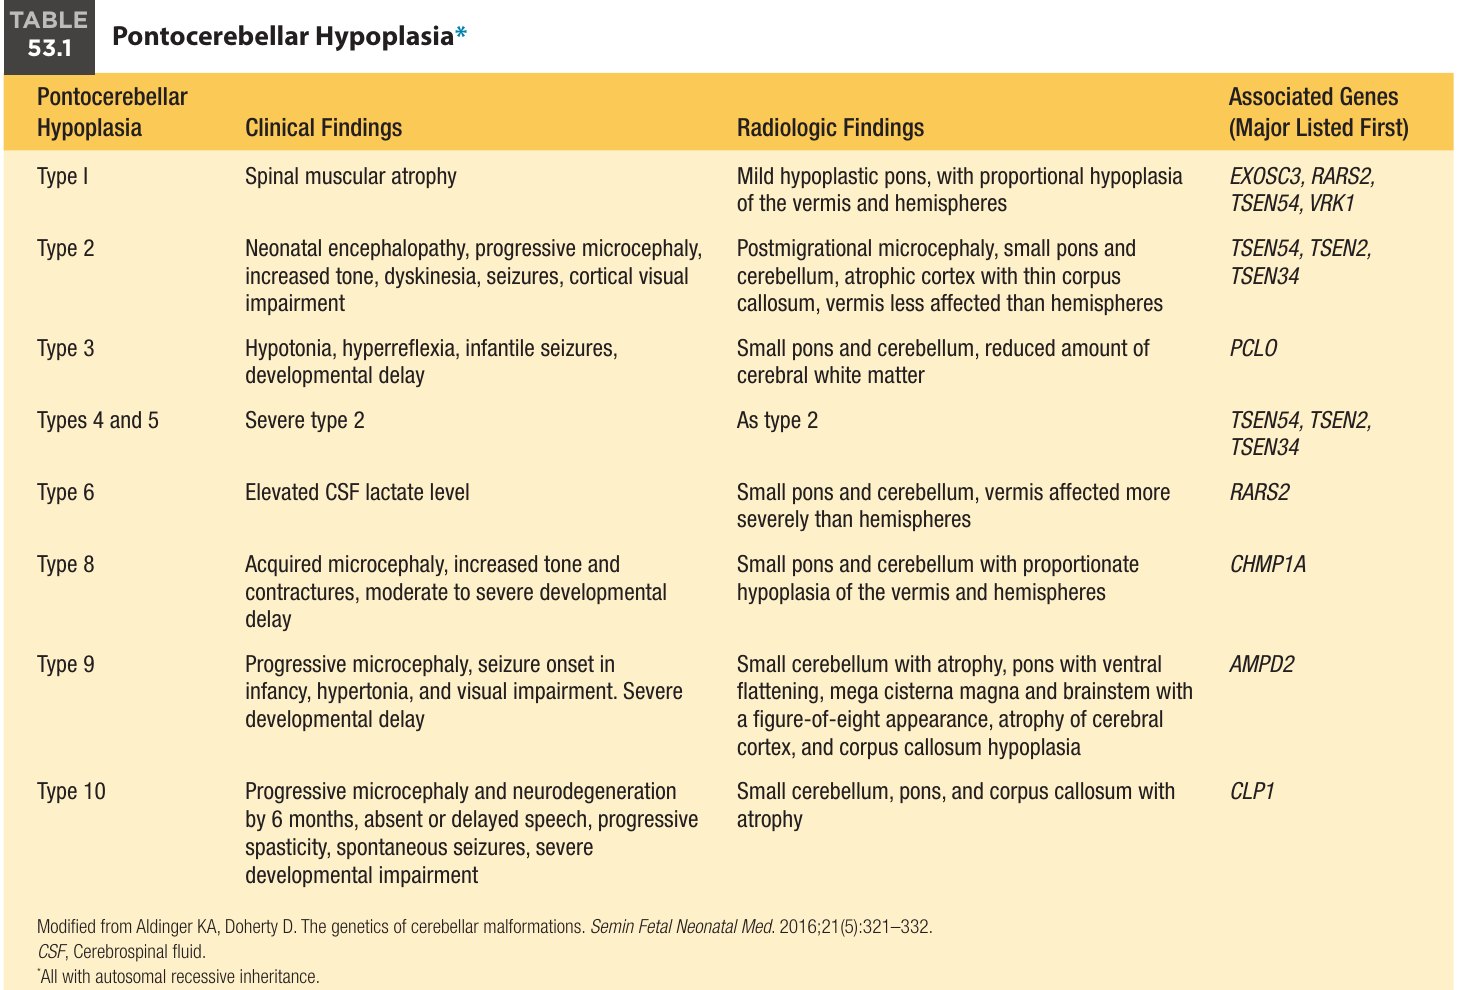
- 亞型在表現型與基因上重疊,因此結合遺傳、臨床與影像更能具體描述(Table 53.1)。
- TSEN 相關 PCH:蚓部常相對半球保留,與多數其他 PCH 不同。
- 結果資料稀少,視類型而定;典型有嚴重發展遲緩、張力異常、餵食問題及呼吸功能受損。
| 型別 | 臨床 | 影像 | 基因 |
|---|---|---|---|
| 1 | 脊髓性肌肉萎縮 | 橋腦輕度發育不全,蚓部與半球比例性發育不全 | EXOSC3、RARS2、TSEN54、VRK1 |
| 2 | 新生兒腦病、進行性小頭、張力增加、運動障礙、癲癇、皮質性視覺障礙 | 遷移後小頭、小橋腦與小腦、皮質萎縮伴胼胝體薄,蚓部受累輕於半球 | TSEN54、TSEN2、TSEN34 |
| 3 | 低張力、反射亢進、嬰兒癲癇、發展遲緩 | 小橋腦與小腦,大腦白質量減少 | PCLO |
| 4、5 | 嚴重的第 2 型 | 同第 2 型 | TSEN54、TSEN2、TSEN34 |
| 6 | 腦脊液乳酸升高 | 小橋腦與小腦,蚓部受累重於半球 | RARS2 |
| 8 | 後天小頭、張力增加與攣縮、中重度發展遲緩 | 小橋腦與小腦,蚓部與半球比例性發育不全 | CHMP1A |
| 9 | 進行性小頭、嬰兒期癲癇發作、張力過高、視覺障礙、重度發展遲緩 | 小腦小且萎縮、橋腦腹側扁平、大池擴大、腦幹呈 8 字形、皮質萎縮、胼胝體發育不全 | AMPD2 |
| 10 | 6 個月前進行性小頭與神經退化、語言缺失或遲緩、進行性痙攣、自發癲癇、重度發展障礙 | 小腦、橋腦與胼胝體小且萎縮 | CLP1 |
有特徵影像、應仔細尋找的診斷:
- 微管蛋白病變:PCH、腦幹不對稱、球狀不對稱基底核及小腦發育不良,伴或不伴無腦回,且無其他畸形時,強烈提示神經系統特異性微管蛋白基因功能異常。
- MACF1 相關:PCH 合併某種程度無腦回,無腦幹不對稱或其他畸形。
- 橋腦被蓋帽發育不良(pontine tegmental cap dysplasia):橋腦背面有特徵性「帽」,下小腦腳缺失、中小腦腳發育不全,並有明顯腦神經缺損(感音神經性聽損、三叉神經感覺喪失、顏面神經麻痺、吞嚥功能障礙)。
- MRI 與基因檢測的進步,將持續推進對人類後腦畸形的理解。
累及腦幹的畸形 Malformations With Brainstem Involvement
Chiari 畸形 Chiari Malformations
歷史上定義了三個編號類型,但三者在病因上並無關聯。
| 類型 | 定義 | 相關表現與重點 |
|---|---|---|
| 第 I 型 | 小腦扁桃體下移至椎管,常伴扁桃體受壓與腦脊液流動受限 | 新生兒少見診斷;依臨床與影像診斷。可有頭痛及下位腦神經、小腦、腦幹功能障礙;有症狀且扁桃體疝出超過 5–10 mm 可診斷,但無症狀者也可見相似疝出。其他表現:脊髓空洞、脊柱側彎。輕度下移而無受壓或流動受限常見,通常無症狀。可先天或後天;後天者後顱窩大小正常 |
| 第 II 型 | 幾乎只見於開放性神經管缺損;小腦蚓部、延腦與第四腦室移入椎管 | 小後顱窩、「鳥嘴狀」頂蓋(beaked tectum),常合併水腦。MRI 可確認,常見小腦發育不全與 ACC,但這些表現未與神經發展風險升高相關。罕見遷移缺陷、HPE 與半球間囊腫 |
| 第 III 型 | 泛指多種後腦畸形,包括枕部或高頸部腦膨出,常合併腦幹或頸髓扭折 | 57 例回顧中約一半有腦膨出;症狀嚴重度大致與膨出物的種類及量成比例。結果文獻極有限,數例壽命有限且失能顯著 |
本節統整:後顱窩畸形的鑑別
| 疾病 | 影像關鍵 | 遺傳與再發 | 臨床與預後 |
|---|---|---|---|
| DWM | 蚓部缺如或發育不全、第四腦室囊狀擴大、後顱窩擴大、天幕上移 | 再發 1%–3%;外顯子定序 16% 有發現;可見三染色體 9、13、18 | 單獨者常僅輕度問題;合併畸形或特定遺傳疾病者風險高得多;水腦常見 |
| RES | 小腦半球、白質與深部核融合,葉片跨中線連續 | 可能為合子後鑲嵌變異;母親糖尿病等環境因素 | 失調、低張力、眼動異常、構音困難、搖頭;嚴重度不一 |
| JS | 臼齒徵:蚓部發育不全、腳間窩深、小腦上腳粗長 | 隱性;再發可達 25%;超過 35 個基因 | 呼吸暫停與呼吸急促;視網膜、腎、肝併發症需終身監測 |
| PCH | 橋腦與小腦不同程度發育不全;TSEN 相關者蚓部相對保留 | 多為隱性;TSEN54 最常見;至多 40% 未找到病因 | 嚴重發展遲緩、張力異常、餵食問題與呼吸功能受損 |
| Chiari II | 蚓部、延腦、第四腦室下移;小後顱窩;鳥嘴狀頂蓋 | 幾乎只見於開放性 NTD | 呼吸暫停、喘鳴、吞嚥困難等後遺症;常合併水腦 |
讀法提示JS 與 DWM 都有蚓部發育不全,Fig. 53.9 的分辨點在第四腦室:JS 僅稍大,DWM 則大幅擴張;JS 另有臼齒徵。區分兩者的實際意義很大,因為 DWM 再發風險低,JS 卻可達 25%,且需要終身監測。Table 53.1 的 PCH 分型也有相同精神:因表現型與基因重疊,原文建議結合遺傳、臨床與影像來描述,不單靠型別編號。
神經管缺損與脊髓閉合不全 Neural Tube Defects and Spinal Cord Dysraphisms
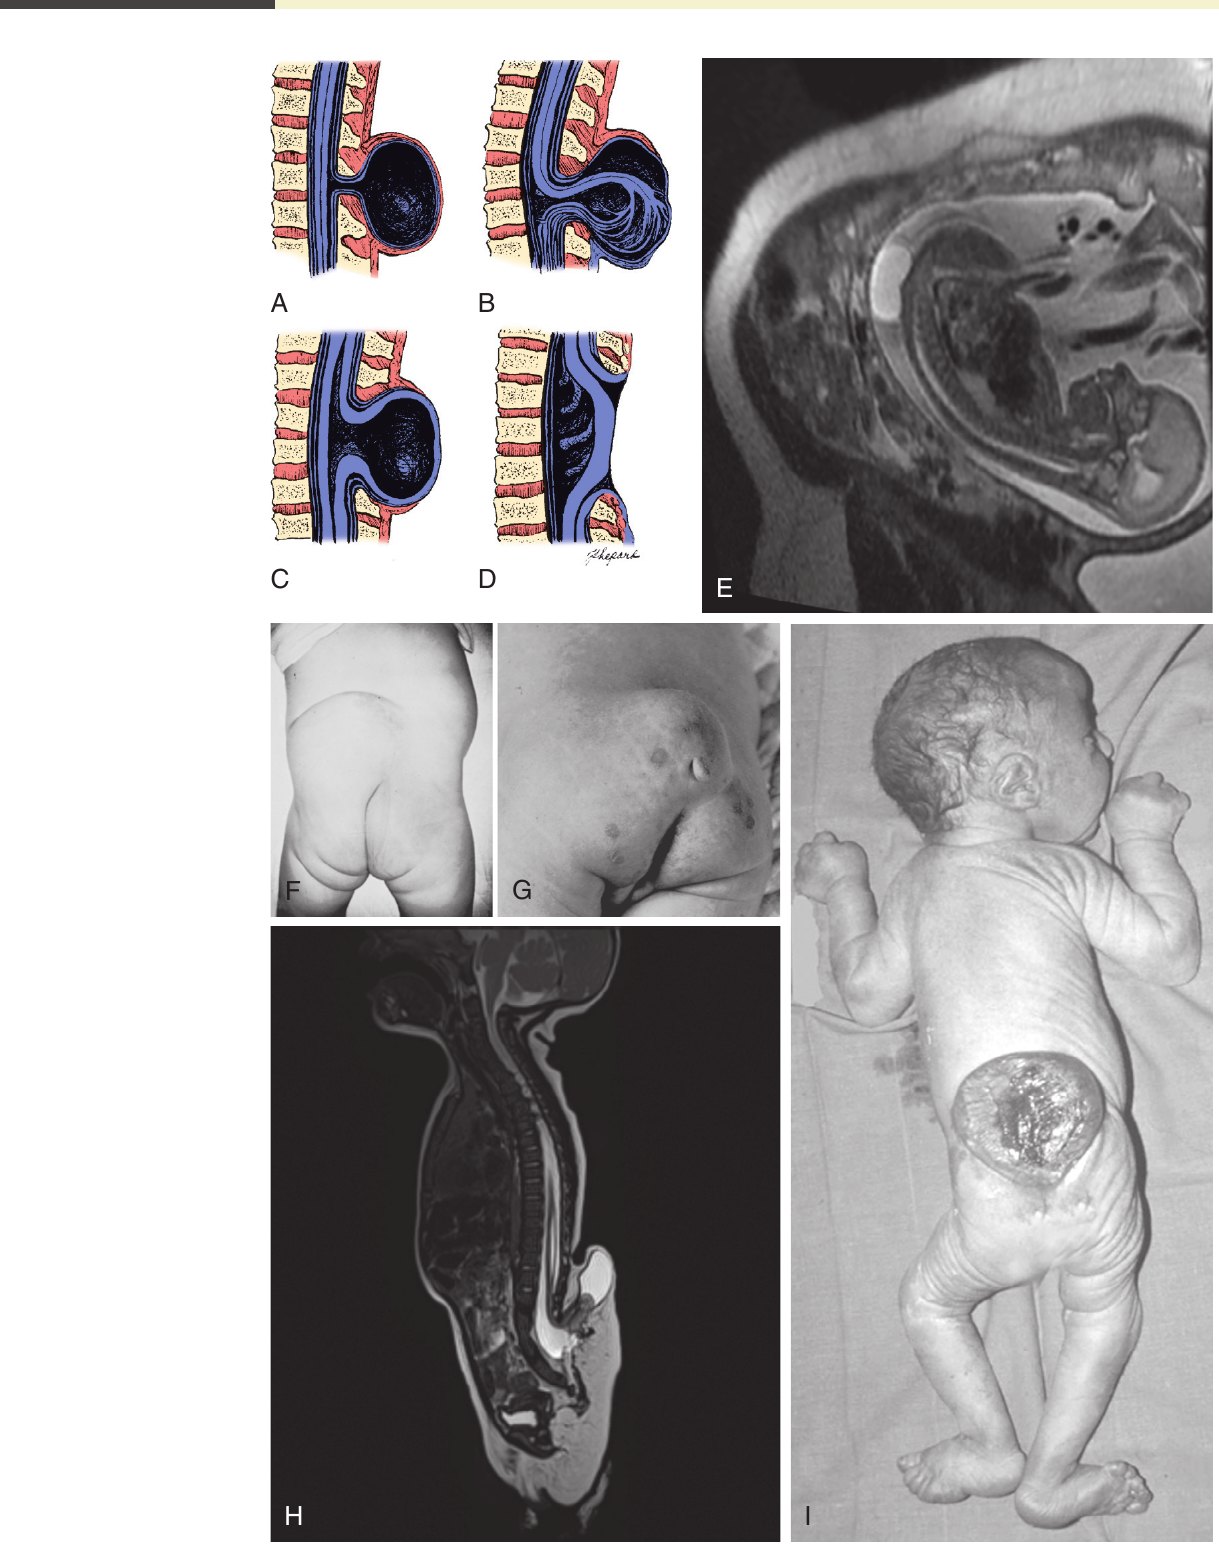
- 開放性神經管缺損(NTDs)源於妊娠第 4 週原發性神經管閉合失敗。
- 前神經孔閉合失敗:無腦症(anencephaly)。後神經孔閉合失敗:脊髓裂(myeloschisis)與脊髓脊膜膨出(myelomeningocele, MMC)。
- 神經管完全未閉合:全顱脊柱裂(craniorachischisis totalis),通常在胚胎或胎兒早期流產。
- 其餘 NTD 造成中樞神經及其上方軸骨、腦膜與皮膚的畸形,新生兒期存活力不一。
流行病學與病因 Epidemiology and Etiology
- NTD 是新生兒最常見的先天畸形之一,全球每 1000 次妊娠 0.5–2 例。
- 盛行率差異大,尤受族裔、地理區與社經地位影響。美國西裔風險較高,非裔較低。
- 首次受影響妊娠後,再發風險隨每次受影響妊娠上升。
- 近數十年無腦症與脊柱裂盛行率大幅下降:英格蘭與威爾斯 1960 年約 6/1000 出生,1990 年約 1/1000。
- 下降反映兩大介入:子宮內診斷後終止受影響妊娠,以及母親圍受孕期葉酸治療。
- 葉酸估計預防約 60%–70% 的 NTD,因此可能需要合併多種介入,並考量其他因素。
- 多數國家現建議健康飲食,並從受孕前補充葉酸至妊娠第 12 週,再依風險額外補充。
神經管缺損的基因-環境關聯 Gene–Environment Association of Neural Tube Defects
- NTD 病因複雜且多因子,遺傳與環境交互決定風險,但多數缺損為散發。
- 環境風險因子:母親體溫過高、高血糖、較低社經地位、飲食因素、產前暴露藥物(包括抗癲癇藥 valproate、carbamazepine)。
- 真菌毒素 fumonisin:墨西哥裔美國族群因玉米粉(製墨西哥餅)含此毒素,NTD 盛行率高 4–5 倍。
- NTD 與糖尿病、肥胖、葡萄糖及氧化壓力相關基因有關。
- 遺傳影響:染色體異常(如三染色體 13、18)、單基因疾病(如 Waardenburg 症候群)、風險對偶基因(MTHFR、VANGL1 變異)。
- 已知約 200 個基因為神經胚形成所需,許多參與葉酸代謝或運輸。
- 表觀遺傳機制(組蛋白修飾、甲基化、核小體重塑)可能也有角色。
神經管缺損的胎兒診斷 Fetal Diagnosis of Neural Tube Defects
- 母血甲型胎兒蛋白(AFP)升高可懷疑開放性 NTD,再由胎兒超音波或 MRI 確認(Fig. 53.12)。
- AFP 篩檢設計用於偵測開放性 NTD 與唐氏症。最佳時機:母血 16–18 週,羊水 14–16 週。
- 開放性 NTD(無腦症、開放性脊柱裂、開放性腦膨出)的胎兒 AFP 直接漏入羊水,間接升高母血濃度;皮膚覆蓋的 NTD 不會使母血 AFP 升高。
- 偽陽性:週數估算錯誤(實際較大)、多胎妊娠。
- 母血 AFP 升高的其他原因:胎血污染羊水(可見於食道與十二指腸閉鎖)、臍膨出、腹裂、先天性腎病症候群、多囊腎、腎臟發育不全、環狀胰臟、胎死腹中。
- 超音波:最早可於第一孕期末評估,但多於第二孕期診斷。頭部與小腦形狀異常(「檸檬」與「香蕉」徵)比脊椎影像更敏感。
- 胎兒 MRI:歷來在辨識脊髓缺損上未優於超音波;但選擇子宮內手術者,以 MRI 做手術規劃。
| 類別 | 病灶 |
|---|---|
| 開放性 | 全顱脊柱裂、無腦症、MMC、脊髓裂 |
| 閉鎖性 | 腦膨出(encephalocele)、脊膜膨出(meningocele)、隱性脊髓閉合不全(occult spinal dysraphism) |
開放性神經管缺損 Open Neural Tube Defects
無腦症 Anencephaly
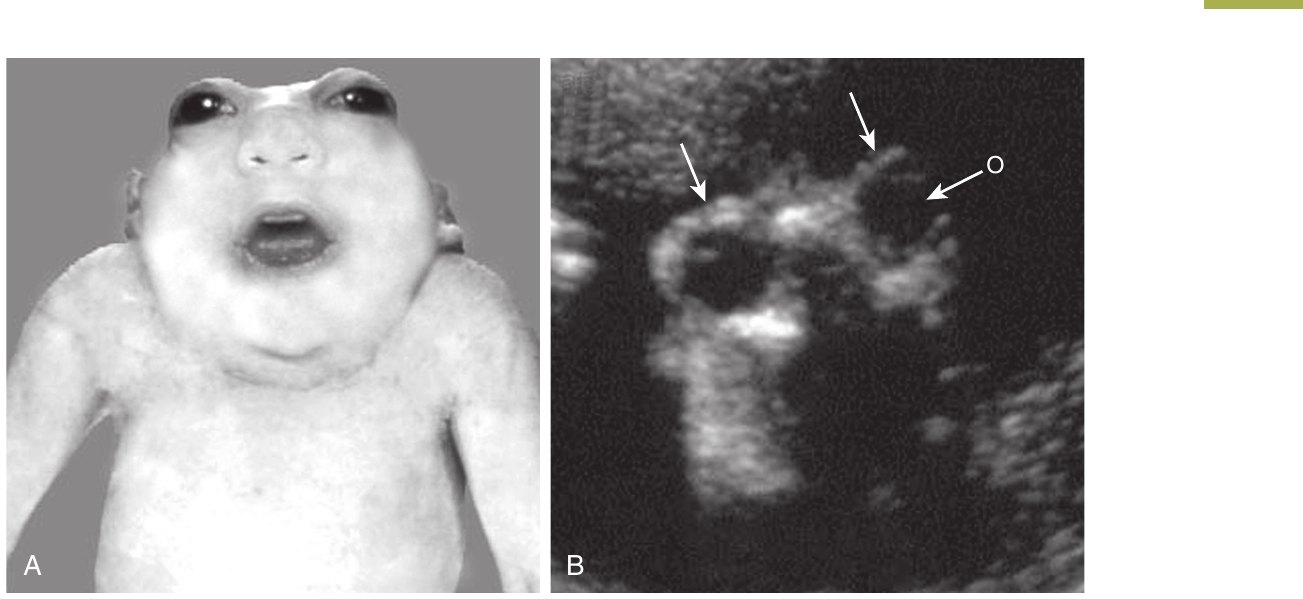
- 前端閉合失敗後,露腦(exencephaly)因神經組織降解而轉為無腦症;這是前神經管閉合最嚴重的疾病。
- 約占開放性 NTD 的一半。屬早期神經胚形成缺陷,最晚發生於妊娠第 24 天。
- 第一或第二孕期可由胎兒超音波診斷(Fig. 53.13),常合併羊水過多。
- 最常累及前腦與上腦幹。特徵為無顱蓋(calvaria),顱內容物被血管化、雜亂的膠質組織取代(area cerebrovasculosa)。
- 下視丘與小腦通常畸形,腦下垂體前葉存在,內頸動脈發育不全(可能續發於腦實質減少)。
- 因患兒會經歷露腦期,腦組織經未成形顱蓋外露,受羊水暴露而降解,有研究者推測原發缺陷是顱骨形成異常。部分個案有顱蓋骨殘留,骨下有腦組織。
- 預後:多數死產;檢查可見無腦及顱穹窿。活產者至多存活不到 1–2 個月。沒有加護照護時,未有活過新生兒期的報告。
- 211 名產前確診後選擇分娩的婦女:72% 活產;活產者約 67% 於 24 小時內死亡;6 名活 6 天以上(最長 28 天)。研究顯示,部分婦女在諮詢預期結果後,傾向繼續妊娠。
脊髓脊膜膨出 Myelomeningocele
- MMC 及類似脊髓畸形源於後神經孔閉合失敗,可能最晚於妊娠第 26 天。
- 開放性脊椎 NTD 是背部外露病灶,無脊椎或皮膚覆蓋(Fig. 53.12)。
- 特徵為腦膜與脊髓在缺損處疝出,最常見於腰部或腰薦部。
- 通常於產前由超音波和/或 AFP 升高診斷。
- 常伴其他重要中樞神經異常,包括 Chiari II 畸形與阻塞性水腦。
- 水腦發生率(歷史資料):枕部、頸部、胸部或薦部病灶 60%;胸腰部、腰部或腰薦部病灶 90%。
- 出生時 MMC 漏出腦脊液造成減壓,水腦與壓力升高可能在背部手術閉合後才顯現。
新生兒處置
- 處置需個別化。目前多數嬰兒主張手術閉合,可減少感染、改善認知與行走、降低失禁盛行率及死亡率。
- 為預防感染,脊椎缺損應於出生後 48 小時內手術閉合。
- 寬大或複雜病灶應考慮整形外科參與。
- 腦脊液分流可能需同時進行,或待背部癒合後進行。
- 後續可能需手術處理:分流管故障或感染、Chiari II 後遺症(呼吸暫停、喘鳴、吞嚥困難)、脊髓栓繫(tethered cord)或脊髓空洞積水(syringohydromyelia)。
- 初始評估:下肢感覺與運動功能;注意自發動作、對觸覺與疼痛的反應、排尿排便型態(尤其尿滯留與滴尿)。
- 除非產前超音波已排除,應仔細評估其他畸形,包括先天性心臟病。
- 需監測 Chiari 症狀(呼吸暫停、喘鳴、餵食差)及顱內壓升高徵象。
- 應多專科處理,至少包括神經外科、泌尿科與物理治療。
- 長期照護:神經性膀胱與腸道的症狀處理,以及內分泌、骨科、復健與神經精神照護。依資源不同,發展兒科、神經科或復健科常是長期主要聯絡窗口。
胎兒手術
| 益處(隨機試驗) | 風險與限制 |
|---|---|
| 分流管置放率較低;運動功能可能較好;至學齡的生活品質分數略高 | 早產與母親併發症;母親可能需長期臥床;之後的孩子不能陰道分娩;神經性腸道/膀胱與標準產後照護相比未見改善 |
- 胎兒鏡背部閉合(fetoscopic back closure)有望讓胎兒受益,同時減少子宮切開相關風險。
- 基於理想研究條件下的正面結果,部分中心將胎兒手術推廣為標準照護;但美國婦產科醫學會建議平衡胎兒與母親雙方的風險與益處。
脊髓裂 Myeloschisis
- 同樣缺乏上方脊椎與皮膚,但與 MMC 不同的是沒有覆蓋其上、充滿腦脊液的囊,因此腦脊液持續外漏。
- 與 MMC 相似:有神經性膀胱與腸道,活動力取決於缺損的解剖位置。
- 閉合可能比 MMC 更困難,閉合後也可能出現水腦。
- 產前診斷靠 AFP 升高和/或產前超音波。
皮膚覆蓋的神經管缺損 Skin-Covered Neural Tube Defects
腦膨出 Encephalocele
- 被視為神經胚形成後的疾病,機轉可能與開放性 NTD 不同。
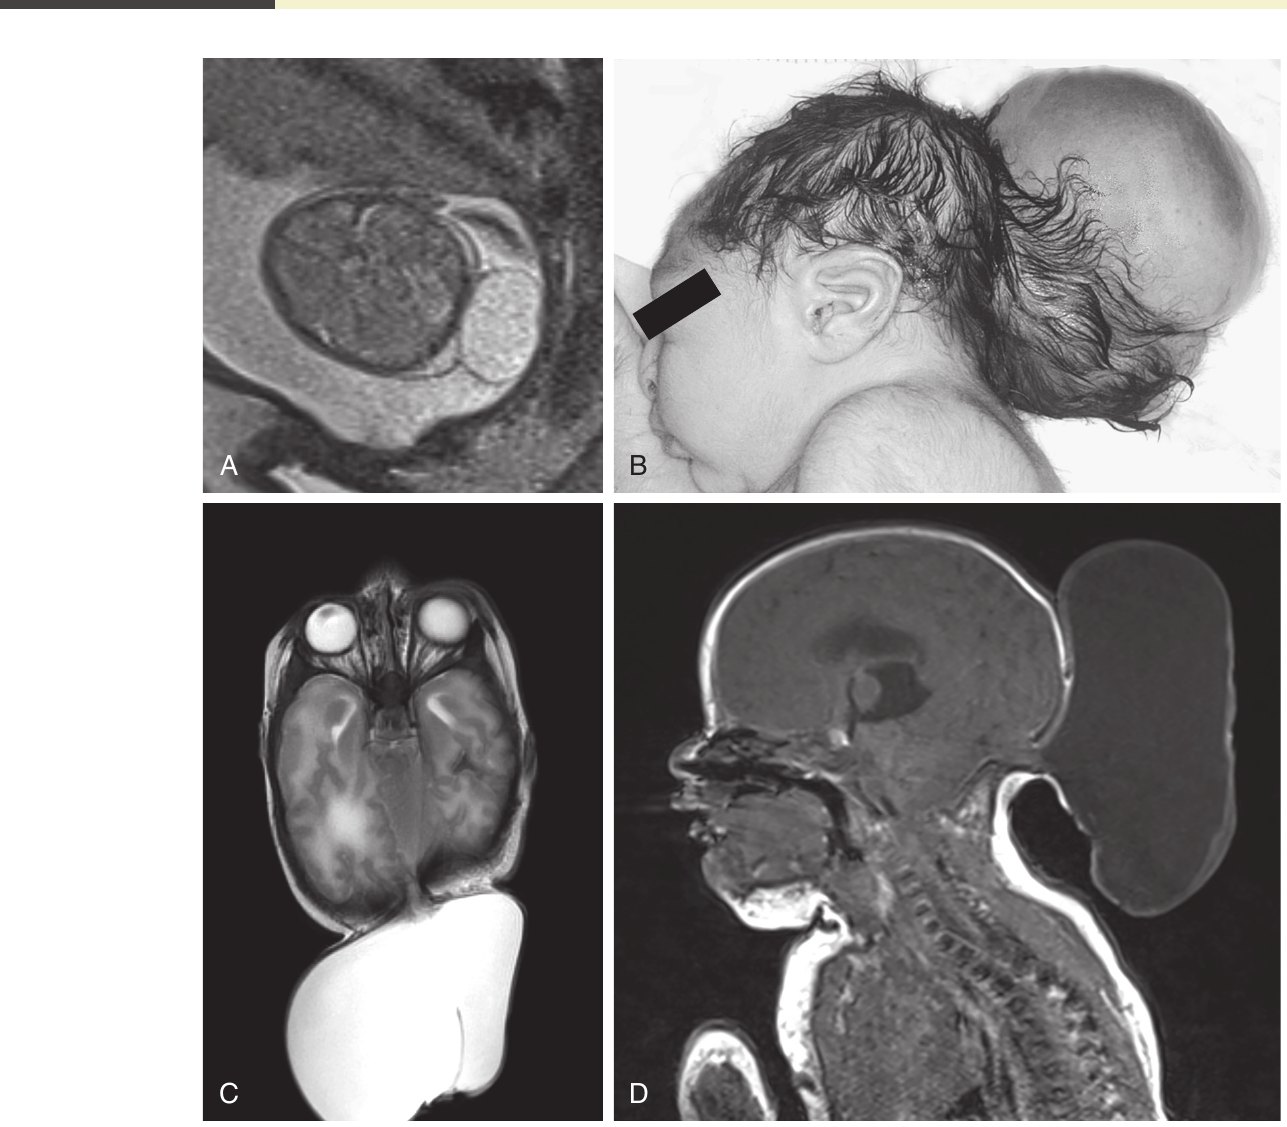
- 典型為腦組織經顱骨缺損突出。較輕者:顱裂(cranium bifidum,顱骨中線未融合)、顱腦膜膨出(含腦膜但無神經組織)。
- 部位:至多 80% 位於枕部(Fig. 53.14),其餘於頂部、額鼻、鼻內或鼻咽。額部較常見於東南亞,枕部較常見於西方族群。
- 染色體疾病與多種隱性症候群(如 Meckel、Joubert 症候群)風險升高,支持遺傳因素。
- 約半數嬰兒有其他重大先天異常:小頭、無嗅腦(arrhinencephaly)、無眼、唇顎裂、顱縫早閉、複雜先天性心臟病等。
- 129 例前部腦膨出系列(額篩、眼眶、經篩、經蝶鞍、額間):22 例合併水腦,16 例有 ACC。其他異常包括異常引流靜脈與結節狀異位。
- 下枕葉腦膨出合併顱底缺損及小腦、下腦幹畸形,是 Chiari III 畸形的特徵。
評估
- 可用透光檢查、頭骨 X 光、頭部超音波、電腦斷層與 MRI。通常以 MRI 合併 MR 血管攝影與靜脈攝影為首選,尤其用於手術規劃。
- 額鼻部:短暫壓迫雙側頸靜脈時會搏動或鼓起,表示與蛛網膜下腔相通。同區域也可能發生鼻神經膠質瘤、皮樣囊腫與畸胎瘤。
- 鼻內:寬鼻樑、眼距寬的兒童出現鼻內腫塊時應懷疑;部分可表現為反覆腦膜炎。
- 顱底:通常不在嬰兒期診斷,可位於鼻咽、蝶竇或眼眶後方。
處置與預後
- 多數病人於嬰兒期需神經外科處理;但大型病灶或其他嚴重中樞神經異常可能使介入不可行,因為顱外腦組織通常無法挽救。
- 病灶與外界相通且漏腦脊液者,腦膜炎風險高,必須及早治療。
- 手術目標:硬腦膜閉合與改善外觀。併發症:術後腦脊液漏或假性脊膜膨出。
- 非手術候選者應採緩和照護;決定何種介入適當可能相當困難,需家庭、各專科及理想上專責緩和照護團隊持續討論。
- 腦膨出可合併藥物難治性癲癇,可能對手術切除有反應。
- 因表現差異及手術選擇偏差,存活與結果難以預測。
- 發展預後取決於缺損內的神經組織量;腦部解剖正常者結果可相當良好。
| 項目 | 整體 | 前部缺損 | 後部缺損 |
|---|---|---|---|
| 死亡率 | 29% | 0% | 45% |
| 存活者輕度神經缺損 | — | 17% | 50% |
| 存活者重度神經缺損 | 33% | — | — |
脊膜膨出 Meningocele
- 皮膚覆蓋、含腦膜組織的病灶,典型經後顱骨或脊柱疝出。
- 腰薦椎比頸椎常見。脊髓未伸入缺損,但仍可能被栓繫,最終產生症狀。
- 出生後以脊椎超音波或 MRI 評估栓繫、脊髓空洞積水及脊髓縱裂(diastematomyelia)。
- 沒有豐富超音波經驗的中心,以 MRI 為首選;電腦斷層主要用來描繪骨性標記。
- 後部脊膜膨出通常不見 Chiari II 畸形。
隱性脊髓閉合不全 Occult Spinal Dysraphisms
- 脊髓遠端的閉鎖性缺損,皮膚完整,源於尾端神經管形成(次級神經胚形成)缺陷。
- 部分個案皮膚完全無異常,直到有症狀才被發現;產前可能由胎兒影像以腫塊形式偵測。
- 多數新生兒伴皮膚徵象(cutaneous stigmata):異常毛叢、血管瘤、色素斑、皮贅、先天性皮膚發育不全(aplasia cutis congenita)、皮膚凹陷或竇道(尤其合併腦脊液漏),或皮下腫塊(常因臀裂不對稱而明顯)。
- 薦部凹陷的判讀:單純薦部凹陷或深臀裂、無其他特徵者很少合併脊髓閉合不全;明顯位於臀裂上方的凹陷,風險較高。
分類與評估
- 脊髓閉合不全依臨床、影像與發育方式分類;有條件時以 MRI 評估與診斷。閉鎖性者先看有無皮下腫塊。
- 無皮下腫塊的皮膚覆蓋病灶:臨床檢查皮贅、脊髓功能障礙證據及肛門直腸畸形。
| 病灶 | 組織組成 |
|---|---|
| 脂肪脊髓膨出(lipomyelocele) | 脂肪、腦膜 |
| 脂肪脊髓脊膜膨出(lipo-MMC) | 脂肪、神經、腦膜 |
| 脊膜膨出(meningocele) | 僅腦膜 |
| 末端脊髓囊狀膨出(terminal myelocystocele) | 複雜病灶,末端脊髓空洞積水腔持續存在 |
- 其他相關脊髓病灶:脊髓縱裂-雙脊髓(diastematomyelia–diplomyelia)、脂肪瘤、畸胎瘤及其他腫瘤、皮膚竇道(伴或不伴皮樣或表皮樣囊腫)、脊髓栓繫。
- 較嚴重病灶:神經腸囊腫、前脊膜膨出、尾部退化症候群(caudal regression syndrome:薦尾骨閉合不全、下肢肌肉與骨骼萎縮、脊神經與感覺神經節融合,或遠端脊髓缺如)。
- 如同其他 NTD,糖尿病母親的嬰兒風險增加。
- 通常有圓錐異常與終絲增厚;皮膚覆蓋病灶與 MMC 術後,有症狀的脊髓栓繫都是常見表現。
- 脊椎 MRI 常見終絲增厚(伴或不伴少量脂肪),若無低位圓錐與神經症狀,通常不具意義。
- 隱性脊髓閉合不全病人罕見水腦。
臨床表現與診斷 Clinical Features and Diagnosis
- 脊髓被固定的終絲牽拉時可進行性功能受損,但神經損傷很少在新生兒期表現。
- 排尿與排便異常(尤其持續滴尿)應促成膀胱容量測量,並轉介泌尿科與神經外科。
- 嬰兒或兒童期:行走遲緩、括約肌控制受擾、足或腿攣縮、背痛或腿痛。
- 年長病人:步態與括約肌異常、足部變形、脊柱側彎較常見。
- 罕見反覆腦膜炎與急性功能喪失。
- 預防性手術可能避免惡化,因此早期診斷是必要的。
- 新生兒評估可用脊椎超音波(可動態評估下段脊髓活動度)及 MRI(界定脊髓結構異常)。一懷疑閉鎖性閉合不全就應評估。
- 手術時機取決於神經症狀與徵象是否存在或進展;照護需多專科處理神經外科問題與共病。
本節統整:神經管缺損新生兒的評估重點
| 病灶 | 覆蓋 | 時間或機轉 | 母血 AFP | 新生兒重點 |
|---|---|---|---|---|
| 無腦症 | 開放 | 前神經孔閉合失敗,最晚第 24 天 | 升高 | 多數死產,活產者存活期短;諮詢預期結果 |
| MMC | 開放,有囊 | 後神經孔閉合失敗,可能最晚第 26 天 | 升高 | 48 小時內閉合;評估下肢與排尿排便;監測水腦與 Chiari 症狀 |
| 脊髓裂 | 開放,無囊 | 後神經孔閉合失敗 | 升高 | 腦脊液持續外漏;閉合可能更困難,閉合後可有水腦 |
| 腦膨出 | 皮膚覆蓋 | 神經胚形成後疾病 | 皮膚覆蓋者不升高 | MRI 合併 MRA 與 MRV 規劃手術;評估其他畸形;漏液者須及早治療 |
| 脊膜膨出 | 皮膚覆蓋 | 腦膜疝出,脊髓未伸入 | 皮膚覆蓋者不升高 | 評估栓繫、脊髓空洞積水與脊髓縱裂 |
| 隱性閉合不全 | 皮膚完整 | 次級神經胚形成缺陷 | 皮膚覆蓋者不升高 | 找皮膚徵象;留意持續滴尿;一懷疑就評估 |
讀法提示開放性病灶的急迫性來自感染與腦脊液外漏,所以 MMC 有明確的 48 小時閉合時限,而閉鎖性病灶的手術時機則取決於神經症狀與徵象是否存在或進展。兩者都要看長遠:開放性病灶術後與皮膚覆蓋病灶都可能出現有症狀的脊髓栓繫,神經性膀胱與腸道也是長期問題,且胎兒手術並未改善這部分。預防面則要記得,葉酸只能預防約 60%–70%,其餘仍需其他介入與因素一併考量。
全章統整:跨疾病的共同主題 Cross-Chapter Synthesis
產前線索與下一步
| 產前發現 | 可能指向 | 原文提到的後續 |
|---|---|---|
| CSP 缺失 | 較輕型 HPE、ACC、SOD,也可能為單獨表現 | 建議 MRI 進一步評估;諮詢時說明多數單獨 CSP 缺失的胎兒沒有 SOD |
| CSP 寬度大於預期 | 可見於非整倍體胎兒 | 安排詳細超音波 |
| 懷疑 HPE | 超音波偽陽性常見 | 胎兒 MRI 釐清診斷與嚴重度;羊膜穿刺做染色體微陣列,可能加 DNA 定序 |
| 懷疑 ACC | 數百種疾病的表現之一 | 20–22 週胎兒 MRI;遺傳與感染檢查;出生後不久腦部 MRI |
| 原發性小頭 | 遺傳、感染(含 Zika 病毒)或其他病因 | 胎兒 MRI、感染評估與基因檢測 |
| 腦室擴大合併小腦發育不全 | RES | 胎兒 MRI,並仔細檢視小腦 |
| 母血 AFP 升高 | 開放性 NTD,或偽陽性與其他原因 | 胎兒超音波或 MRI 確認;核對週數與胎數 |
| 檸檬徵與香蕉徵 | NTD | 比脊椎影像更敏感的超音波指標 |
水腦在各畸形中的角色
- HPE:融合的視丘阻塞腦脊液流動,可掩蓋小頭,常伴大背側囊腫;腦室腹腔分流可緩解顱內壓升高症狀。
- Walker–Warburg 症候群:水腦造成巨頭,出生時即有或於第一年出現。
- DWM:水腦常見,可於新生兒期以巨頭表現;分流管可置於側腦室和/或後顱窩。
- RES:可合併水腦;懷疑導水管狹窄時要仔細檢視小腦。
- Chiari II 與 MMC:水腦頻繁,可能在背部閉合後才顯現;腦脊液分流可同時進行,或待背部癒合後進行。
- 脊髓裂:閉合後也可能出現水腦。
- 腦膨出:水腦為相關異常之一,129 例前部腦膨出中 22 例合併水腦。
- Fowler 症候群:水腦是常見併發症;是否分流的決定可能很困難。
- 隱性脊髓閉合不全:水腦罕見,與上述疾病形成對比。
需要終身或長期監測的項目
- 腦下垂體與內分泌:HPE、SOD、ACC,以及腦裂畸形(尤其合併視神經發育不全時)。
- 癲癇:HPE、PVH、無腦回、PMG(可延後出現)、腦裂畸形(嚴重度與畸形程度不相關)、巨腦與腦膨出(部分可能對手術切除有反應)。
- 學習與語言:ACC 需持續評估,PVH 可能有學習障礙。
- 多器官:JS 的視網膜、腎臟與肝臟;FLNA 的心臟;COL4A1/COL4A2 的神經、眼科、腎臟與心臟篩檢。
- 膀胱與腸道:MMC 與脊髓裂的神經性膀胱和腸道;閉鎖性病灶出現排尿排便異常時要轉介。
遺傳諮詢與再發風險
| 疾病 | 遺傳模式或再發資訊 | 諮詢時的注意事項 |
|---|---|---|
| HPE | 多因子;同一變異在家族內表現差異極大 | 無症狀或輕症家人也可帶同一變異,可能只有微型表現,如眼距過窄或單一中央門齒 |
| SOD | 多為散發,也可呈顯性或隱性;無近親時再發低於 1% | 病因多樣,預後與相關醫療問題的諮詢不易 |
| FLNA 相關 PVH | 半合子突變在男性通常致死,臨床以女性為主 | 家族性個案 80% 有此變異,散發個案 20% 有,並需注意心臟問題 |
| 微管蛋白病變 | 多為新生顯性變異,罕見由生殖細胞鑲嵌造成 | 腦回異常可遺傳自鑲嵌型親代 |
| 鵝卵石皮質(肌肉失養症) | 體染色體隱性 | Walker–Warburg 症候群存活超過一歲不常見,其餘較輕但仍有失能 |
| DWM | 再發 1%–3% | 單獨者結果常較好,需先確認有無合併畸形與特定遺傳疾病 |
| JS | 隱性,再發可達 25% | 基因檢測可用於家庭計畫,並指引病人的監測 |
| PCH | Table 53.1 所列全部為體染色體隱性 | 至多 40% 找不到病因,結果資料稀少 |
| NTD | 多數散發;再發風險隨每次受影響妊娠上升 | 從受孕前補充葉酸至妊娠第 12 週,再依風險額外補充 |
預後資訊速覽
- HPE:細胞遺傳學正常者,各型合計超過 50% 活過 12 個月;有染色體異常者,多數在胎兒或新生兒期死亡。
- 單獨 ACC:至多 75% 於學齡早期發展正常,11% 有重度失能;合併小頭、癲癇、腦性麻痺或腦部發育不良時風險較高。
- 小頭:重度者約 80% 有發展障礙與影像異常,輕於此程度者風險低得多。
- 單獨 DWM:常僅有輕度發展問題,合併其他畸形或特定遺傳疾病者風險高得多。
- 無腦症:活產者約 67% 於 24 小時內死亡,該系列最長存活 28 天。
- 腦膨出:整體死亡率 29%,後部缺損明顯高於前部;發展預後取決於缺損內的神經組織量,腦部解剖正常者結果可相當良好。
- 共通原則:本章多數疾病的預後都取決於嚴重度、有無合併其他異常,以及遺傳診斷,這也是原文強調及早且明確診斷的原因。
臨床反思:NICU 視角 Clinical Reflection—NICU Perspective
臨床上可帶走的重點
- 被稱為「致死性」的嚴重畸形(如無前腦、無端腦),嬰兒仍可能活得比預期久,甚至返家;團隊與家庭要對此有所準備。
- 中線腦畸形要主動找內分泌問題:HPE 至多 70% 有尿崩症,SOD 至多 80% 有腦下垂體低下,且都可隨時間才出現,需持續監測。SOD 早期診斷有助降低腎上腺危象與低血糖風險。
- HPE 的發作可由高血鈉或低血糖誘發,評估癲癇時應一併考慮。
- HPE 的小頭可能被水腦掩蓋,頭圍正常不等於腦部發育正常。
- ACC 因產前診斷有其限制,新生兒應在出生後不久接受腦部 MRI 與專科評估;單獨 ACC 的預後可相當好,諮詢時要看是否合併其他異常。
- FLNA 相關 PVH 需心臟超音波與心臟監測;COL4A1/COL4A2 相關孔洞腦的患兒與高風險家人需神經、眼科、腎臟與心臟篩檢。
- 後顱窩異常的診斷要結合臨床、影像與基因檢測。JS 的區分尤其重要:再發風險可達 25%,且有視網膜、腎臟與肝臟併發症需終身監測。
- MMC:48 小時內閉合以預防感染;閉合後要留意水腦顯現,並監測呼吸暫停、喘鳴、餵食差等 Chiari 症狀;確認下肢功能與排尿排便型態。
- 閉鎖性病灶:留意皮膚徵象。單純薦部凹陷或深臀裂很少有問題,明顯位於臀裂上方的凹陷風險較高;持續滴尿應測膀胱容量並轉介。
- 不適合手術的病人(如部分腦膨出),應與家庭、專科及緩和照護團隊持續討論。
閱讀時請留意 Points to Verify
原文內部不一致
- HPE 發生時間:正常發育段寫前腦於妊娠第 5–6 週沿三平面分裂(矢狀面約第 32 天),HPE 段卻寫分離不全發生於第 3–4 週。
- 「臉預告腦」的舉例:原文以「例如」帶出無葉型可有正常臉部、有葉或半葉型可有嚴重顏面畸形;此例與前句「顏面越重腦越重」方向相反,較像例外。
- HPE 染色體異常比例:診斷段為 25%–50%,病因段為「至多 45%」(標準核型),兩數字上限不同。
- 中半球間變異型:內文寫「middle hemispheric variant」及「posterior, frontal, and parietal lobes」,Fig. 53.2 與 DeMyer 段則為「middle interhemispheric」及「posterior frontal lobes」;筆記依圖說採後額葉與頂葉,逗號可能有誤。
- 巨頭定義:開頭以高於平均值超過 2 SD 定義,後段又寫出生時頭圍大於第 90 百分位,兩者門檻不同。
- 半腦切除時機:原文「may be considered as the neonatal period」語句不完整;無法確定是否指新生兒期即可考慮。
- mTOR 抑制劑:原文「offer an alternative to nonsurgical candidates」語意疑有誤植,筆記僅寫為另一選擇。
- 中腦來源:原文寫中腦構造來自 mesencephalon 與 myelencephalon,末腦一詞疑為誤植。
- 菱腦融合拼法:內文為 Rhombencephalosynapsis,Fig. 53.10 圖說為 Rhomboencephalosynapsis。
- Fig. 53.11 圖說:寫「TSEN45-related」,同句與內文皆為 TSEN54,疑為誤植;圖說另有「vermin hypoplasia」及語句重複。筆記圖說以「TSEN 相關」表示。
- PCH 亞型數:內文稱至少 13 種,Table 53.1 僅列到第 10 型且未列第 7 型;內文與圖說提及的 CASK、MACF1 亦未列於表中。
- Chiari III 定義:定義段列入枕部或高頸部腦膨出,但同段 57 例回顧僅約一半有腦膨出。
- 開放性腦膨出:AFP 段列「open encephalocele」,分類段則把腦膨出歸為閉鎖性、皮膚覆蓋病灶。
- Fowler 症候群:原文寫「severe hydrocephaly」,同段名稱為 hydranencephaly–hydrocephaly,筆記依原文以水腦表示。