PART V · ESSENTIALS OF NEWBORN CARE · CHAPTER 18
新生兒篩檢Newborn Screening
本章重點 Key Points
- 新生兒篩檢(newborn screening, NBS)的價值在於及早找出這類新生兒:併發症在出生後才發展,且可能在造成不可逆傷害之前都未被察覺。
- NBS 問世近 60 年,從只篩一種疾病擴展到目前篩檢組合中超過 60 種疾病。
- NBS 只是「篩檢」:在診斷性檢查確認前,不應替個體貼上患病標籤。
- 一旦確診,就應立即開始治療,以預防不可逆的臨床併發症。
- 偽陽性無法避免,偽陰性則有可能發生。
- 疾病的臨床光譜比預期更寬。
- 篩出來的疾病,不一定是原本要找的那一個。
- NBS 使用的方法由簡至繁,從等電聚焦(isoelectric focusing)、酵素分析,到串聯質譜(tandem mass spectrometry, MS/MS)與高通量基因體定序。
- 快速進步的技術,以及針對過去無法治療之疾病而日益普及的新療法,將持續改變 NBS 的面貌。
導論:新生兒篩檢的目標與演進 Introduction
為什麼要篩檢 Rationale
- NBS 的對象是併發症於出生後才發展的先天性疾病。
- 代謝疾病與多數適合 NBS 的疾病,併發症來自出生後才出現的生物標記異常:此時嬰兒已失去胎兒—母體物質交換或胎兒生理的保護。
- 因此在症狀前或早期開始治療,可降低這些疾病的罹病率與死亡率。
兩個典範例子
- 苯酮尿症(phenylketonuria, PKU):出生時血中苯丙胺酸(phenylalanine)正常,數小時內即出現高苯丙胺酸血症。
- 先天性甲狀腺低能症(congenital hypothyroidism, CH):胎內同樣受到保護,最可能來自母體甲狀腺素(thyroxine, T4)經胎盤傳遞。
- 若 PKU 的高苯丙胺酸血症未以飲食控制,或 CH 未補充 T4,嬰兒會開始出現發展遲緩,之後成為智能障礙。
- 若在出生後最初幾週內開始治療,兩者的智能障礙都可預防。
歷史:從 PKU 到串聯質譜 From PKU to MS/MS
- 1930 年代認識到智能障礙與 PKU 的關聯;之後發現新生兒期開始飲食治療可預防智能障礙。挑戰變成:如何在不可逆腦傷前找出所有患兒,這需要針對疾病生化標記做篩檢。
- 1962 年Guthrie 發展出簡單的細菌分析法,可測量滴在濾紙上幾滴血中的苯丙胺酸。扎腳跟取血、吸附在濾紙卡上形成乾血斑(dried blood spot, DBS),再郵寄到中央實驗室;苯丙胺酸濃度上升即提示可能為 PKU。
- 1960 年代中期美國許多州已用 Guthrie 法建立常規 PKU 篩檢。找到的 PKU 嬰兒比預期多,且治療下發展正常。
- 其後PKU 篩檢的成功帶動其他代謝疾病加入:半乳糖血症(galactosemia)、楓糖尿症(maple syrup urine disease, MSUD)、高胱胺酸尿症(homocystinuria),都可用同一份血液檢體檢測。
- 約十年內再納入內分泌疾病 CH 與先天性腎上腺增生症(congenital adrenal hyperplasia, CAH)、血紅素病,後來又加入生物素酶缺乏症(biotinidase deficiency)、囊腫纖維化(cystic fibrosis, CF)等。
- 1990 年MS/MS 應用於 DBS,開啟 NBS 新時代:單一分析即可準確偵測多種代謝標記,取代數種傳統分析,並增加過去測不到的標記,大幅擴展可辨識的疾病範圍。
- 目前美國所有計畫及歐洲與其他地區的許多計畫都已整合 MS/MS,以高特異性、極低偽陽性率篩檢多種生化疾病;有些計畫篩檢超過 60 種個別疾病。
推薦統一篩檢組合 Recommended Uniform Screening Panel (RUSP)
- 2006 年:為統一全美篩檢組合,美國醫學遺傳學會(American College of Medical Genetics)建議 29 種核心疾病,另有 25 種次要疾病可回報結果。
- 次要疾病的定義:在篩檢 29 種核心疾病的過程中被辨識出來,但臨床光譜尚不清楚,或尚無有效治療。
- 審查機制:目前由新生兒與兒童遺傳性疾病諮詢委員會(Advisory Committee on Heritable Disorders in Newborns and Children)審查被提名的疾病:完成系統性實證回顧、討論證據,投票決定是否建議納入 RUSP,再交由美國衛生及公共服務部部長(secretary of Health and Human Services)做最終決定。
- 最新納入:黏多醣症第一型(mucopolysaccharidosis type I, MPS-I)、X 性聯腎上腺腦白質失養症(X-linked adrenoleukodystrophy, X-ALD)、脊髓性肌肉萎縮症(spinal muscular atrophy, SMA)。
- 本書出版時:RUSP 含 35 種核心疾病與 26 種次要疾病(Table 18.1、18.2)。
- 進行中:委員會最近完成 MPS-II 與大腦肌酸缺乏症候群(cerebral creatine deficiency syndromes, CCDS)的審查,認定符合納入標準;Krabbe 病是否適合納入的審查也已開始。
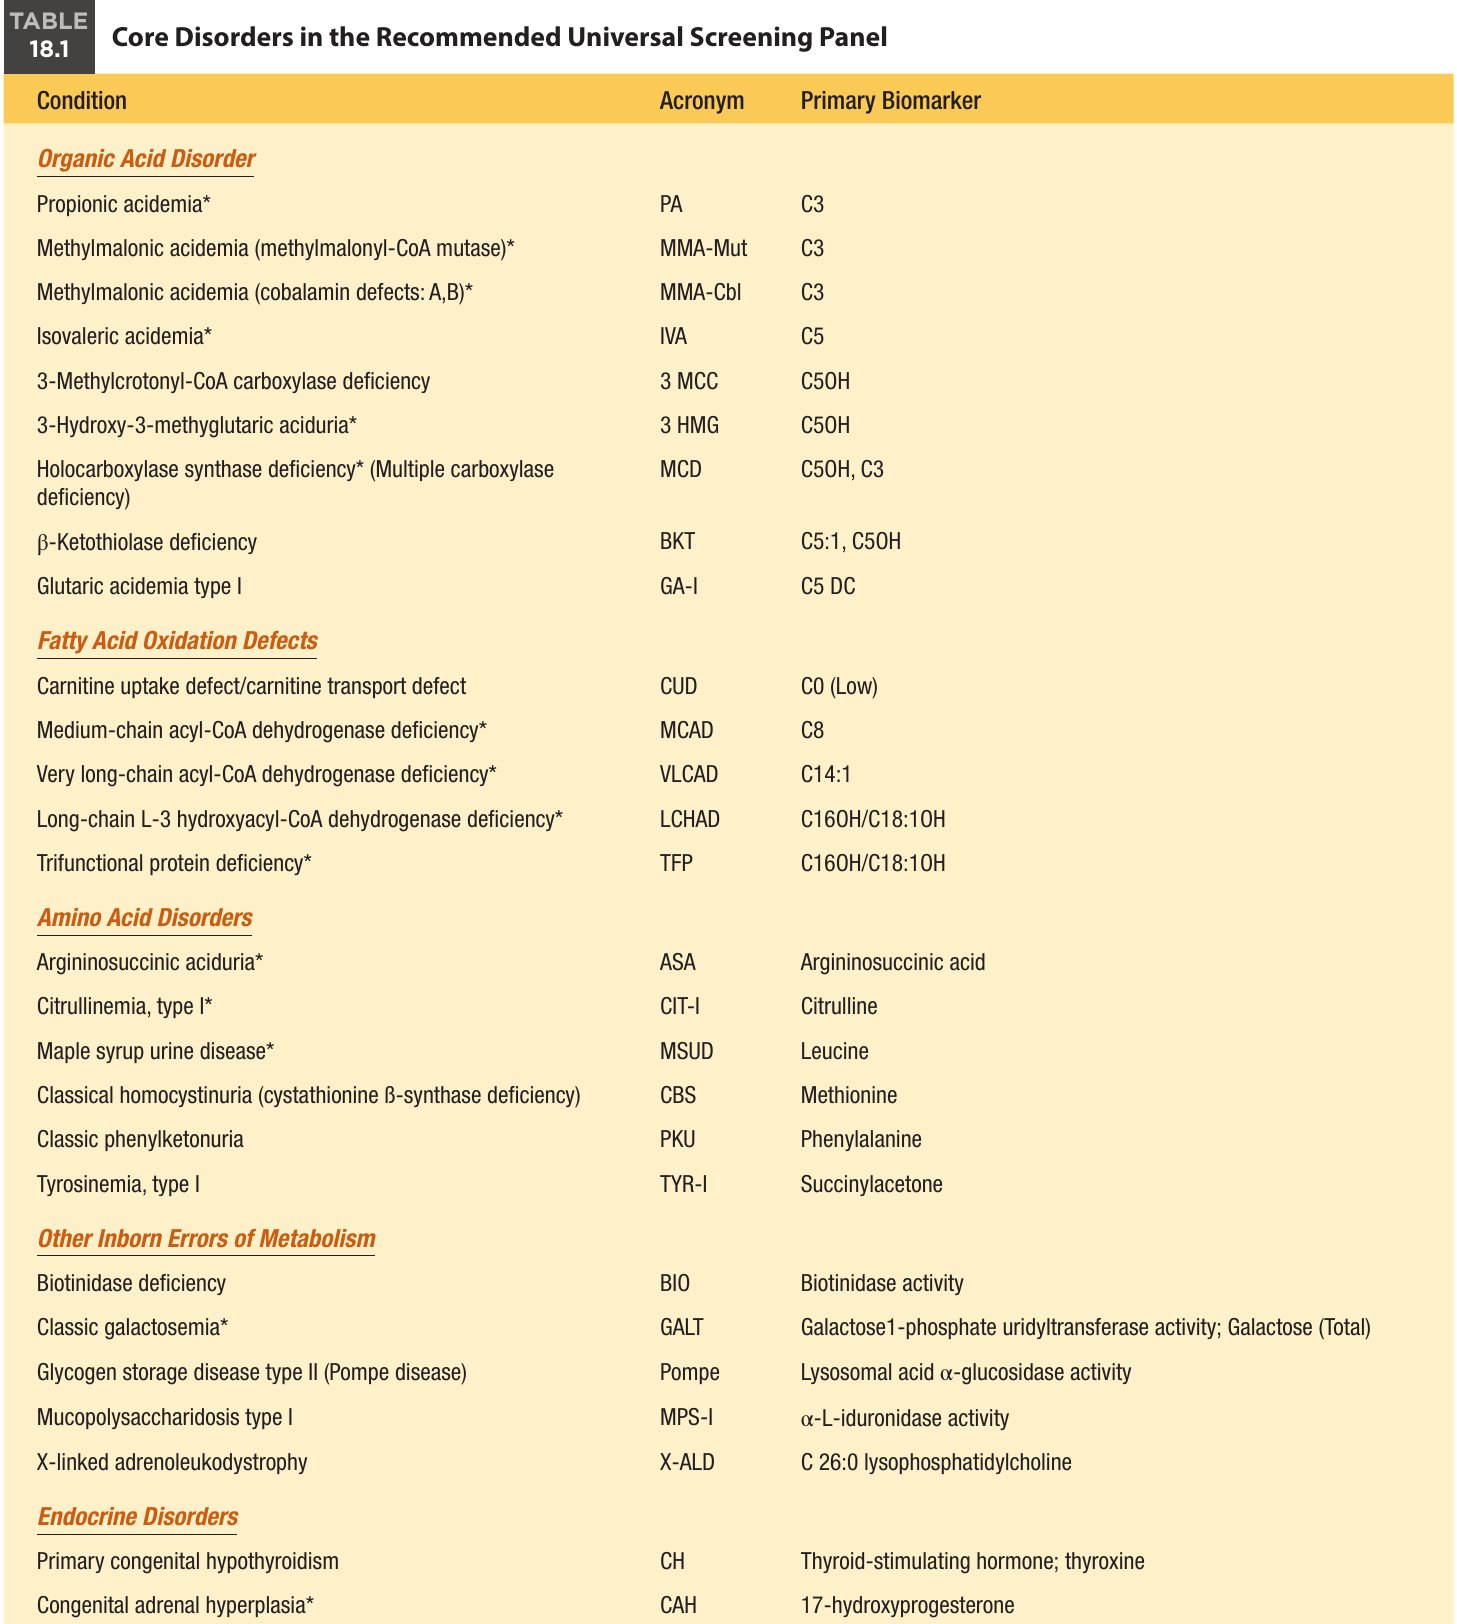
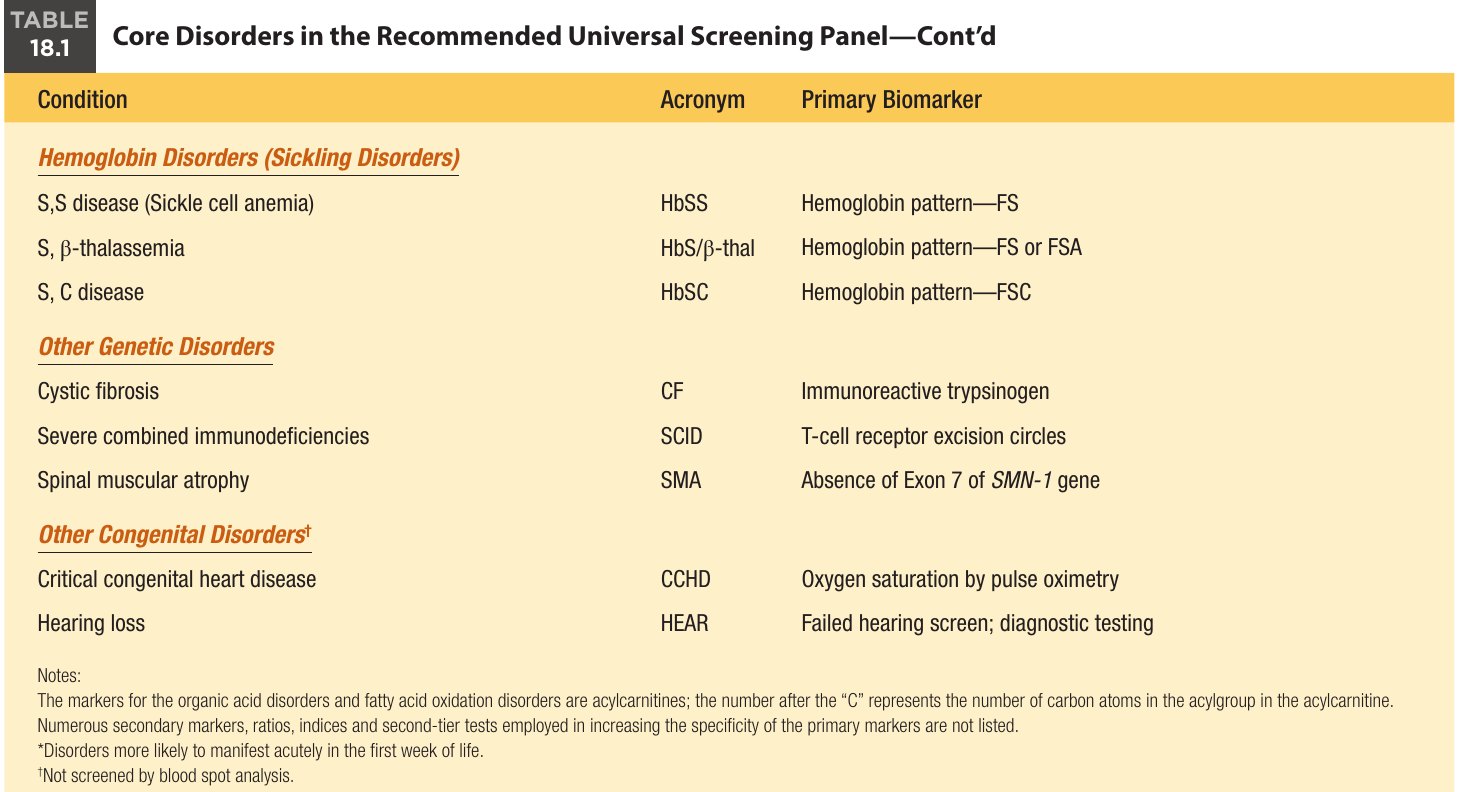
| 類別 | 疾病(主要標記) |
|---|---|
| 有機酸疾病 Organic acid disorder | PA*、MMA-Mut*、MMA-Cbl(A、B)*(C3);IVA*(C5);3 MCC、3 HMG*(C5OH);MCD*(C5OH、C3);BKT(C5:1、C5OH);GA-I(C5 DC) |
| 脂肪酸氧化缺陷 Fatty acid oxidation defects | CUD(C0 低);MCAD*(C8);VLCAD*(C14:1);LCHAD*、TFP*(C16OH/C18:1OH) |
| 胺基酸疾病 Amino acid disorders | ASA*(精胺琥珀酸);CIT-I*(瓜胺酸);MSUD*(白胺酸);CBS(甲硫胺酸);PKU(苯丙胺酸);TYR-I(琥珀醯丙酮) |
| 其他先天代謝異常 Other inborn errors of metabolism | BIO(生物素酶活性);GALT*(GALT 活性;總半乳糖);Pompe(溶酶體酸性 α-葡萄糖苷酶活性);MPS-I(α-L-艾杜糖醛酸酶活性);X-ALD(C26:0 溶血磷脂醯膽鹼) |
| 內分泌疾病 Endocrine disorders | CH(TSH;T4);CAH*(17-羥孕酮) |
| 血紅素疾病(鐮刀化) Hemoglobin disorders | HbSS(FS);HbS/β-thal(FS 或 FSA);HbSC(FSC) |
| 其他遺傳疾病 Other genetic disorders | CF(免疫反應性胰蛋白酶原);SCID(T 細胞受體切除環);SMA(SMN1 exon 7 缺失) |
| 其他先天疾病† Other congenital disorders | CCHD(脈搏血氧儀血氧飽和度);HEAR(聽力篩檢未通過;診斷性檢查) |
- * 表示較可能在出生第一週急性表現;† 表示不以血斑分析篩檢。
- 有機酸與脂肪酸氧化疾病的標記是醯基肉鹼(acylcarnitine);「C」後的數字是醯基的碳原子數。
- 用來提高主要標記特異性的眾多次要標記、比值、指數與第二階檢驗,表中都未列出。
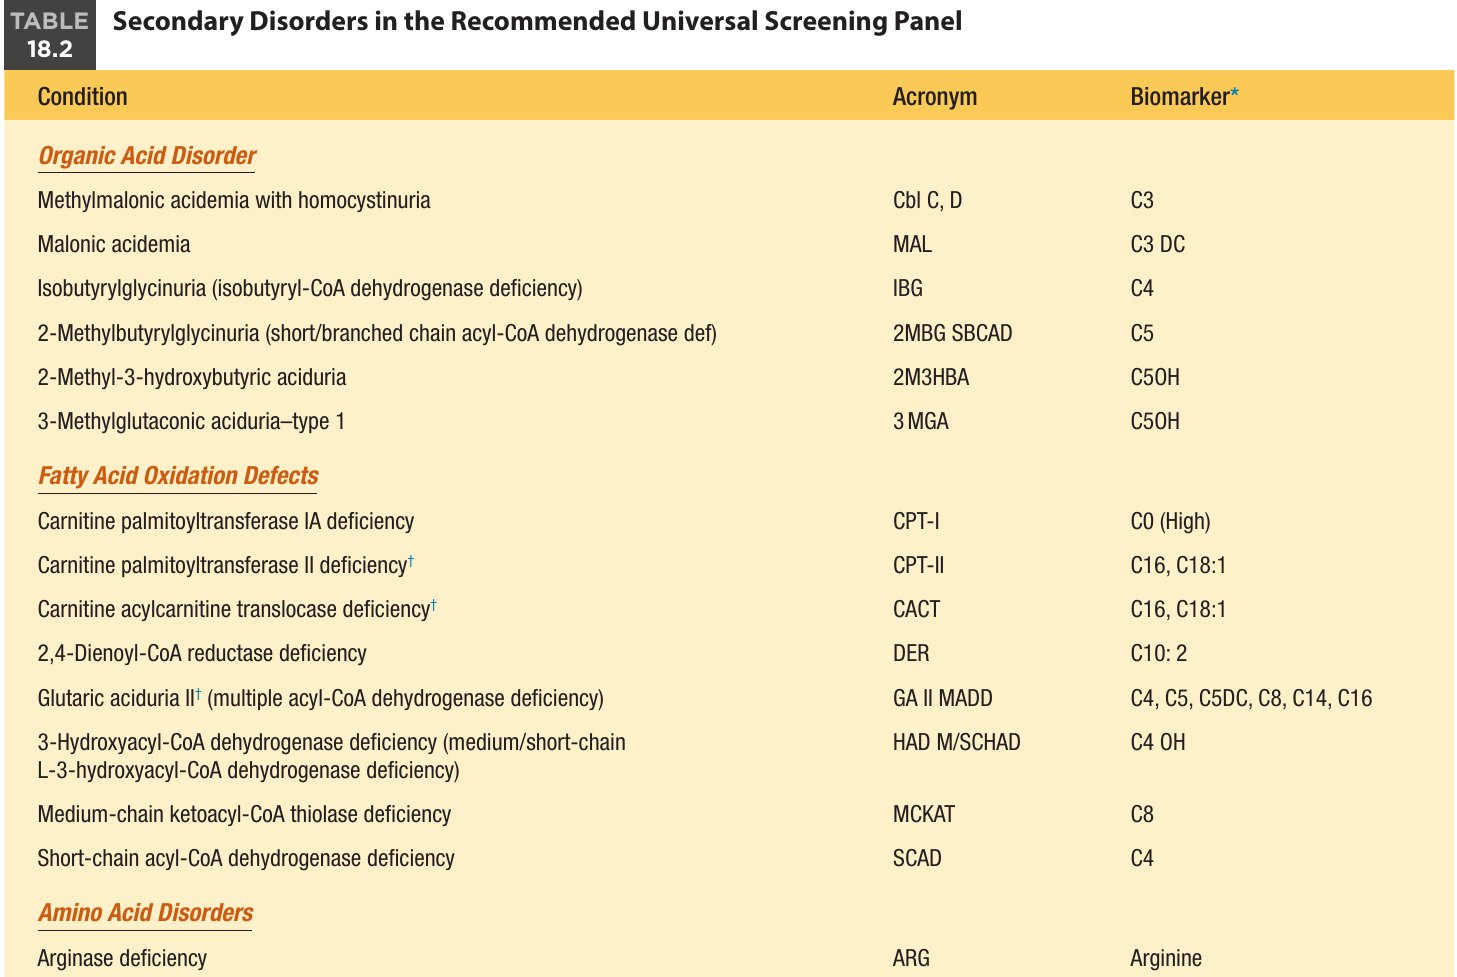
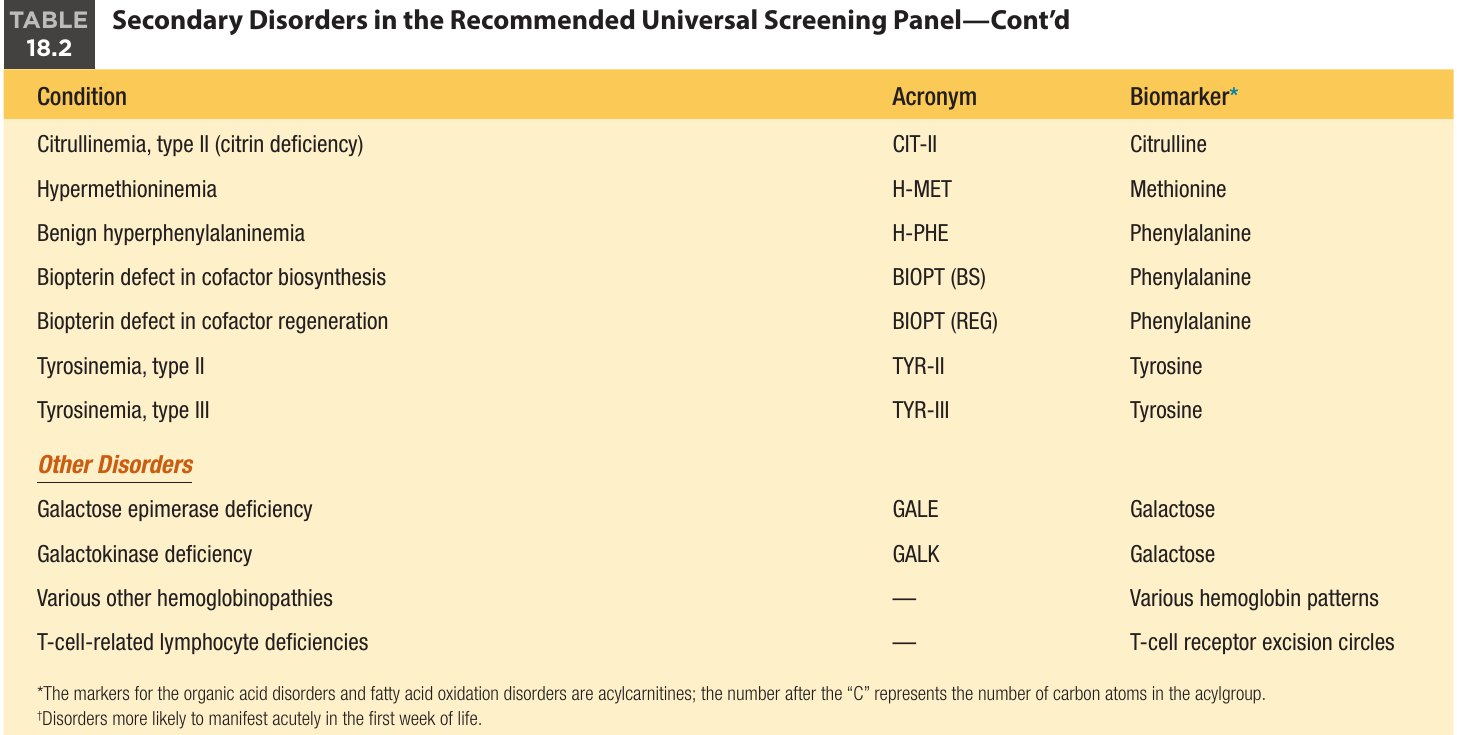
| 類別 | 疾病(標記) |
|---|---|
| 有機酸疾病 | Cbl C, D(C3);MAL(C3 DC);IBG(C4);2MBG SBCAD(C5);2M3HBA、3 MGA(C5OH) |
| 脂肪酸氧化缺陷 | CPT-I(C0 高);CPT-II†、CACT†(C16、C18:1);DER(C10:2);GA II MADD†(C4、C5、C5DC、C8、C14、C16);HAD M/SCHAD(C4 OH);MCKAT(C8);SCAD(C4) |
| 胺基酸疾病 | ARG(精胺酸);CIT-II(瓜胺酸);H-MET(甲硫胺酸);H-PHE、BIOPT (BS)、BIOPT (REG)(苯丙胺酸);TYR-II、TYR-III(酪胺酸) |
| 其他疾病 | GALE、GALK(半乳糖);其他血紅素病(各種血紅素型態);T 細胞相關淋巴球缺乏(T 細胞受體切除環) |
| 縮寫 | 中文病名 | 縮寫 | 中文病名 |
|---|---|---|---|
| PA | 丙酸血症 | MMA-Mut | 甲基丙二酸血症(甲基丙二醯輔酶 A 變位酶型) |
| MMA-Cbl | 甲基丙二酸血症(鈷胺素缺陷 A、B) | IVA | 異戊酸血症 |
| 3 MCC | 3-甲基巴豆醯輔酶 A 羧化酶缺乏症 | 3 HMG | 3-羥基-3-甲基戊二酸尿症 |
| MCD | 全羧化酶合成酶缺乏症(多重羧化酶缺乏) | BKT | β-酮硫解酶缺乏症 |
| GA-I | 戊二酸血症第一型 | CUD | 肉鹼攝取缺陷/肉鹼轉運缺陷 |
| MCAD | 中鏈醯基輔酶 A 去氫酶缺乏症 | VLCAD | 極長鏈醯基輔酶 A 去氫酶缺乏症 |
| LCHAD | 長鏈 L-3 羥基醯基輔酶 A 去氫酶缺乏症 | TFP | 三功能蛋白缺乏症 |
| ASA | 精胺琥珀酸尿症 | CIT-I/CIT-II | 瓜胺酸血症第一型/第二型(citrin 缺乏) |
| CBS | 典型高胱胺酸尿症(胱硫醚 β-合成酶缺乏) | TYR-I/II/III | 酪胺酸血症第一/二/三型 |
| Cbl C, D | 甲基丙二酸血症合併高胱胺酸尿症 | MAL | 丙二酸血症 |
| IBG | 異丁醯甘胺酸尿症(異丁醯輔酶 A 去氫酶缺乏) | 2MBG SBCAD | 2-甲基丁醯甘胺酸尿症(短/支鏈醯基輔酶 A 去氫酶缺乏) |
| 2M3HBA | 2-甲基-3-羥基丁酸尿症 | 3 MGA | 3-甲基戊烯二酸尿症第一型 |
| CPT-I/CPT-II | 肉鹼棕櫚醯轉移酶 IA/II 缺乏症 | CACT | 肉鹼醯基肉鹼轉位酶缺乏症 |
| DER | 2,4-二烯醯輔酶 A 還原酶缺乏症 | GA II MADD | 戊二酸尿症第二型(多重醯基輔酶 A 去氫酶缺乏) |
| HAD M/SCHAD | 3-羥基醯基輔酶 A 去氫酶缺乏症(中/短鏈) | MCKAT | 中鏈酮醯基輔酶 A 硫解酶缺乏症 |
| SCAD | 短鏈醯基輔酶 A 去氫酶缺乏症 | ARG | 精胺酸酶缺乏症 |
| H-MET | 高甲硫胺酸血症 | H-PHE | 良性高苯丙胺酸血症 |
| BIOPT (BS) | 生物蝶呤輔因子合成缺陷 | BIOPT (REG) | 生物蝶呤輔因子再生缺陷 |
| GALE | 半乳糖表異構酶缺乏症 | GALK | 半乳糖激酶缺乏症 |
分子檢驗在 NBS 的角色 Molecular Techniques
- DNA 分析已常用於 NBS。起初僅限第二階(second-tier)檢驗,用來確認第一階異常所懷疑的疾病,例如:
- 免疫反應性胰蛋白酶原(immunoreactive trypsinogen, IRT,CF 的主要標記)升高時,檢測 CFTR 基因已知致病突變。
- 半乳糖-1-磷酸尿苷醯轉移酶(galactose-1-phosphate uridyltransferase, GALT)活性下降時,檢測 GALT 基因突變組合。
- 嚴重複合型免疫缺乏症(severe combined immunodeficiency, SCID)與近年的 SMA 篩檢,把分子分析推進到第一階(first-tier):標記分別是 T 細胞受體切除環(T-cell receptor excision circles, TREC)偏低,以及 SMN1 基因 exon 7 缺失。
- 少數計畫已採用單一基因定序作為第二階檢驗;次世代定序(Next Generation Sequencing, NGS)在 NBS 的角色仍在評估中。
篩檢流程 Screening Procedure
檢體 Specimen
- 目前 RUSP 幾乎所有疾病都以新生兒 DBS 的實驗室分析篩檢。
- 兩個例外直接在新生兒身上做:床邊聽力測試(聽力損失)與脈搏血氧儀(嚴重先天性心臟病,critical congenital heart disease, CCHD)。
採檢步驟 Specimen Collection Procedure
- 血液一般取自腳跟。這個由 Guthrie 與 Susi 提出的簡單方法讓 NBS 變得可行:取血容易,又能以郵寄或快遞便宜地送到中央檢驗單位。
- 早年曾擔心採血會造成感染或大量出血,但實際上沒有嚴重併發症。
- 穿刺部位:腳跟的外側或內側(Fig. 18.1)。
- 滴血方式:血液只滴在濾紙卡的一面,但每個圓圈都要浸透。
- 污染來源:碘、酒精、凡士林、糞便、尿液、奶,或手指油脂等物質,都可能影響結果。
- 環境:熱與濕氣會使酵素失活,造成錯誤結果。
- 乾燥:室溫下風乾至少 3 小時,才放入信封。
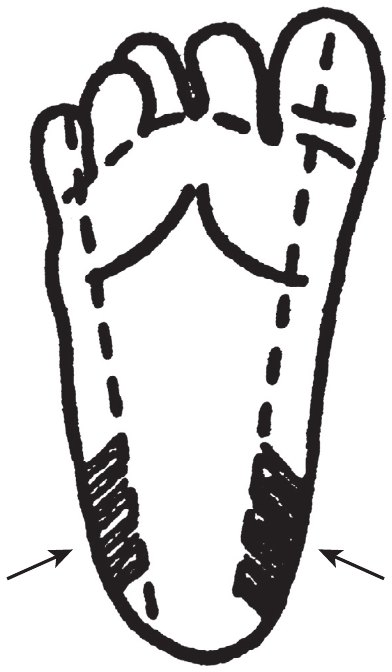
其他採血途徑
- 檢體有時以毛細管、手背靜脈穿刺或中心導管收集,再點到濾紙上。與直接取自腳跟的血相比,分析物濃度幾乎沒有實質差異。
- 中心導管的風險:接受全靜脈營養(total parenteral nutrition, TPN)的嬰兒若由中心導管採血,可能把胺基酸帶入檢體,造成胺基酸假性升高;導管內的肝素(heparin)也可能干擾部分分子分析。
- 整體而言,血液篩檢最好由腳跟直接點到濾紙上。
採檢時機 Timing of the Collection
| 地區 | 採檢時間 |
|---|---|
| 美國 | 多數於出生後 24 到 48 小時 |
| 歐洲、澳洲 | 48 到 72 小時內 |
| 英國 | 新生兒 5 到 8 天大才採檢 |
- 通則:每位新生兒都應在離開嬰兒室前或出生第三天前(以先到者為準)採檢。
- 第一份在出生 24 小時內採集(例如提早出院):應在不晚於 7 天大時採第二份,確保不漏診。
- 每種疾病都有自己的理想篩檢期,也就是最有機會在症狀出現前診斷的時段。因此,適用於多數疾病的採檢時機,不一定適合所有疾病。
- CAH:症狀可在第一週內出現,最佳採檢時間是出生後 24 到 48 小時。
- 代謝疾病與 CH:仍有疑慮,認為過早(常在出生第一天)採檢時,部分新生兒的異常程度還不足以被辨識。
- MS/MS 的敏感度與特異性提高,已大幅增進早期檢體篩檢代謝疾病的可靠性。
- 以促甲狀腺激素(thyroid-stimulating hormone, TSH)作為 CH 主要標記,或在 T4 為主要標記時作為第二階檢驗,同樣使早期篩檢 CH 較可被接受。
特殊情況 Special Circumstances
早產或低出生體重(low birthweight, LBW)、生病及住在新生兒加護病房(NICU)的新生兒,篩檢結果可能不可靠,原因包括新生兒特有生理、治療介入,以及照護重症時注意力集中於危急處置。這一群體單靠一份檢體並不足夠,應再採檢複測。
| 情況 | 建議做法 |
|---|---|
| NICU、早產、LBW、生病 | 有人提出以下連續三次採檢作為適當且有效率的流程: (1) 入住 NICU 時、介入前,不論年齡; (2) 若前次檢體在出生未滿 24 小時採集,則於出生後 24 到 48 小時間再採; (3) 出院時或 28 天大時,以先到者為準。 部分計畫建議持續住在 NICU 者每月篩檢一次,直到出院。 |
| 轉院或轉入 NICU | 不論年齡都應採檢:轉出前採第一份,接收醫院在 4 天大前採第二份。這個雙重採檢政策涵蓋轉送混亂中可能漏採的嬰兒。 |
| 出生 24 小時內輸血 | 理想上輸血前採一份,輸血後 2 天再採第二份。 |
| 輸血前未採檢 | 於最後一次輸血後 2 個月採檢,此時大部分捐血者紅血球已被取代,紅血球內分析物的檢測才可靠。 |
篩檢檢驗 Screening Tests
- NBS 通常在集中的州、省或區域實驗室進行。區域型計畫中,檢體可先送州計畫再轉到區域州立或私人實驗室,也可直接寄到區域實驗室。無論哪種方式,各州計畫都是該州的資料與追蹤中心。
- 檢驗從篩檢檢體打下小圓片開始(每片通常直徑 3 mm),再以不同方法分析各標記。
| 方法 | 對象與重點 |
|---|---|
| MS/MS | 同時測定胺基酸(amino acids, AA)與醯基肉鹼(acylcarnitines, AC),涵蓋很大比例的代謝疾病;個別分析物的測量準確度優於早期用於胺基酸的細菌分析或螢光法。 |
| 免疫分析(螢光免疫分析、酵素連結免疫吸附分析) | 內分泌疾病(CH、CAH)、感染性疾病(如先天性弓形蟲症)、CF。 |
| 血紅素分析 | 由濾紙洗脫血液,以高效液相層析(high-performance liquid chromatography, HPLC)、毛細管電泳(capillary electrophoresis, CE)或等電聚焦(isoelectric focusing, IEF)辨識與鐮刀型血紅素病相關的異常血紅素變異型(Hb)。 |
| 酵素分析 | 常用於半乳糖血症;生物素酶缺乏症與溶酶體儲積症(lysosomal storage disorders, LSD)則一律使用。 |
| 定量聚合酶連鎖反應(qPCR) | 定量 TREC 以辨識 SCID,TREC 是新生成、抗原未接觸之胸腺輸出 T 細胞的標記。另一種 qPCR 分析辨識 SMN1 exon 7 同型合子缺失,預期見於 95% 的 SMA 患者。 |
| 多工平台 | DNA 微陣列、微球分析等平台可將多項分子與免疫分析多工化,供高通量篩檢使用。 |
| NGS | 高通量大規模平行定序大幅降低定序成本與時間,可定序全外顯子及基因完整編碼區。少數實驗室已作為第二階檢驗提供補充基因型資訊;未來有望成為第一階檢驗,篩檢目前無可辨識生物標記的遺傳疾病。 |
- TREC 分析是第一個以 DNA 為主要分析物的 NBS 檢驗。在 SCID 篩檢實施前,分子分析僅用於標記超出範圍後的第二階檢驗,例如 CF 的標靶突變。
第二階檢驗 Secondary Tests
- NBS 異常不等於診斷:異常可能是暫時性的,也可能是人為誤差。
- 發現異常時,先以原檢體重測異常的主要分析物;篩檢實驗室也可再做生化或分子的次要檢驗,以佐證並提高特異性。
- 主要分析物、第二階檢驗乃至判讀演算法,各計畫都不相同。
各疾病的例子
- CH:許多計畫以 TSH 為主要分析,TSH 偏高時再測 T4 以提高特異性;也有計畫先測 T4,低 T4 檢體再測 TSH,TSH 升高即提示 CH。
- 半乳糖血症:有些實驗室在半乳糖升高時加做 GALT 活性;另一些則在 GALT 活性下降時加測半乳糖。
- CF:IRT 超出範圍可觸發第二階分子檢測,找 CFTR 致病突變。觸發的 IRT 濃度、突變選擇與偵測方法、組合中的突變數差異很大:有的只測最常見突變 F508del,有的超過 400 種。
- 因此敏感度與特異性因地而異,但採兩階 IRT-DNA 的計畫最多可找出 99% 的 CF 患者,陽性預測值(positive predictive value, PPV)介於 1/9.5 到 1/25。
- 其他分子第二階檢驗:半乳糖血症的 GALT 突變組合,以及 X-ALD 與 LSD 的相關基因定序,應用仍隨 DNA 技術進步而擴大。
第二階檢驗的目的與界線
- 最終判讀依據主要分析,以及可取得的第二階結果。
- 第二階檢驗的用途有二:減少回報的陽性數,或提供補充資訊、依疾病機率分類結果。
- 篩檢本身不是診斷;異常結果必須有確認性檢查支持。確認檢查需要額外檢體,由臨床實驗室或有時由篩檢實驗室執行。
異常結果的醫師聯繫 Physician Contact for Abnormal Results
Table 18.3 與 18.4 依主要分析物整理異常篩檢結果的疾病與其他原因。例如:T4 低加 TSH 高表示 CH;17-羥孕酮(17-hydroxyprogesterone, 17-OHP)明顯升高表示可能為 CAH;某一醯基肉鹼升高可能表示有機酸或脂肪酸氧化疾病。
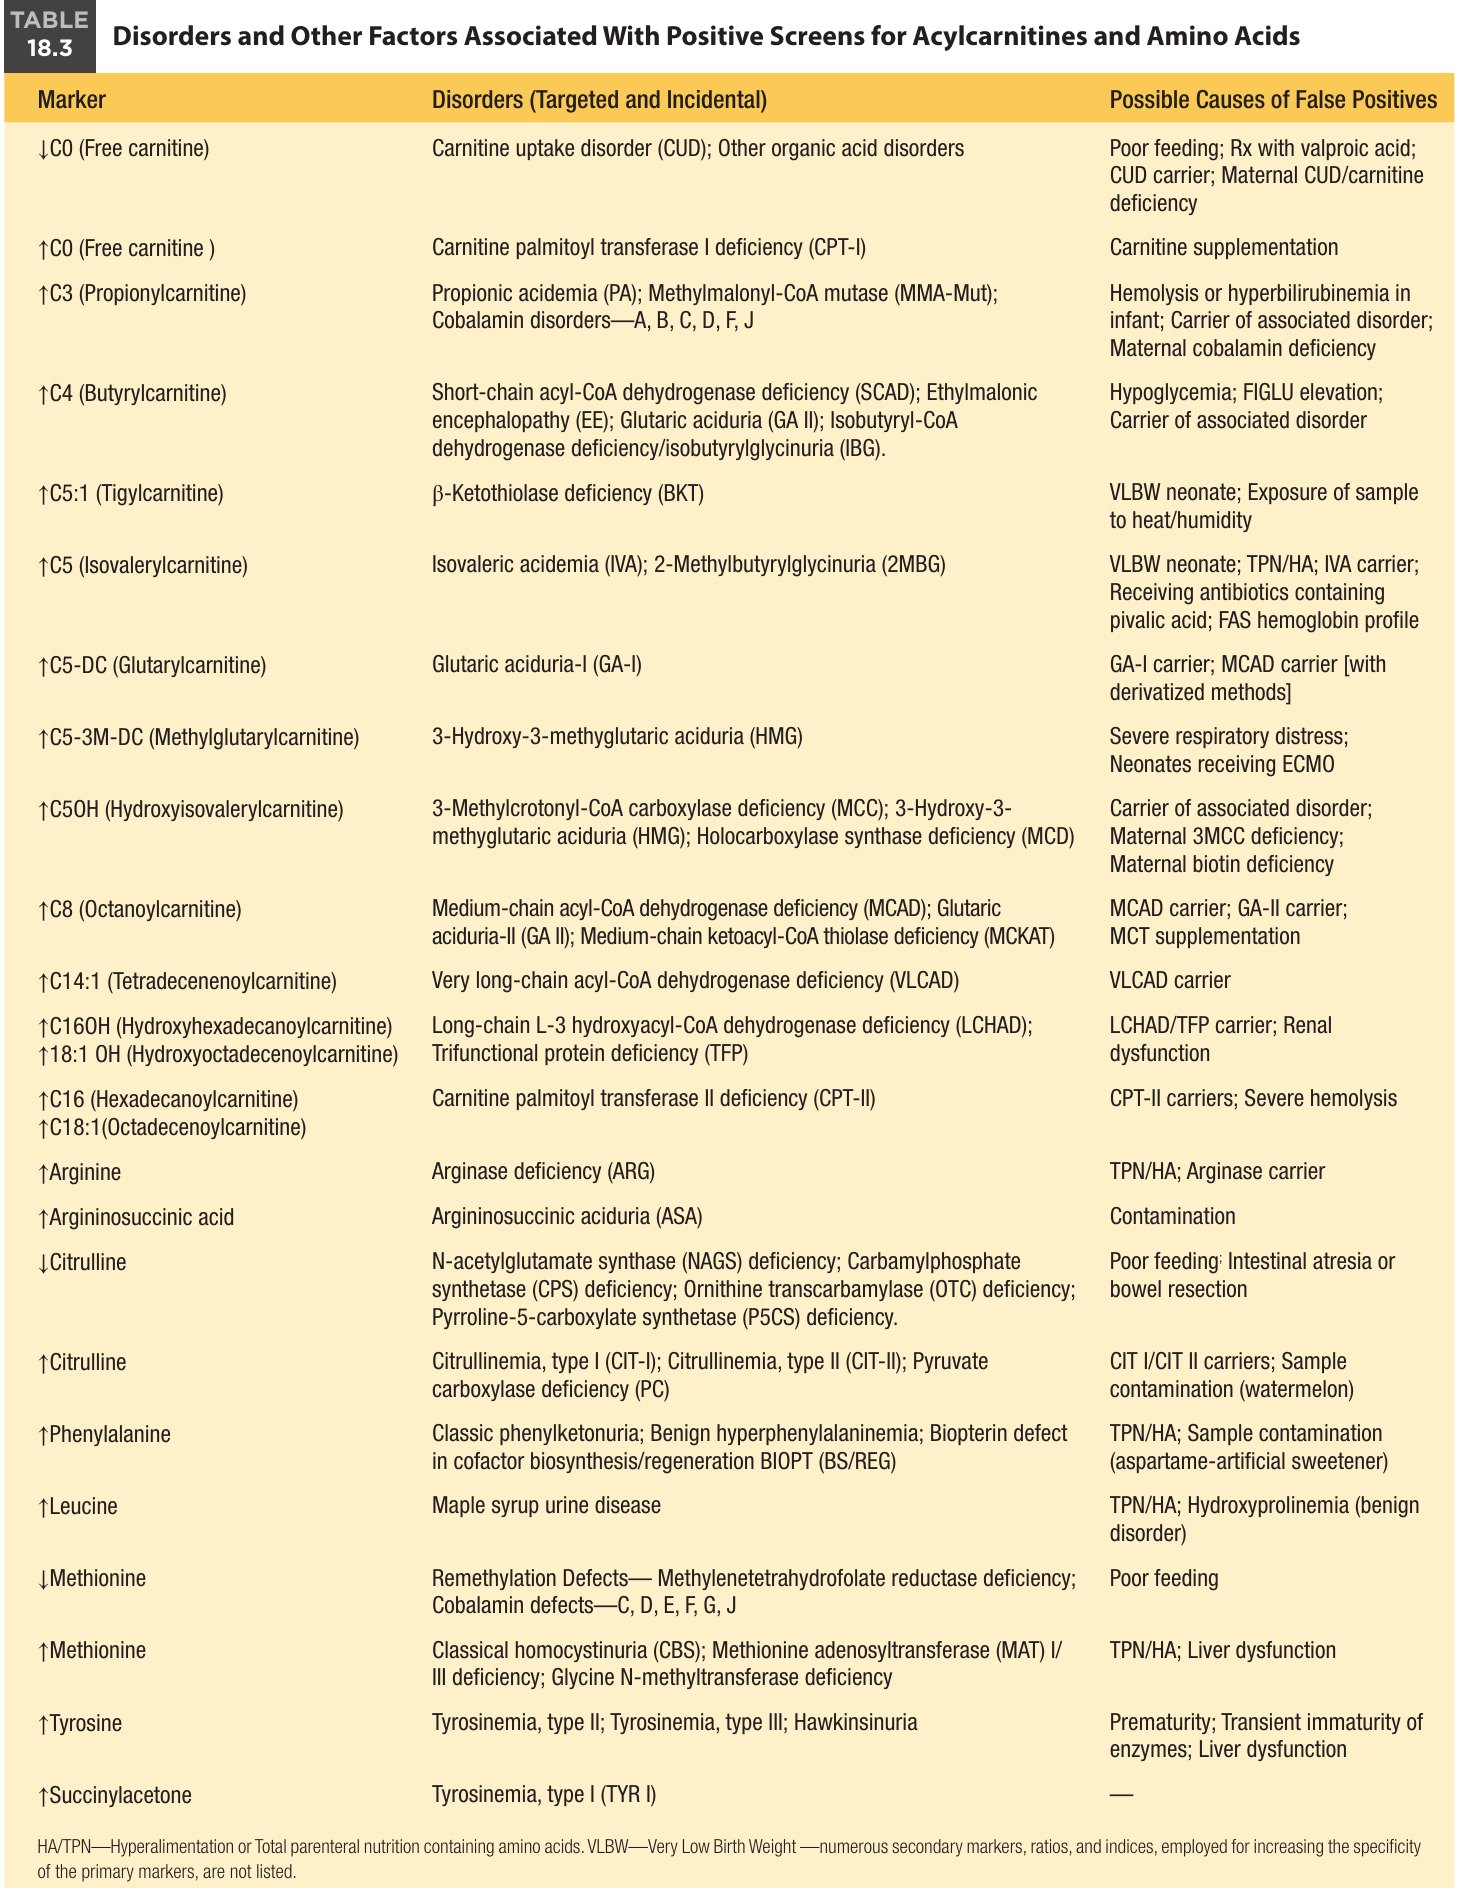
| 標記 | 相關疾病(標的與偶然發現) | 可能的偽陽性原因 |
|---|---|---|
| ↓C0(游離肉鹼) | 肉鹼攝取疾病(CUD);其他有機酸疾病 | 餵食不良;valproic acid 治療;CUD 帶因者;母體 CUD/肉鹼缺乏 |
| ↑C0(游離肉鹼) | CPT-I 缺乏 | 肉鹼補充 |
| ↑C3 | 丙酸血症;甲基丙二醯輔酶 A 變位酶缺陷;鈷胺素疾病 A、B、C、D、F、J | 嬰兒溶血或高膽紅素血症;相關疾病帶因者;母體鈷胺素缺乏 |
| ↑C4 | SCAD;乙基丙二酸腦病變(EE);GA II;IBG | 低血糖;FIGLU 升高;相關疾病帶因者 |
| ↑C5:1 | BKT | VLBW 新生兒;檢體受熱/濕 |
| ↑C5 | IVA;2MBG | VLBW 新生兒;TPN/HA;IVA 帶因者;含 pivalic acid 抗生素;FAS 血紅素型態 |
| ↑C5-DC | GA-I | GA-I 帶因者;MCAD 帶因者(衍生化方法) |
| ↑C5-3M-DC | HMG | 嚴重呼吸窘迫;接受 ECMO 的新生兒 |
| ↑C5OH | MCC;HMG;MCD | 相關疾病帶因者;母體 3MCC 缺乏;母體生物素缺乏 |
| ↑C8 | MCAD;GA II;MCKAT | MCAD、GA-II 帶因者;MCT 補充 |
| ↑C14:1 | VLCAD | VLCAD 帶因者 |
| ↑C16OH、↑18:1 OH | LCHAD;TFP | LCHAD/TFP 帶因者;腎功能不全 |
| ↑C16、↑C18:1 | CPT-II | CPT-II 帶因者;嚴重溶血 |
| ↑精胺酸 | 精胺酸酶缺乏症 | TPN/HA;精胺酸酶帶因者 |
| ↑精胺琥珀酸 | 精胺琥珀酸尿症 | 污染 |
| ↓瓜胺酸 | NAGS、CPS、OTC、P5CS 缺乏 | 餵食不良;腸閉鎖或腸切除 |
| ↑瓜胺酸 | CIT-I;CIT-II;丙酮酸羧化酶缺乏 | CIT I/CIT II 帶因者;西瓜污染檢體 |
| ↑苯丙胺酸 | 典型 PKU;良性高苯丙胺酸血症;生物蝶呤合成/再生缺陷 | TPN/HA;阿斯巴甜污染檢體 |
| ↑白胺酸 | MSUD | TPN/HA;羥脯胺酸血症(良性) |
| ↓甲硫胺酸 | 再甲基化缺陷:甲基四氫葉酸還原酶缺乏;鈷胺素缺陷 C、D、E、F、G、J | 餵食不良 |
| ↑甲硫胺酸 | CBS;甲硫胺酸腺苷轉移酶 I/III 缺乏;甘胺酸 N-甲基轉移酶缺乏 | TPN/HA;肝功能不全 |
| ↑酪胺酸 | 酪胺酸血症第二、三型;Hawkinsinuria | 早產;酵素暫時不成熟;肝功能不全 |
| ↑琥珀醯丙酮 | 酪胺酸血症第一型 | 未列 |
表註:HA/TPN 指含胺基酸的高營養輸液或全靜脈營養;VLBW 指極低出生體重。提高主要標記特異性的眾多次要標記、比值與指數未列於表中。
| 原因類別 | 影響的標記(↑↓) |
|---|---|
| TPN/高營養輸液(含胺基酸) | ↑C5、↑精胺酸、↑苯丙胺酸、↑白胺酸、↑甲硫胺酸 |
| 餵食不良 | ↓C0、↓瓜胺酸、↓甲硫胺酸 |
| 帶因者 | ↓C0(CUD);↑C3、↑C4、↑C5OH(相關疾病);↑C5(IVA);↑C5-DC(GA-I;衍生化方法下亦含 MCAD 帶因者);↑C8(MCAD、GA-II);↑C14:1(VLCAD);↑C16OH/↑18:1 OH(LCHAD/TFP);↑C16/↑C18:1(CPT-II);↑精胺酸(精胺酸酶);↑瓜胺酸(CIT I/CIT II) |
| 母體因素 | ↓C0(母體 CUD/肉鹼缺乏);↑C3(母體鈷胺素缺乏);↑C5OH(母體 3MCC 缺乏、母體生物素缺乏) |
| 藥物與補充品 | ↓C0(valproic acid);↑C0(肉鹼補充);↑C5(含 pivalic acid 的抗生素);↑C8(MCT 補充) |
| 極低出生體重(VLBW) | ↑C5:1、↑C5 |
| 溶血或高膽紅素 | ↑C3(溶血或高膽紅素血症);↑C16/↑C18:1(嚴重溶血) |
| 重症與器官功能 | ↑C4(低血糖);↑C5-3M-DC(嚴重呼吸窘迫、接受 ECMO);↑C16OH/↑18:1 OH(腎功能不全);↑甲硫胺酸、↑酪胺酸(肝功能不全);↓瓜胺酸(腸閉鎖或腸切除) |
| 檢體問題 | ↑C5:1(檢體受熱/濕);↑精胺琥珀酸(污染);↑瓜胺酸(西瓜污染);↑苯丙胺酸(阿斯巴甜污染) |
| 其他 | ↑C4(FIGLU 升高);↑C5(FAS 血紅素型態);↑白胺酸(良性的羥脯胺酸血症);↑酪胺酸(早產、酵素暫時不成熟) |
Table 18.3 中 ↑琥珀醯丙酮沒有列出偽陽性原因。另須留意同一標記常對應多種疾病,例如 ↓瓜胺酸對應 NAGS、CPS、OTC、P5CS 缺乏;↑瓜胺酸對應 CIT-I、CIT-II 與丙酮酸羧化酶缺乏(PC);↓甲硫胺酸對應再甲基化缺陷(甲基四氫葉酸還原酶缺乏、鈷胺素缺陷 C、D、E、F、G、J)。
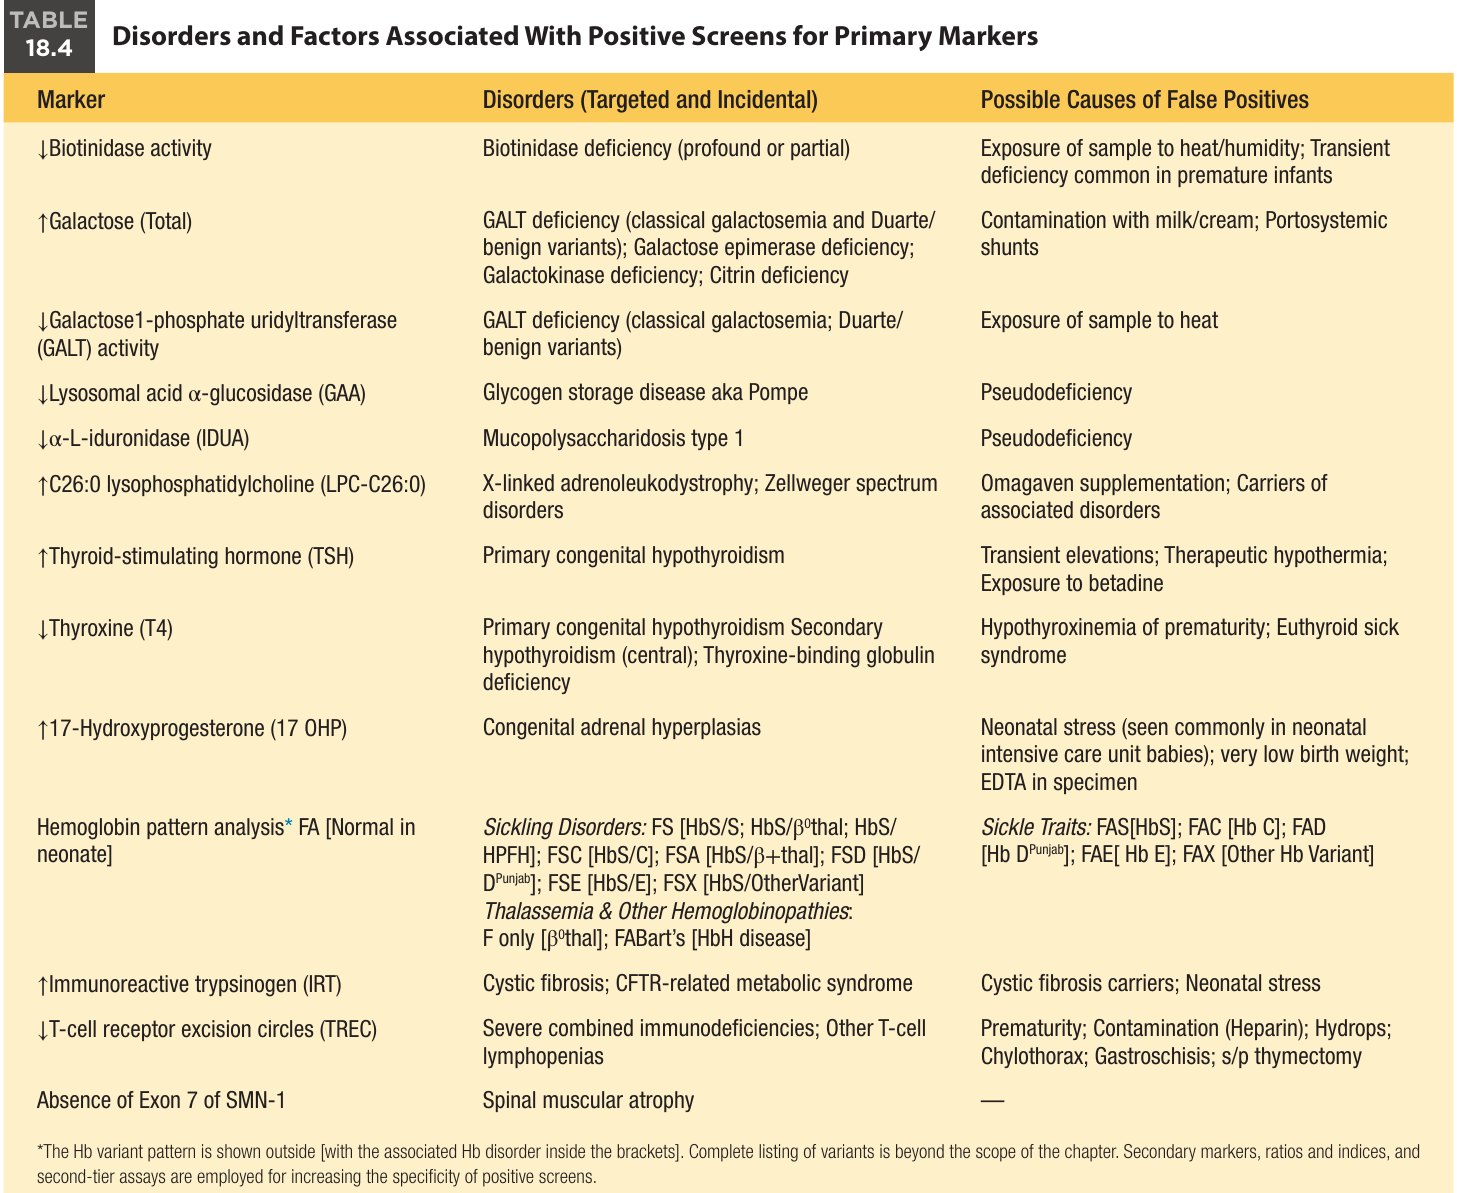
| 標記 | 相關疾病 | 可能的偽陽性原因 |
|---|---|---|
| ↓生物素酶活性 | 生物素酶缺乏症(完全或部分) | 檢體受熱/濕;早產兒常見暫時性缺乏 |
| ↑總半乳糖 | GALT 缺乏(典型及 Duarte/良性變異)、表異構酶缺乏、半乳糖激酶缺乏、citrin 缺乏 | 奶或奶油污染;門體分流 |
| ↓GALT 活性 | GALT 缺乏(典型;Duarte/良性變異) | 檢體受熱 |
| ↓GAA | Pompe 病 | 假性缺乏 |
| ↓IDUA | MPS-I | 假性缺乏 |
| ↑C26:0 LPC | X-ALD、Zellweger 光譜疾病 | Omagaven 補充;相關疾病帶因者 |
| ↑TSH | 原發性 CH | 暫時性升高;治療性低溫;接觸 betadine |
| ↓T4 | 原發性 CH、次發性(中樞性)甲狀腺低能症、甲狀腺素結合球蛋白缺乏 | 早產兒低甲狀腺素血症;euthyroid sick syndrome |
| ↑17-OHP | 先天性腎上腺增生症 | 新生兒壓力(NICU 嬰兒常見);極低出生體重;檢體含 EDTA |
| ↑IRT | CF、CFTR 相關代謝症候群 | CF 帶因者;新生兒壓力 |
| ↓TREC | SCID、其他 T 細胞淋巴球減少 | 早產;肝素污染;水腫;乳糜胸;腹裂;胸腺切除術後 |
| SMN1 exon 7 缺失 | SMA | 未列 |
血紅素型態判讀(方括號內為疾病)
- 新生兒正常:FA。
- 鐮刀化疾病:FS [HbS/S;HbS/β⁰thal;HbS/HPFH];FSC [HbS/C];FSA [HbS/β⁺thal];FSD [HbS/DPunjab];FSE [HbS/E];FSX [HbS/其他變異]。
- 地中海型貧血與其他血紅素病:僅 F [β⁰thal];FABart's [HbH 病]。
- 鐮刀特質類:FAS [HbS];FAC [Hb C];FAD [Hb DPunjab];FAE [Hb E];FAX [其他 Hb 變異]。
收到異常報告後的處理
- 任何篩檢異常的嬰兒,都應由主要照護者盡快評估,以利後續確診與處置。
- 許多疾病極罕見,第一線醫師可能缺乏足夠資訊。美國醫學遺傳學暨基因體學會(American College of Medical Genetics and Genomics)網站提供 ACTion(ACT)Sheets and Algorithms:一到兩頁的說明,涵蓋可能疾病、建議追蹤行動及確認性檢查。篩檢報告常也附類似說明。
依可能性分級回應
- 凡標記越過閾值都算篩檢陽性,但患病可能性並不相同。多數僅輕度異常者較不可能患病;濃度超過閾值數倍者可能性較高。
- 對所有陽性都用同一套急迫程度與檢查,可能造成不必要的父母焦慮與醫療費用;依異常的潛在意義量身調整建議,兩者都可降低。
- 部分計畫將陽性結果再分級,並提供分類化事實說明單給主要照護者,內容包括:相關疾病、估計患病可能性、可能疾病的臨床表現、造成偽陽性的因素、後續處置建議。
- 建議範圍可從立即住院,到幾天後再採一份 DBS 重驗。其他計畫做法不同,但目標都是讓主要照護者有足夠資訊,向家屬說明結果的脈絡。
依臨床狀況分流
- 嬰兒生病,或可能疾病屬於出生頭幾天急性表現者(Table 18.1、18.2 已標示),且篩檢計畫未提供個別指引:應聯繫專科醫師,嬰兒可能需住院,立即展開評估與治療。
- 初步評估臨床良好,且疑似疾病不需立即處理:可再採第二份 DBS 送篩檢實驗室重驗,或以較不緊急的方式做確認檢查。
- 許多情況下,只有第二份檢體也提示疾病時才需確認檢查或轉介。但追蹤方式不一:有些情況下,特定確認檢查才是陽性篩檢的適當第一步,懷疑程度較低者則時程可放寬。
篩檢正常或尚未回報,但嬰兒有症狀
- 嬰兒的症狀提示 NBS 組合內疾病時,即使報告正常或尚未報告,醫師都應聯繫篩檢實驗室。
- 實驗室可查核結果;若檢驗已完成且檢體仍保存,可能會取回重驗。
- 醫師應再向實驗室查詢複驗結果,並盡快告知家屬;第二次結果正常時,可縮短家屬焦慮的時間。
從採檢到確診的流程整理
- 採檢依時機規定由腳跟採血點到濾紙卡,室溫風乾至少 3 小時,避免污染、受熱與潮濕,再寄送到中央或區域實驗室。特殊族群依前述規定連續採檢。
- 第一階分析打下小圓片,以 MS/MS、免疫分析、血紅素分析、酵素分析或 qPCR 測各標記,與實驗室自訂閾值比較。
- 重測與第二階異常時以原檢體重測主要分析物,並視計畫加做生化或分子第二階檢驗,用來減少陽性數或依機率分類。
- 通知結果回報主要照護者,可能附 ACT Sheets 類說明或分級事實說明單;由主要照護者盡快評估嬰兒。
- 分流生病或疑似第一週急性疾病者聯繫專科並可能住院;臨床良好且不急者重採 DBS 或安排較不緊急的確認檢查;高機率者直接轉介專科中心。
- 確認以額外檢體做確認性檢查,由臨床實驗室或有時由篩檢實驗室執行。確診後立即開始治療,以預防不可逆併發症。
篩檢的疾病 Disorders Screened
總則 Overview
- RUSP 疾病及常用主要標記列於 Table 18.1、18.2。各州 NBS 組合包含大多數 RUSP 疾病,但新疾病的實施可能比建議晚幾年;有些州還篩檢額外疾病。
- 本章只談與 NBS 相關的要點,疾病本身及罕見變異請見本書其他章節。
- 高機率陽性者應直接轉介專科中心,做確認檢查並及時考慮治療。
- 高機率陽性且可能在第一週急性表現的疾病,需立即行動,可包括急診評估及收住具相關專科服務之醫學中心的 NICU。這些猛爆型疾病已標示於 Table 18.1、18.2。
| 類別 | 疾病 |
|---|---|
| 有機酸疾病 | 丙酸血症、甲基丙二酸血症(變位酶型、鈷胺素 A、B)、異戊酸血症、3-羥基-3-甲基戊二酸尿症、全羧化酶合成酶缺乏症 |
| 脂肪酸氧化缺陷 | MCAD、VLCAD、LCHAD、三功能蛋白缺乏症;次要疾病中的 CPT-II、CACT、GA II |
| 胺基酸疾病 | 精胺琥珀酸尿症、瓜胺酸血症第一型、楓糖尿症 |
| 其他 | 典型半乳糖血症、先天性腎上腺增生症 |
| 情境 | 原文建議的行動 |
|---|---|
| MSUD 高機率陽性 | 需立即行動,因可在第一週急性表現 |
| UCD 高機率陽性 | 立即諮詢代謝專科,或轉到代謝中心急診;新生兒重度高血氨是醫療急症 |
| FAOD 高機率 AC 圖譜 | 不論後續檢體或突變結果,都轉介做診斷檢查 |
| 篩檢提示 OA | 立即諮詢代謝專科 |
| 半乳糖升高合併 GALT 活性下降,或測不到 GALT 活性 | 立即到代謝中心就診,停止哺乳或含乳糖配方,需要時給含葡萄糖靜脈輸液 |
| 初步評估時嬰兒生病,且無個別指引 | 聯繫專科醫師,可能需住院並立即展開評估與治療 |
代謝疾病:以胺基酸或醯基肉鹼為主要標記 Metabolic Disorders—Amino Acid or Acylcarnitine as Primary Marker
分析通則
- NBS 可偵測的胺基酸疾病、尿素循環障礙(urea cycle disorders, UCD)、有機酸疾病(organic acid disorders, OA)與脂肪酸氧化疾病(fatty acid oxidation disorders, FAOD),各有特徵性 AA 或 AC 作為主要標記,以 MS/MS 同時分析;各實驗室的前處理或內標準可能不同。
- 同時分析的優勢:可看生化圖譜,不只看單一主要分析物。圖譜以比值、指數、分數量化,有助於區分真陽性與偽陽性,並在同一分析物對應多種疾病時判斷最可能者。
- 例:C3(propionylcarnitine)是丙酸血症(propionic acidemia, PA)、甲基丙二酸血症(methylmalonic acidemia, MMA)及鈷胺素缺陷 C、D(Cbl C, D)的主要標記。C3 陽性時可同時看甲硫胺酸(高胱胺酸尿症的主要標記):若偏低,最可能是 Cbl C, D。
- 質荷比限制:MS/MS 定量的訊號,是所有與標的同質荷比(m/z)離子的總和。例如 C4 同時代表 butyrylcarnitine 與 isobutyrylcarnitine。因此非主要標的的疾病也會在過程中被找到。
- 醯基肉鹼的寫法:「C」加數字,數字是肉鹼酯中醯基的碳原子數。
胺基酸疾病 Amino Acid Disorders
- 機轉:胺基酸分解路徑的酵素缺陷,使阻斷點上游的特定胺基酸累積;篩檢即偵測 DBS 中升高的胺基酸。
- 臨床表現來源:累積的胺基酸或替代路徑代謝物的毒性、正常路徑產物不足,或兩者兼有。
- PKU 是最知名的胺基酸疾病,也是新生兒篩檢的典範。PKU、MSUD 與高胱胺酸尿症是 MS/MS 擴展前就已篩檢的代謝疾病;UCD 等其他疾病則要到 MS/MS 出現後才能篩檢。
苯酮尿症(PKU)
- 主要篩檢特徵是苯丙胺酸升高。以 MS/MS 篩檢,最早在出生後第一天就能可靠辨識。
- 苯丙胺酸升高不一定是 PKU:偶爾為輔因子缺乏(pterin)疾病;肝病(如伴隨半乳糖血症、第一型酪胺酸血症或 citrin 缺乏)也會升高。
楓糖尿症(MSUD)
- 主要指標為白胺酸(leucine)升高。
- 典型 MSUD 不太可能漏掉,但較輕變異可能漏掉:出生頭幾天採檢時白胺酸升幅可能低於閾值。
- 間歇型 MSUD 在新生兒期血中白胺酸正常,要到嬰兒後期或兒童期,由發燒疾病或手術誘發急性代謝發作時才升高。
- 良性疾病羥脯胺酸血症(hydroxyprolinemia)的羥脯胺酸升高,在 NBS 可能被誤認為白胺酸;第二階羥脯胺酸分析或血漿定量胺基酸分析可區分。
- 部分計畫加做第二階別白胺酸(alloisoleucine)分析以提高特異性,這是 MSUD 特徵性(pathognomonic)的白胺酸鏡像異構物。
- MSUD 可在第一週急性表現,高機率陽性都需立即行動。
高胱胺酸尿症(homocystinuria)
- 特徵代謝物高半胱胺酸(homocysteine, Hcy)在血漿中大多以 S-連結形式存在(與蛋白結合或成雙硫化物)。準確測量需先去蛋白與還原,無法與其他 AA、AC 在高通量 MS/MS 中同時分析。
- 因此胱硫醚 β-合成酶缺乏(cystathionine β-synthase deficiency, CBS)造成的典型高胱胺酸尿症,NBS 是靠甲硫胺酸升高來辨識。若甲硫胺酸升幅不足以回報,就會漏診。
- 調低閾值也無法完全消除偽陰性,主要是維生素 B6(pyridoxine)反應型。
- 部分計畫以第二階分析測 Hcy、甲基丙二酸與 2-甲基檸檬酸,提高甲硫胺酸篩檢的特異性。這種兩階策略可大幅減少偽陽性,但可能漏掉篩檢當時甲硫胺酸升高而 Hcy 未如預期升高的 CBS。
- 即使以 Hcy 為主要標記,pyridoxine 反應型 CBS 能否被辨識仍有爭議。
- 甲硫胺酸明顯升高的其他原因:單純高甲硫胺酸血症(甲硫胺酸 S-腺苷轉移酶 I/III 缺乏)、S-腺苷高半胱胺酸水解酶缺乏、伴肝病的甘胺酸 N-甲基轉移酶缺乏,以及非代謝性肝病。
- 第一型酪胺酸血症或非特異性肝病造成的高甲硫胺酸血症,通常同時有酪胺酸升高。
- 近來有計畫開始回報甲硫胺酸下降,以找出再甲基化缺陷造成的高胱胺酸尿症:甲基四氫葉酸還原酶缺乏,以及鈷胺素缺陷 C、D、E、F、G、J。
酪胺酸血症(tyrosinemia)
- 第一型(TYR-I):以 MS/MS 測到琥珀醯丙酮(succinylacetone)升高。本病由酪胺酸分解路徑末端酵素 fumarylacetoacetate hydrolase 缺乏引起;值得注意的是,時機恰當的 NBS 檢體中酪胺酸通常不升高,高酪胺酸多在新生兒期較晚或肝功能異常明顯後才出現。
- 第二、三型:路徑起始酵素 tyrosine aminotransferase 與 4-hydroxyphenylpyruvate dioxygenase 分別缺乏,NBS 見酪胺酸升高。
- Hawkinsinuria:由編碼 4-hydroxyphenylpyruvate dioxygenase 的基因某些異型合子突變引起,已在篩檢酪胺酸升高的新生兒中發現。
- 多數酪胺酸陽性是暫時性的,見於早產兒(酪胺酸路徑酵素不成熟)或繼發於維生素 C 缺乏。任何原因的肝功能異常也常有酪胺酸升高。
尿素循環障礙 Urea Cycle Disorders
- MS/MS 常規篩檢的三種:瓜胺酸血症(citrullinemia)、精胺琥珀酸血症(argininosuccinic acidemia)、精胺酸酶缺乏症(arginase deficiency)。
- 三者都可能造成新生兒高血氨,但精胺酸酶缺乏症通常在兒童期才表現,出現痙攣、嬰兒期發展遲緩等神經症狀及輕度高血氨,而非新生兒重度高血氨。
- 新生兒重度高血氨是醫療急症:高機率陽性應立即諮詢代謝專科,或轉到代謝中心急診。
- 透過 NBS 及早辨識,並在症狀前或早期症狀時治療,是保護 UCD 患者的關鍵。
- New England Newborn Screening Program 以瓜胺酸下降篩檢近端 UCD:鳥胺酸胺甲醯基轉移酶缺乏(ornithine transcarbamylase deficiency)、胺甲醯磷酸合成酶缺乏(carbamylphosphate synthetase deficiency)、N-乙醯麩胺酸合成酶缺乏(N-acetylglutamate synthase deficiency)。
脂肪酸氧化疾病 Fatty Acid Oxidation Disorders
- 分類:一類與肉鹼有關,長鏈脂肪酸無法穿過粒線體膜進入基質氧化;另一類是脂肪酸氧化本身的缺陷。兩類的問題都是無法完全氧化脂肪酸。
- 主要臨床後果:不耐空腹,造成低酮性低血糖、嗜睡、高血氨、代謝性酸中毒、肝腫大,有時猝死。
- 每種 FAOD 在 MS/MS 上都有特異或近乎特異的 AC 圖譜。
中鏈醯基輔酶 A 去氫酶缺乏症(medium chain acyl CoA dehydrogenase deficiency, MCADD)
- 最常見的 FAOD。NBS 問世前,常在不明原因猝死後才回溯診斷,通常是屍檢發現脂肪肝。
- 這種悲劇性結局,加上 1:15,000 到 1:20,000 的頻率(與 PKU 相當),是 MS/MS 加入 NBS 的主因。
- 主要發現是辛醯肉鹼(octanoylcarnitine, C8)與其他中鏈 AC 升高。
- 部分計畫以第二階標靶檢測 ACADM 基因 c.985 A>G 突變提供補充資訊。此突變見於多達 90% 的 MCADD 患者,能大幅提高 C8 篩檢的預測值;但沒有此突變不能排除本病。
FAOD 的陷阱
- 受影響的嬰兒在沒有代謝壓力時,AC 可落在正常範圍。
- 因此第一份檢體 AC 圖譜屬高機率者,不論後續檢體或標靶突變結果如何,都需轉介做診斷檢查。
- 多數 FAOD 可治療。即使早期治療可能無效(如新生兒型肉鹼棕櫚醯轉移酶 II 缺乏),篩檢仍能帶來早期診斷與家族遺傳諮詢。
- 短鏈醯基輔酶 A 去氫酶缺乏症(short-chain acyl-CoA dehydrogenase deficiency)在 NBS 前被視為嚴重疾病,現在則認為可能是良性的。
有機酸疾病 Organic Acid Disorders
- OA 是一群以有機酸累積為特徵的異質性疾病,許多可由 DBS 中特徵性 AC 升高辨識。
- NBS 找到的主要 OA:PA、MMA、鈷胺素(維生素 B12)缺陷、異戊酸血症(isovaleric acidemia)。
- 典型 OA 可在新生兒期表現為危及生命、類似敗血症的樣貌:餵食困難、嗜睡、嘔吐、癲癇發作。
- 篩檢提示 OA 時,應立即諮詢代謝專科。
生物素酶缺乏症 Biotinidase Deficiency
- 機轉:生物素回收才能維持足夠的細胞內生物素,以活化羧化酶。生物素酶是回收的關鍵酵素;本病是有機酸疾病「多重羧化酶缺乏」(multiple carboxylase deficiency)的一種形式。
- 篩檢:證明 DBS 中酵素活性不足。
- 嚴重度分級:
- 完全型(profound):低於平均正常酵素活性的 10%。
- 部分型(partial)變異:為平均正常活性的 10% 到 30%。
- 臨床表現(主要見於完全型):發展遲緩、癲癇、視力問題、聽力損失、皮膚異常。
- 治療:症狀前開始生物素治療,可預防本病所有表現。
- 部分型偶爾在壓力下(如感染)出現症狀。
- 部分早產兒暫時性活性偏低造成偽陽性;部分型新生兒則可能被 NBS 漏掉。
半乳糖血症 Galactosemias
- 典型半乳糖血症由 GALT 缺乏引起,新生兒期典型表現為生長遲滯、嘔吐與肝病。未治療新生兒有高比例死於細菌性敗血症,通常是大腸桿菌(Escherichia coli)。
篩檢策略
- 有些計畫以總半乳糖(半乳糖加半乳糖-1-磷酸)代謝物分析為主要檢驗。
- 有些以半定量酵素分析為第一階,測 GALT 活性;典型半乳糖血症通常測不到活性。少數計畫兩者都當主要篩檢。
- 酵素分析只找半乳糖血症;代謝物分析還能找到半乳糖激酶、表異構酶缺乏等其他半乳糖代謝疾病。
- 嚴重新生兒肝病及門脈系統異常造成的門體分流,也會使半乳糖升高。
- 以總半乳糖為主要篩檢者,通常在半乳糖升高的檢體加做第二階 GALT。
- GALT 活性明顯降低或缺如時,少數計畫再做常見突變的標靶分子檢測,特別是 Gln188Arg 與 Asn314Asp。
- Duarte(D 或 D2)等位基因:即 Asn314Asp 變異,伴隨約一半的正常 GALT 活性,臨床上良性;但它很常見,佔 GALT 缺乏陽性篩檢的很大比例。
| 篩檢結果 | 考慮 | 處置與說明 |
|---|---|---|
| 半乳糖升高且 GALT 活性下降;或僅做 GALT 分析時測不到活性 | 半乳糖血症 | 立即到代謝中心就診;停止哺乳或含乳糖配方,需要時給予含葡萄糖的適當靜脈輸液 |
| 半乳糖明顯升高、GALT 活性正常 | 可能為半乳糖激酶缺乏 | 本病造成早發性白內障,飲食去除乳糖可預防 |
| 半乳糖中度升高、GALT 活性正常或略降 | 可能為尿苷二磷酸(UDP)半乳糖 4-表異構酶缺乏 | 大致為良性疾病 |
溶酶體儲積症 Lysosomal Storage Disorders
- 機轉:溶酶體是細胞更新所需的胞器,含 50 種以上分解巨分子的酸性水解酶。單一酵素或酵素與轉運蛋白組合的缺乏,使受質累積,造成進行性細胞與器官功能異常。
- 表型取決於受質種類及其代謝部位;嚴重度通常與殘餘酵素活性相關。
- 整組疾病發生率估計為 1 in 7700 到 1 in 10,000 births。
- 篩檢方法:在 DBS 中以人工受質分析特定酵素活性,方法包括螢光法、MS/MS,或微流體結合螢光法。
- 現有篩檢分析涵蓋 Fabry 病、Gaucher 病、Krabbe 病、MPS-I、MPS-II 與 IV-A、Niemann-Pick A/B 病、Pompe 病。
- 多數以 MS/MS 篩檢 LSD 的實驗室至少同時測兩種,可合併評估酵素活性,以確認檢體品質、判斷單項結果的意義及患病風險。
- RUSP 審查:截至 2021 年 5 月,委員會曾評估五種 LSD(Krabbe、Fabry、Niemann-Pick、Pompe、MPS-I),僅 MPS-I 與 Pompe 獲准納入。
Krabbe 病
- 未核准加入 Krabbe 病的考量,與 Krabbe Disease Consortium 表達的許多疑慮相符。
- 雖未列入 RUSP,紐約州在倡議團體強力推動下,於 2006 年 8 月成為第一個全人口篩檢早發嬰兒型 Krabbe 病的州。
- 方法:把既有高通量 MS/MS 測量溶酶體酵素半乳糖腦苷脂酶(galactocerebrosidase, GALC)的方法,改用於血斑。GALC 反覆偏低的檢體再以第二階分析 GALC 突變,特別是 30-kb 缺失的同型合子,因其與早發嬰兒型 Krabbe 病強烈相關。
- 早發嬰兒型 Krabbe 病是罕見進行性神經退化遺傳疾病,通常在嬰兒期死亡。先前研究指出,症狀前做幹細胞移植(原文 HSCT)能改善存活與臨床結果。
- 然而紐約州積極篩檢超過 15 年、他州也陸續導入後,Krabbe 病 NBS 的效益仍未確立。
- 有人主張暫停強制 Krabbe NBS,理由是現有實驗室篩檢與診斷工具,不足以找出會發病且需要 HSCT 的嬰兒。
- psychosine 等額外生物標記對診斷早發嬰兒型 Krabbe 病似乎比低 GALC 更具特異性;NBS 後的診斷與治療新共識指引也已發展出來,未來或可改善篩檢與結果。
假性缺乏 Pseudodeficiency
- 部分 LSD 篩檢的挑戰:體外分析中特定酵素活性低,但沒有相應臨床表型。
- 由基因的某些變異造成,盛行率因疾病與族群而異。假性缺乏變異是否影響另一變異的效應,目前尚未完全了解。
- 可能增加第一階酵素分析的偽陽性,並使真正病例的辨識更複雜。
- 基因定序對辨識假性缺乏等位基因及確診很重要,因此部分計畫將其列為 LSD 的第二階檢驗。
Pompe 病
- 又稱肝醣儲積症第二型(glycogen storage disorder II)。GAA 基因致病變異使溶酶體酸性 α-葡萄糖苷酶(acid α-glucosidase, GAA)活性下降,溶酶體肝醣累積,主要在肌肉。
- 發病年齡、心臟侵犯與骨骼肌功能惡化的光譜都很廣。
- 嚴重嬰兒型在出生頭幾個月表現,特徵是心肌病變與嚴重進行性肌無力;未治療者於一歲內死亡。
- 整體發生率 1 in 28,000,其中 28% 為嬰兒型。
- NBS 能更早偵測嬰兒型(22 天 vs. 臨床發現的 3.6 個月),這是納入 RUSP 的理由。
- 血斑 GAA 活性下降應進行分子分析確認。
- 假性缺乏:等位基因 c.(1726G>A; 2065 G>A) 的同型合子,GAA 活性低如患者,但不致病。此基因型見於約 4% 的亞洲族群,會造成酵素分析偽陽性。
- 常用第二階檢驗:GAA 基因定序、creatine/creatinine/α-glucosidase 比值。
- 基因定序在已知變異時可預測基因型—表型,但新變異或意義未明變異的風險評估受限。
- 該比值在準確辨識晚發型上可能不可靠。
黏多醣症第一型 MPS-I
- 嚴重度呈連續光譜的進行性多系統疾病。IDUA 基因編碼的溶酶體酵素 α-L-艾杜糖醛酸酶(α-L-iduronidase, IDUA)缺乏,使葡萄糖胺聚醣(glycosaminoglycans,黏多醣)堆積於受影響細胞的溶酶體。
- 分型:Hurler 症候群(MPS I H;嚴重,發生率 1 in 100,000)、Hurler–Scheie 症候群(MPS I H/S;減弱型,1 in 500,000)、Scheie 症候群(MPS I S)。
- 新生兒出生時通常外觀正常。
- DBS 中 IDUA 活性下降提示可能為 MPS-I,需以 IDUA 基因分子分析和/或確認性生化檢查(尿液葡萄糖胺聚醣、白血球或纖維母細胞 IDUA 活性)確認。
- 殘餘 IDUA 活性無法預測表型,假性缺乏等位基因也讓判讀更困難。
- 第二階基因分型若發現基因型—表型相關良好的突變,或有助預測表型,但對新變異或意義未明變異幫助有限。
- 少數實驗室納入 DBS 葡萄糖胺聚醣第二階分析以提高特異性,但在準確辨識晚發型方面經驗有限。
| 項目 | Krabbe 病 | Pompe 病 | MPS-I |
|---|---|---|---|
| RUSP 狀態 | 未獲核准;紐約州 2006 年起篩檢;導論提到適合性審查已開始 | 已納入 | 已納入 |
| 缺乏的酵素 | GALC | GAA | IDUA |
| 累積物或結果 | 進行性神經退化 | 溶酶體肝醣,主要在肌肉 | 葡萄糖胺聚醣 |
| 第二階 | GALC 突變,特別是 30-kb 缺失同型合子;psychosine 可能更具特異性 | 基因定序;creatine/creatinine/α-glucosidase 比值 | 基因分型;DBS 葡萄糖胺聚醣 |
| 主要爭議或限制 | 工具不足以找出會發病且需 HSCT 的嬰兒,NBS 效益未確立 | 假性缺乏;新變異的風險評估受限;晚發型辨識 | 殘餘活性不能預測表型;假性缺乏;晚發型經驗有限 |
X 性聯腎上腺腦白質失養症 X-linked Adrenoleukodystrophy
- 最常見的單基因遺傳性神經退化疾病之一,X 性聯遺傳。
- 盛行率:男性約 1 in 21,000;若納入有症狀的異型合子女性,約 1 in 16,800。
- 表型高度多變;幾乎所有男性到成年都有神經表現,形式為發炎性大腦型,或僅腎上腺脊髓神經病變(adrenomyeloneuropathy)。
- 約 10% 男性可表現為原發性腎上腺皮質不足,當時無神經異常,之後才出現神經侵犯。
- 整體而言,腎上腺功能異常見於 90% 有神經症狀的男孩、70% 腎上腺脊髓神經病變男性。
- 治療:造血幹細胞移植(HSCT)已證實可在早期阻止發炎,是發炎性大腦型的有效治療。
- NBS 的價值:可定期重新評估腎上腺皮質功能,並以 MRI 找出早期大腦病變的男性,提供移植的理想時機窗。
- 篩檢:以 HPLC-MS/MS 測 DBS 的 C26:0 溶血磷脂醯膽鹼(C26:0 lysophosphatidylcholine, C26:0 LPC)。
- 確認:血漿極長鏈脂肪酸(very long chain fatty acid, VLCFA)分析與 ABCD1 基因定序(部分計畫列為第二階檢驗)。但血漿 VLCFA 濃度或 ABCD1 變異都無法可靠預測表型。
- 其他過氧化體疾病也可見 C26:0 LPC 升高:Zellweger 光譜疾病、過氧化體醯基輔酶 A 氧化酶 1 缺乏(peroxisomal acyl-CoA oxidase 1 deficiency)、D-雙功能酵素缺乏(D-bifunctional enzyme deficiency)。
內分泌疾病:先天性腎上腺增生症 Endocrine Disorders—Congenital Adrenal Hyperplasia
- 篩檢典型 CAH 的理由:
- 預防失鹽型(salt-wasting, SW-CAH)因延誤辨識與治療而死亡。
- 預防失鹽型或單純男性化型女嬰的性別誤判。
- 可能預防單純男性化型兒童骨骺提早閉合。
- 流行病學:21-羥化酶(steroid 21-hydroxylase, CYP21)缺乏佔所有病例 95% 以上。CYP21 缺乏的典型 CAH 發生率 1 in 16,000 到 20,000 births,估計 75% 為失鹽型、25% 為非失鹽或單純男性化型。
- 第一階:免疫分析測 17-OHP 升高。能有效找到 SW-CAH,但偽陽性率很高:
- 17-OHP 真的升高:周產期壓力、早期採檢(出生 24 小時內)。
- 交叉反應類固醇:見於早產與 LBW 新生兒。
- 即使使用依共變項(胎齡或出生體重、性別、採檢年齡)調整閾值的演算法,出生頭 2 天內檢體的第一階 PPV 仍低,平均 <10%。
第二階檢驗
- 愈來愈多計畫使用液相層析串聯質譜(LC-MS/MS)第二階分析,測 17-OHP 與多種額外類固醇組合。
- 最新資料:第一階免疫分析加第二階多類固醇定量與圖譜,並依採檢時間與出生體重分層設定族群閾值,PPV 達 17%,偽陽性減少 95%。
- 但也有第二階分析後漏診的報告,削弱了兩階策略的成果。
- 數個實驗室顯示第二階分子分析可提高特異性,但至今尚未用於常規篩檢。
- 2018 年內分泌學會(Endocrine Society)臨床指引指定:為改善 CAH 篩檢 PPV,NBS 計畫應優先採第二階 LC-MS/MS,而非基因分型等其他方法。
偽陰性來源
- 無論第一或第二階分析後,漏診 CAH 的風險都無法消除。
- 採檢時 17-OHP 累積不足,可見於輕度/單純男性化型或過早採檢。
- 接觸糖皮質激素或母體皮質醇抑制促腎上腺皮質激素(ACTH),使類固醇生成路徑流量下降。
- 酵素功能尚未成熟。
內分泌疾病:先天性甲狀腺低能症 Endocrine Disorders—Congenital Hypothyroidism
- NBS 帶來的早期偵測與治療,基本上已消除本病相關的神經發展障礙。
- CH 篩檢策略主要針對原發性甲狀腺低能症,自 1970 年代中期開始後不斷演變,各地不同。
- 方法:目前 T4 與 TSH 都用免疫分析。演算法以其一為主要標記,超出範圍時以另一項作第二階檢驗提高特異性;少數實驗室同時測兩者。
- 以 T4 為主的方法有機會找到次發性(中樞性)CH。
- 各方法偵測嚴重原發性甲狀腺低能症的準確度相近。
為何仍會漏診
- 各方法都可能因採檢時標記尚未異常而漏診。
- 出生頭 24 小時,母體傳來的 T4 持續存在,患兒 T4 可能尚未低到足以辨識。
- 部分嬰兒的 TSH 要 2 週或更久才升高。這種延遲性 TSH 上升在早產、LBW 或急性疾病嬰兒特別常見;推測機轉包括下視丘—腦垂體—甲狀腺軸不成熟、非甲狀腺疾病,以及可能抑制 TSH 分泌的藥物(如 dopamine 或糖皮質激素)。
- 為避免漏診,篩檢計畫會在初次篩檢數週後,對特定次群體加驗血液檢體。
| 策略 | 流程 | 特點 |
|---|---|---|
| 以 TSH 為主 | 先測 TSH,超出範圍再測 T4 | 使早期採檢較可被接受;但 TSH 延遲上升者初篩可能正常 |
| 以 T4 為主 | 先測 T4,偏低再測 TSH | 有機會找到次發性(中樞性)CH;出生頭 24 小時母體 T4 可能使 T4 未降 |
| 同時測定 | T4 與 TSH 同時分析 | 只有少數實驗室採用 |
偽陽性與其他解釋
- CH 篩檢偽陽性率報告約 0.05% 到高達 4%。
- 偽陽性新生兒的 T4 暫時偏低或 TSH 暫時偏高;許多低 T4 者是 TSH 正常的早產兒,或周產期壓力而 TSH 升高的嬰兒。
- 依採檢年齡、體重、地點等參數調整標記,可能改善篩檢表現。
- T4 低而 TSH 正常,除偽陽性外,也可能是良性的 T4 結合球蛋白缺乏,或腦垂體缺乏造成的次發性甲狀腺低能症。
發生率上升
- 近來 NBS 偵測到的 CH 發生率(1:1400 到 1:2800),明顯高於篩檢初年(1:3000 到 1:4000)。
- 人口結構改變及篩檢流程修改(調低 TSH 閾值、對特定次群體加驗),使輕症或延遲 TSH 上升者得以被發現,可能解釋這個增加。
- 增加的病例除輕症外,大多是暫時性 CH,也帶來診斷與最佳處置的新難題。
囊腫纖維化 Cystic Fibrosis
- 頻率(白人族群 1 in 2000 到 3000 live births)與嚴重度,是 CF 納入常規 NBS 的原因。
- 主要篩檢:出生第一週偵測 IRT 升高,IRT 是反映胰臟損傷的生物標記。
- 早產、周產期窒息或其他壓力下,IRT 暫時升高並不少見。因此計畫會在回報「陽性」或轉介汗液檢查確診之前,加做分析提高特異性。
- 後續做法差異很大:可在初次檢體或追加檢體(通常 3 週大採集)上進行,第二階檢驗可為選定突變分析、CFTR 定序或胰臟炎相關蛋白(pancreatitis-associated protein),各有利弊。
| 流程 | 做法 | 特點 |
|---|---|---|
| IRT/DNA | 在初次檢體上做第二階 DNA 分析 | 帶有至少一個組合內突變的嬰兒可大幅縮短確診時間;但相當多帶因者或未患病新生兒會接受汗液檢查 |
| IRT/IRT | 初次 IRT 高,第二份檢體 IRT 持續升高,轉介汗液檢查 | 靠 IRT 的持續升高判斷 |
| IRT/IRT/DNA | 第二份檢體 IRT 持續升高後做分子檢測 | 同樣受突變組合影響 |
- 多數流程依賴突變分析,對偽陰性的影響取決於標靶突變數,以及組合代表受檢族群的程度。
- CFTR 突變及組合種類繁多,基因型—表型難以預測,增加診斷不確定性。
- NBS 常找到陽性篩檢後診斷未定的嬰兒,歸類為 CFTR 相關代謝症候群(CFTR-related metabolic syndrome)或 CF 篩檢陽性診斷未定(CF screen positive inconclusive diagnosis),可能需要監測。
- 效益:與臨床診斷者相比,典型 CF 早期診斷與治療可改善營養、生長與存活;篩檢世代的 CF 相關兒童死亡率低 5% 到 10%。
- 近來針對根本基因缺陷的治療選擇,有潛力大幅改變特定突變患者的病程。
鐮刀型細胞疾病 Sickle Cell Disease
- 美國多數計畫篩檢血紅素病,目標是找出鐮刀化血紅素病。
- 方法:分離並定量各 Hb 變異型,通常用 IEF、CE 或 HPLC。MS/MS、基質輔助雷射脫附游離飛行時間質譜(matrix-assisted laser desorption ionization-time of flight mass spectrometry)與 DNA 方法也在發展中。
- 篩檢分析至少能分離並辨識正常變異型(HbF、HbA)與鐮刀化變異型(HbS、HbC),也能偵測 Hb Bart's、HbH 及 HbD、HbE、HbO 等有臨床意義的變異型。
- 判讀:典型新生兒型態為 FA,字母依分率濃度由高到低排列。NBS 檢體 HbA 為 6% 到 40%(平均 19%),隨胎齡與採檢年齡變化,反映血紅素轉換階段。
- 初次分析有非典型變異或型態時,以次要分析重測確認或辨識異常 Hb;愈來愈多計畫加入基因分型。
- 篩檢可找到鐮刀化疾病(HbSS、HbSC、HbS/β0 thalassemia)、鐮刀細胞特質及其他多種血紅素變異型。
- 篩檢找到的病例或未能辨識的 Hb 變異,應由血液科進一步診斷評估。
處置與預後
- 簡單有效的預防措施已顯著降低風險最高之早年的死亡風險:以盤尼西林預防肺炎鏈球菌敗血症、疫苗接種、父母衛教。
- 長期併發症尚無法預防,但有減輕罹病與死亡的選項:急性危象時紅血球輸注,以及藥物(hydroxyurea、oxbryta、L-glutamine)。
- 造血幹細胞移植與新興基因治療帶來根治的希望。
- 鐮刀化疾病以外,多數異常是良性的,或不受早期偵測影響。
- 務必區分常見且良性的鐮刀細胞特質與較罕見的鐮刀型細胞疾病,避免污名化及不必要的治療;但仍應諮詢告知:極端環境下劇烈運動時,有發生鐮刀型細胞疾病併發症(疼痛危象、中風、肌肉溶解)的風險。
可能漏診的情況
- 早產兒:HbA 及其他 β 鏈變異比例較低,β 鏈血紅素病可能被漏掉。
- 輸血後:捐血者 HbA 比例較高,可能掩蓋血紅素病。
- 因此特殊情況下,計畫會要求加採篩檢檢體。
嚴重複合型免疫缺乏症 Severe Combined Immunodeficiency
- SCID 是一群至少 20 種已知的罕見遺傳疾病,特徵為 T 細胞發育與功能嚴重受損,且無法產生抗體。
- 篩檢原理:SCID 的胸腺抗原未接觸 T 細胞生成缺如或極低。TREC 是胸腺輸出 T 細胞生成的 DNA 片段副產物;檢體若內部對照(通常是 β-actin 或 RNase P 基因)結果有效而 TREC 低,即為篩檢依據。
- 高風險陽性:進一步診斷檢查,如流式細胞術測特定 T 細胞標記及特殊免疫功能檢查,以確立或排除診斷。
- 低風險陽性:多數來自 NICU 新生兒,依實驗室演算法可能只需重新篩檢。
- TREC 低的其他情況:
- 非 SCID 淋巴球減少,及其他 T 細胞受損疾病(如 DiGeorge 症候群、21 三染色體症)。
- T 細胞流失(如血管滲漏、乳糜胸)。
- 腸胃道異常,或曾切除胸腺(最常於心臟手術時)的嬰兒。
- 治療:以異體造血細胞移植與自體基因治療及早治療,已改善存活,且嬰兒完全免疫重建率高。
- 遺傳診斷常是遺傳諮詢、預後判斷及調整移植前化療藥物所需。
- 在 TREC 低的檢體以 NGS 定序 SCID 基因組合作為第二階檢驗是可行的,未來可能成為常規。
脊髓性肌肉萎縮症 Spinal Muscular Atrophy
- 體染色體隱性遺傳疾病,特徵是脊髓 α 運動神經元進行性退化,導致肌肉萎縮;主因是 SMN1 基因涉及 exon 7 的雙等位基因缺失。
- 時程:偵測 DBS 中 SMN1 exon 7 缺失的分子分析自 2016 年開始用於新生兒篩檢;2018 年,隨著改善功能性 SMN 蛋白表現的專門治療上市,納入 RUSP。
- 篩檢陽性新生兒需做 SMN1 缺失的確認檢查。
- SMN2(SMN1 的同源基因)拷貝數是確認檢查不可或缺的一環:其劑量高度預測疾病嚴重度,並能預測哪些新生兒可從立即介入獲益。
- 可在 NBS 實驗室以 DBS 同時偵測 SMN1 缺失、SMN2 拷貝數及 SMN1 定序的分子分析,仍在持續開發中。
- 早期資料顯示,部分 SMA 兒童維持無症狀,並達到未患病嬰兒應有的發展里程碑。
嚴重先天性心臟病 Critical Congenital Heart Disease
- 先天性心臟病(congenital heart disease, CHD)是一歲內最常見的死因,佔所有嬰兒死亡的 3%。
- CHD 影響約 7 in 1000 到 9 in 1000 live births;其中四分之一可歸為 CCHD,也就是造成嚴重且危及生命的症狀、需在一歲內介入的心臟缺損。
- 目前建議的篩檢方式是脈搏血氧儀搭配理學檢查,通常能找到造成低血氧的 CHD。這群約佔 CHD 的 17% 到 31%,包括:
- 左心發育不全症候群(hypoplastic left-sided heart syndrome, HLHS)
- 室間隔完整之肺動脈閉鎖(pulmonary atresia with intact septum)
- 法洛氏四重症(tetralogy of Fallot)
- 全肺靜脈回流異常(total anomalous pulmonary venous return)
- 大動脈轉位(transposition of the great arteries)
- 三尖瓣閉鎖(tricuspid atresia)
- 動脈幹(truncus arteriosus)
- 每種疾病都有緩解性與手術選項,標準介入方式各有光譜。
- 介入後整體 5 年存活率 65% 到 97%,七種中有五種超過 85%;長期存活率最低的兩種是室間隔完整之肺動脈閉鎖與 HLHS。
- CCHD 篩檢敏感度:單用脈搏血氧儀 30.8%、單用理學檢查 47%、兩者合併 77%。
聽力損失 Hearing Loss
- 原文稱聽力損失是最常見的先天缺陷,每 500 名新生兒有 1 名確診。
- 6 個月大前未被發現者會有言語與語言發展遲緩;6 個月前介入,聽損嬰兒可發展出正常言語與語言。
- 基於此,美國國家衛生研究院(National Institutes of Health)於 1993 年建議所有新生兒接受先天性聽力損失篩檢。
- 方法:通常用自動聽性腦幹反應(automatic auditory brainstem response)或耳聲傳射(otoacoustic emissions)。
- 1 個月大前完成聽力篩檢,最好在出院前。
- 3 個月大前篩檢陽性者完成診斷性聽力評估。
- 6 個月大前所有確診聽損嬰兒接受適當早期介入服務(醫療、聽力與早療)。
- 約 1.6% 新生兒未通過篩檢而轉介聽力評估,其中 10.3% 確認有聽力損失。
- 確診聽損兒童的早療收案率估計為 61.7%。
- 換言之,轉介評估的新生兒多數並未確認聽損;而確診兒童中,仍有一部分尚未接受早期介入服務。
各疾病篩檢重點總覽 Summary of Screening Points
| 疾病 | 主要篩檢 | 第二階或確認 | 判讀陷阱 |
|---|---|---|---|
| PKU | 苯丙胺酸升高(MS/MS,最早出生第一天) | 可用苯丙胺酸/酪胺酸比值提高特異性 | 輔因子缺乏與肝病也會升高 |
| MSUD | 白胺酸升高 | 別白胺酸、羥脯胺酸或血漿胺基酸分析 | 較輕變異與間歇型可能漏掉;羥脯胺酸血症可誤判 |
| CBS | 甲硫胺酸升高 | Hcy、甲基丙二酸、2-甲基檸檬酸 | pyridoxine 反應型易成偽陰性;兩階策略可能漏掉 Hcy 未升者 |
| TYR-I | 琥珀醯丙酮升高 | 未特別說明 | 新生兒檢體酪胺酸通常不高 |
| UCD | 瓜胺酸、精胺琥珀酸、精胺酸;近端型看瓜胺酸下降 | 高機率陽性立即諮詢代謝專科或轉代謝中心急診 | 精胺酸酶缺乏症多在兒童期才表現 |
| MCADD | C8 與其他中鏈 AC 升高 | ACADM c.985 A>G 標靶檢測 | 沒有此突變不能排除;無代謝壓力時 AC 可正常 |
| OA | 特徵性 AC 升高 | 立即諮詢代謝專科 | C3 可對應多種疾病,需參考甲硫胺酸等圖譜 |
| 生物素酶缺乏 | DBS 酵素活性 | 依活性分完全型與部分型 | 早產暫時性偏低;部分型可能漏掉 |
| 半乳糖血症 | 總半乳糖和/或 GALT 活性 | 互為第二階;常見突變組合 | 奶污染、受熱、門體分流、Duarte 等位基因 |
| Pompe | GAA 活性 | 基因定序;creatine/creatinine/α-glucosidase 比值 | 假性缺乏;比值對晚發型可能不可靠 |
| MPS-I | IDUA 活性 | IDUA 分子分析、尿液葡萄糖胺聚醣、白血球或纖維母細胞活性;少數做 DBS 葡萄糖胺聚醣 | 殘餘活性不能預測表型;假性缺乏 |
| X-ALD | C26:0 LPC(HPLC-MS/MS) | 血漿 VLCFA、ABCD1 定序 | 無法可靠預測表型;其他過氧化體疾病也升高 |
| CAH | 17-OHP 免疫分析 | LC-MS/MS 多類固醇分析 | 偽陽性率高;早採、輕型或糖皮質激素暴露可致偽陰性 |
| CH | TSH 或 T4 | 另一項作第二階;特定次群體加驗 | 延遲性 TSH 上升;暫時性低 T4;T4 結合球蛋白缺乏 |
| CF | IRT | DNA、第二次 IRT 或胰臟炎相關蛋白;汗液檢查確診 | 壓力下暫時升高;胎便阻塞腸炎可不升高;診斷未定者 |
| 鐮刀型細胞疾病 | Hb 分離定量(IEF、CE、HPLC) | 次要分析、基因分型;血液科評估 | 早產與輸血可遮蔽;需區分特質與疾病 |
| SCID | TREC(qPCR) | 流式細胞術、免疫功能檢查;NGS 基因組合可行 | NICU 低風險陽性、非 SCID 淋巴球減少、胸腺切除 |
| SMA | SMN1 exon 7 缺失(qPCR) | SMN1 確認與 SMN2 拷貝數 | SMN2 劑量決定預後與介入急迫性 |
| 疾病 | 頻率 |
|---|---|
| MCADD | 1:15,000 到 1:20,000,與 PKU 相當 |
| LSD(整組) | 1 in 7700 到 1 in 10,000 births |
| Pompe 病 | 1 in 28,000,其中 28% 為嬰兒型 |
| MPS-I | Hurler 1 in 100,000;Hurler–Scheie 1 in 500,000 |
| X-ALD | 男性約 1 in 21,000;含有症狀異型合子女性約 1 in 16,800 |
| 典型 CAH(CYP21 缺乏) | 1 in 16,000 到 20,000 births |
| CH | 近來 1:1400 到 1:2800;篩檢初年 1:3000 到 1:4000 |
| CF | 白人族群 1 in 2000 到 3000 live births |
| CHD | 7 in 1000 到 9 in 1000 live births,其中四分之一為 CCHD |
| 聽力損失 | 1 in 500 newborns |
| 情境 | 數據 |
|---|---|
| CF 兩階 IRT-DNA | 最多找出 99% 患者;PPV 1/9.5 到 1/25 |
| CAH 第一階免疫分析(出生頭 2 天檢體) | PPV 平均 <10% |
| CAH 第一階加第二階多類固醇並分層閾值 | PPV 17%,偽陽性減少 95% |
| CH 篩檢偽陽性率 | 約 0.05% 到 4% |
| PKU 篩檢偽陽性率 | MS/MS 0.05%;早期方法 0.23% |
| MS/MS 主要標記平均 PPV | 8% 到 10% |
| CCHD 敏感度 | 脈搏血氧儀 30.8%;理學檢查 47%;合併 77% |
| 聽力篩檢 | 1.6% 未通過,其中 10.3% 確診 |
新生兒篩檢的特定議題 Specific Issues in Newborn Screening
新生兒篩檢的準則 Criteria for Newborn Screening
1968 年,Wilson 與 Jungner 在世界衛生組織支持下發表族群篩檢準則,普遍被接受為族群篩檢的必要條件:
- 該疾病必須是重要的健康問題。
- 必須有公認的治療。
- 必須有診斷與治療設施。
- 必須有可辨識的潛伏期或早期症狀期。
- 應有合適的檢驗。
- 檢驗應為民眾所接受。
- 應了解疾病自然史。
- 應有決定治療對象的政策。
- 找出病例的成本,應與整體醫療照護取得經濟平衡。
- 找出病例應是持續性的過程。
- 這些準則制定時 NBS 才剛起步,主要著眼於成人疾病,但對 NBS 同樣適用。
- Wilson 與 Jungner 了解「重要」是相對的:PKU 罕見、糖尿病常見,但 PKU 的嚴重後果可藉早期診斷與治療預防,因此值得在新生兒期篩檢。
- 理想上所有準則都應符合,但技術持續進步,挑戰了部分準則對 NBS 的適用性。
- 矛盾例子:現行方法能偵測尚無公認療法或自然史大多未知的嚴重疾病,這與「納入篩檢的疾病應有可接受治療」的準則衝突。
- 這個兩難目前沒有明確答案。期望能以持續篩檢這類疾病的經驗,發展適用於 NBS 的新準則;新準則可能保留 Wilson–Jungner 的精髓,但有重要修改,能用於任何新的篩檢計畫。
| 準則 | 本章呈現的 NBS 現況 |
|---|---|
| 應有公認治療 | 現行方法能找到尚無公認療法的嚴重疾病;FAOD 一節也提到,新生兒型 CPT-II 缺乏即使早期治療可能無效,篩檢仍帶來早期診斷與遺傳諮詢 |
| 應了解自然史 | 部分疾病自然史大多未知;SCAD 在 NBS 前被視為嚴重疾病,現在則認為可能是良性的 |
| 應有決定治療對象的政策 | Krabbe 病難以判定誰需要 HSCT;CF 診斷未定者與暫時性 CH 的處置仍有難題 |
| 應有合適的檢驗 | 假性缺乏、偽陽性與意義未明變異,顯示檢驗本身仍有限制 |
| 檢驗應為民眾接受 | 原文未直接評論此準則;本章另提到父母與公民自由倡議者對血斑保存的隱私疑慮,以及基因篩檢帶給家庭的焦慮 |
偽陽性結果 False-Positive Results
- NBS 的陽性結果多數僅輕度或中度異常,且並非疾病所致。
- NBS 的本質是在症狀出現前找出所有高風險個體;依賴定量標記或定性基因變異時,偽陽性無法避免。
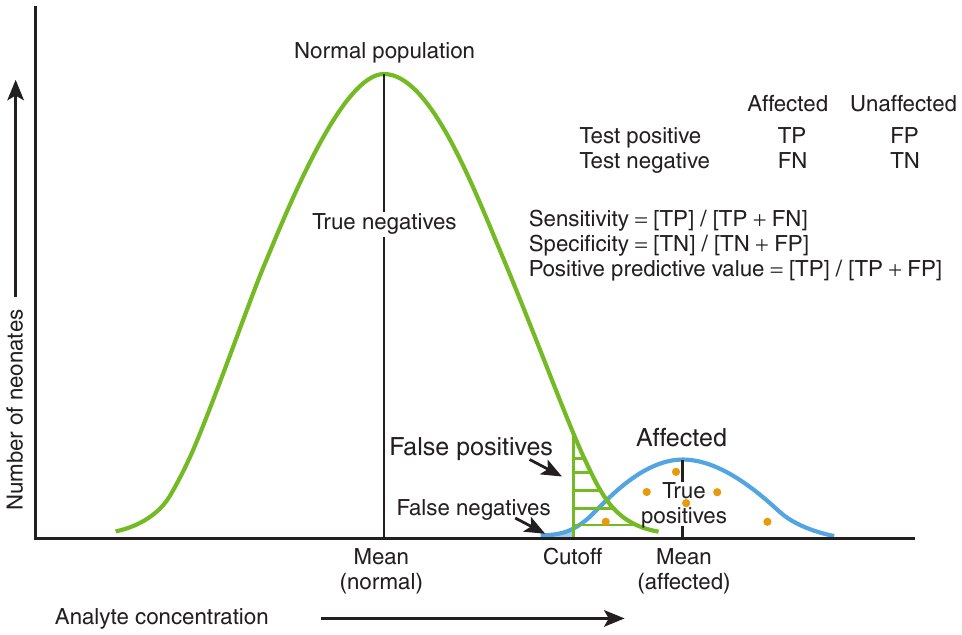
圖中公式
- 敏感度(sensitivity)= [TP] / [TP + FN]
- 特異性(specificity)= [TN] / [TN + FP]
- 陽性預測值(PPV)= [TP] / [TP + FP]
閾值(cutoff)的邏輯
- 患者與未患病族群的主要代謝物濃度分布應有差異;能清楚區分兩者的分析物值,就是理想閾值。
- 閾值通常由各篩檢實驗室建立,彼此可能不同:取決於所用分析,並依區域族群的標記分布調整。
- 濃度越過閾值即為篩檢陽性。以濃度升高(或下降)為特徵的疾病,多數未患病嬰兒低於(或高於)閾值,但有一小部分會越過。
- 未患病嬰兒的陽性即偽陽性。由於分布曲線有一定重疊,若不犧牲敏感度,就無法消除偽陽性。
- 酵素不成熟、壓力、治療介入等生理因素,也可能使某些代謝物偏移而造成偽陽性。
偽陽性的來源
- 偽陽性率最高:免疫分析測得的指標(如 CAH 的 17-OHP、CH 的 T4),以及酵素活性(半乳糖血症的低 GALT 活性)。
- 早產與 LBW 嬰兒比足月兒常見:
- 多達 85% 早產兒有暫時性低 T4。
- 早產、LBW 或周產期壓力嬰兒常見暫時性 17-OHP 升高。
- 暫時性酪胺酸血症常見於早產與 LBW,也可見於足月兒。
- 採檢或運送的人為因素:
- TPN 嬰兒由中心導管採血,可能使胺基酸假性升高;即使採檢正確,TPN 也可能造成胺基酸暫時升高。
- 奶(或任何含奶飲品)污染可使半乳糖假性升高,而誤疑半乳糖血症。
- 長時間受熱可降低檢體 GALT 活性,在使用酵素分析時造成半乳糖血症假象。夏季常見,尤其檢體留在郵箱一段時間時。
| 發現 | 較可能的情況 | 需要想到的疾病 |
|---|---|---|
| 早產兒低 T4、TSH 正常 | 暫時性低 T4,屬偽陽性常見型態 | T4 結合球蛋白缺乏、腦垂體缺乏造成的次發性甲狀腺低能症 |
| 早產、LBW 或壓力下 17-OHP 升高 | 暫時性升高或交叉反應類固醇 | CAH;濃度明顯升高時可能性較高 |
| 早產或 LBW 酪胺酸升高 | 暫時性酪胺酸血症、酵素不成熟 | 酪胺酸血症第二、三型、Hawkinsinuria、肝功能異常 |
| TPN 中胺基酸升高 | 導管帶入或 TPN 造成的暫時升高 | 對應的胺基酸疾病 |
| 夏季檢體 GALT 活性低 | 受熱使活性下降,例如檢體留在郵箱 | 典型半乳糖血症、Duarte 變異 |
降低偽陽性的方法
- 導入 MS/MS:明顯減少先前用細菌或特定分析篩檢之胺基酸疾病的偽陽性。PKU 篩檢偽陽性率以 MS/MS 為 0.05%,早期方法為 0.23%。
- 生化圖譜:MS/MS 可分析圖譜而非單一分析物(如 PKU 用苯丙胺酸/酪胺酸比值,而非只看苯丙胺酸),進一步提高特異性。
- MS/MS 主要標記(AA 與 AC)的平均 PPV 報告為 8% 到 10%;若結合其他受篩代謝物一起評估,或採分階策略,可大幅改善。
- 第二階檢驗:互補的定量代謝物(如低 T4 時測 TSH),或基因變異分析(如低 IDUA 活性時定序 IDUA),常用來減少偽陽性。
- 儘管如此,可預見的未來仍會有偽陽性。
- 查詢資源:前述章節與 Table 18.3 彙整了已知相關因素;Newborn Screening Analyte Interference List(aphl.org)也列有 NBS 分析中觀察到的干擾。
漏診病例 Missed Cases
- 已有少數篩檢組合內疾病未被 NBS 找到的報告。
- 原因:實驗室錯誤、主要或第二階標記不理想、檢體搞混、未採 NBS 檢體。
- 篩檢的多種疾病各有隨時間與生理狀態變化的標記,因此偶有患兒只因採檢時機對其疾病不理想而標記正常。例如:
- CF 相關胎便阻塞腸炎(meconium ileus)的新生兒可能沒有 IRT 升高。
- FAOD 嬰兒不在周產期異化狀態時,可能沒有特徵性 AC 圖譜。
- 各疾病可能造成偽陰性的情況,見前述章節及 Newborn Screening Analyte Interference List(aphl.org)。
| 疾病 | 可能漏診的情境 |
|---|---|
| MSUD | 較輕變異的白胺酸升幅低於閾值;間歇型新生兒期白胺酸正常 |
| CBS | 甲硫胺酸升幅不足,主要是 pyridoxine 反應型;第二階 Hcy 未升高 |
| FAOD | 未受代謝壓力時 AC 在正常範圍 |
| 生物素酶缺乏 | 部分型可能被漏掉 |
| CAH | 17-OHP 累積不足、糖皮質激素或母體皮質醇抑制 ACTH、酵素功能未成熟;第二階分析後也有漏診報告 |
| CH | 出生頭 24 小時母體 T4 仍在;TSH 延遲上升 |
| CF | 胎便阻塞腸炎無 IRT 升高;突變組合未涵蓋受檢族群的突變 |
| 血紅素病 | 早產兒 β 鏈變異比例低;輸血後捐血者 HbA 掩蓋 |
臨床判斷優先
- 醫師不可因嬰兒「應該篩過了」就排除診斷。
- 任何嬰幼兒或兒童有提示疾病的症狀,不論推定或實際 NBS 結果如何,都應做臨床檢查。
病例偵測增加 Increased Detection of Cases
- 對許多疾病(先天代謝異常、CF、CH),篩檢找到的嬰兒數多於單憑臨床辨識的預期。
- 一部分是原本臨床表現後仍可能未被診斷的個體;但差異的大部分是良性或較輕型的嬰兒,在 NBS 之前可能根本不需臨床關注。
- 有些陽性篩檢即使經診斷檢查與臨床評估仍無法釐清,原因包括確認性代謝物檢查結果不明、基因檢測有意義未明變異,或存在晚發型。
- 這些個體雖無症狀,卻可能長期接受醫療監測,承受不確定帶來的焦慮,並常因感知到的疾病風險而接受介入。
展望 The Future
次世代定序的期待與限制 Next Generation Sequencing
- NGS(全基因體或全外顯子)是定序技術的巨大進步,成本也大幅下降,預期將成為未來 NBS 的重要部分。
- 支持者的願景:擴大第二階檢驗;作為增加多種遺傳疾病的理想主要方式;可能取代目前已能靠代謝物可靠篩檢的分析;成為可在一生中按需查詢的資源。
| 方法(作為主要篩檢) | 整體敏感度 | 整體特異性 |
|---|---|---|
| NGS | 88% | 98.4% |
| MS/MS | 99.0% | 99.8% |
- NGS 不足以作為多數代謝疾病的主要篩檢,但作為第二階檢驗可大幅提高特異性,並促成及時準確的診斷。
- 辨識多基因的遺傳變異,也讓目前沒有可辨識標記的多種遺傳疾病有機會納入篩檢。
| 角色 | 原文的評估 |
|---|---|
| 第二階檢驗 | 已有少數實驗室採用;可提高特異性、促成及時準確診斷,但新變異或意義未明變異的解讀受限 |
| 補充目前篩不到的疾病 | 初期可能以少量意義已知的變異為主要方式,目標是目前沒有可辨識標記的遺傳疾病 |
| 取代代謝物篩檢 | 回溯分析中表現不如 MS/MS,尚不足以作為多數代謝疾病的主要篩檢 |
| 終身可查詢的資源 | 屬支持者的願景,需先面對知情同意、倫理、法律與社會影響等議題 |
主要基因篩檢的疑慮
- 第二階 NGS 的經驗預示:由於基因型—表型相關不可靠、意義未明變異眾多,主要基因篩檢可能同時面臨高偽陰性風險與高偽陽性率。
- 此外還有:所需醫學遺傳服務將遠超現有量能;確認檢查需求大增;更多帶意義未明變異、無法確定排除診斷的嬰兒,可能接受原本不必要的追蹤或治療;家庭承受巨大的不確定與焦慮。
- 原文警告:過度熱衷實施主要基因篩檢,可能導致 NBS 的內爆(implosion)。
可能的導入路徑
- 初期 NGS 可能與現行方法互補:作為第二階檢驗,以及作為主要方式加入少量意義已知的變異,涵蓋目前篩檢無法辨識的部分遺傳疾病。
- 目標疾病可能包括早期治療未必關鍵甚至尚無治療,但診斷對釐清病因或家庭考量很重要者。
- 除了選擇基因與變異的挑戰,定序用於 NBS 的倫理、法律與社會影響也必須處理;NGS 篩檢需要審慎設計的知情同意。
其他影響因素 Other Determinants
- 快速進步的技術,以及針對過去無法治療之疾病的新療法,將持續改變 NBS。
- 家庭倡議團體、有影響力的公民或立法者對個別疾病的強力投入,也影響 NBS,而那些疾病未必適合 NBS。
- 有些疾病因上述政治影響而被列入個別州的組合,儘管未獲准納入 RUSP。
- Krabbe 病是本章的實例:它未列入 RUSP,紐約州卻在倡議團體強力推動下率先全人口篩檢;超過 15 年後,篩檢效益仍未確立,也有人主張暫停強制篩檢。可見疾病是否進入篩檢組合,並不只取決於實證審查的結果,也受到倡議力量影響。
- 血斑保存:儘管有多重保護身分與匿名性的措施,父母與公民自由倡議者仍擔心保存血斑威脅隱私,主張應銷毀。若此觀點勝出,將失去開發新檢驗的珍貴資源,這項資源也日益被視為個人化醫療的化身。
臨床反思:NICU 視角 Clinical Reflection—NICU Perspective
臨床上可帶走的重點
- NICU 嬰兒一份檢體不夠:入住時(介入前)、24 到 48 小時(若前次未滿 24 小時)、出院時或 28 天大(以先到者為準)是原文提到的連續採檢流程;轉院者轉出前與接收醫院 4 天大前都要採。
- 輸血前先採檢:理想上輸血前採一份,輸血後 2 天再採;若輸血前未採,要等最後一次輸血後 2 個月。
- TPN 中的採血:最好直接由腳跟點到濾紙;中心導管可能帶入胺基酸或肝素。TPN 本身也可能造成胺基酸暫時升高。
- NICU 常見的偽陽性:暫時性低 T4(多達 85% 早產兒)、17-OHP 升高、暫時性酪胺酸血症、IRT 升高;低風險 TREC 陽性也多來自 NICU。ECMO、治療性低溫等也列在 Table 18.3、18.4 的因素中。
- 延遲性 TSH 上升:早產、LBW、急性病嬰兒可能 2 週以上才升高,初篩正常不代表結束,計畫會安排加驗。
- 陽性報告先看機率與急迫性:濃度超過閾值數倍或屬第一週急性表現的疾病,需立即行動;OA、高血氨相關 UCD、半乳糖血症、MSUD 都有明確的緊急處置方向。
- 半乳糖血症的高風險篩檢結果:立即到代謝中心、停止哺乳或含乳糖配方、視需要給含葡萄糖靜脈輸液。
- 正常篩檢不能排除疾病:症狀提示疾病時應做臨床檢查,並聯繫篩檢實驗室。FAOD 非壓力期 AC 可正常;CF 胎便阻塞腸炎可沒有 IRT 升高。
- 家屬溝通:陽性不等於患病;輕度異常多為偽陽性,但確診後治療不可延遲。鐮刀細胞特質要與疾病明確區分,也要告知極端運動的風險。
- 篩檢不是診斷,確認檢查才是:第二階檢驗只減少陽性或幫助分層,仍須有確認性檢查支持。
閱讀時請留意 Points to Verify
原文內部不一致
- RUSP 全名:內文為 Recommended Uniform Screening Panel,Table 18.1、18.2 標題卻是 Recommended Universal Screening Panel。
- 最常見先天缺陷:聽力損失一節稱其為最常見先天缺陷(1 in 500),但 CCHD 一節的 CHD 頻率為 7 in 1000 到 9 in 1000 live births,數字上較高。
- CHD 死因數據:原文稱 CHD 是一歲內最常見死因,同時僅佔所有嬰兒死亡的 3%,兩者並列時比例偏低,建議查證。
- Krabbe 與 LSD 的審查狀態:導論說 MPS-II 已被認定符合納入標準、Krabbe 審查已開始;LSD 一節則寫截至 2021 年 5 月評估五種,僅 MPS-I、Pompe 獲准,且 Krabbe 未獲核准。兩處時間點不同,閱讀時需區分。
- 標記與疾病對照:Table 18.1、18.2 與 Table 18.3 不完全一致。例如 BKT 在 Table 18.1 列 C5:1、C5OH,但 Table 18.3 的 ↑C5OH 列未含 BKT;MCD 列 C5OH、C3,但 ↑C3 列未含 MCD;2M3HBA、3 MGA 列 C5OH、CACT 列 C16、C18:1,在 Table 18.3 對應列也未出現。
- 生物素酶缺乏的歸類:內文稱其為 OA「多重羧化酶缺乏」的一種形式;Table 18.1 把多重羧化酶缺乏對應到 holocarboxylase synthase deficiency(有機酸類),生物素酶缺乏則列在其他先天代謝異常。
- Table 18.4 血紅素列:鐮刀特質排在「偽陽性原因」欄,但特質並非偽陽性,應是版面安排。
- Table 引用:偽陽性一節說相關因素彙整於 Table 18.3,但非 AA/AC 標記的因素其實列在 Table 18.4。
- 疑似誤植:鐮刀型細胞疾病一節「mortality and mortality」疑為 morbidity and mortality;X-ALD 一節「HCST」疑為 HSCT;Krabbe 一節將 HSCT 展開為 human stem cell transplantation;Table 18.1、18.3 的「3-methyglutaric」疑漏字母;Table 18.4 的「Omagaven」拼法可疑。